Kaj IND Clearance potrjuje in kaj ne potrjuje za peptidni program
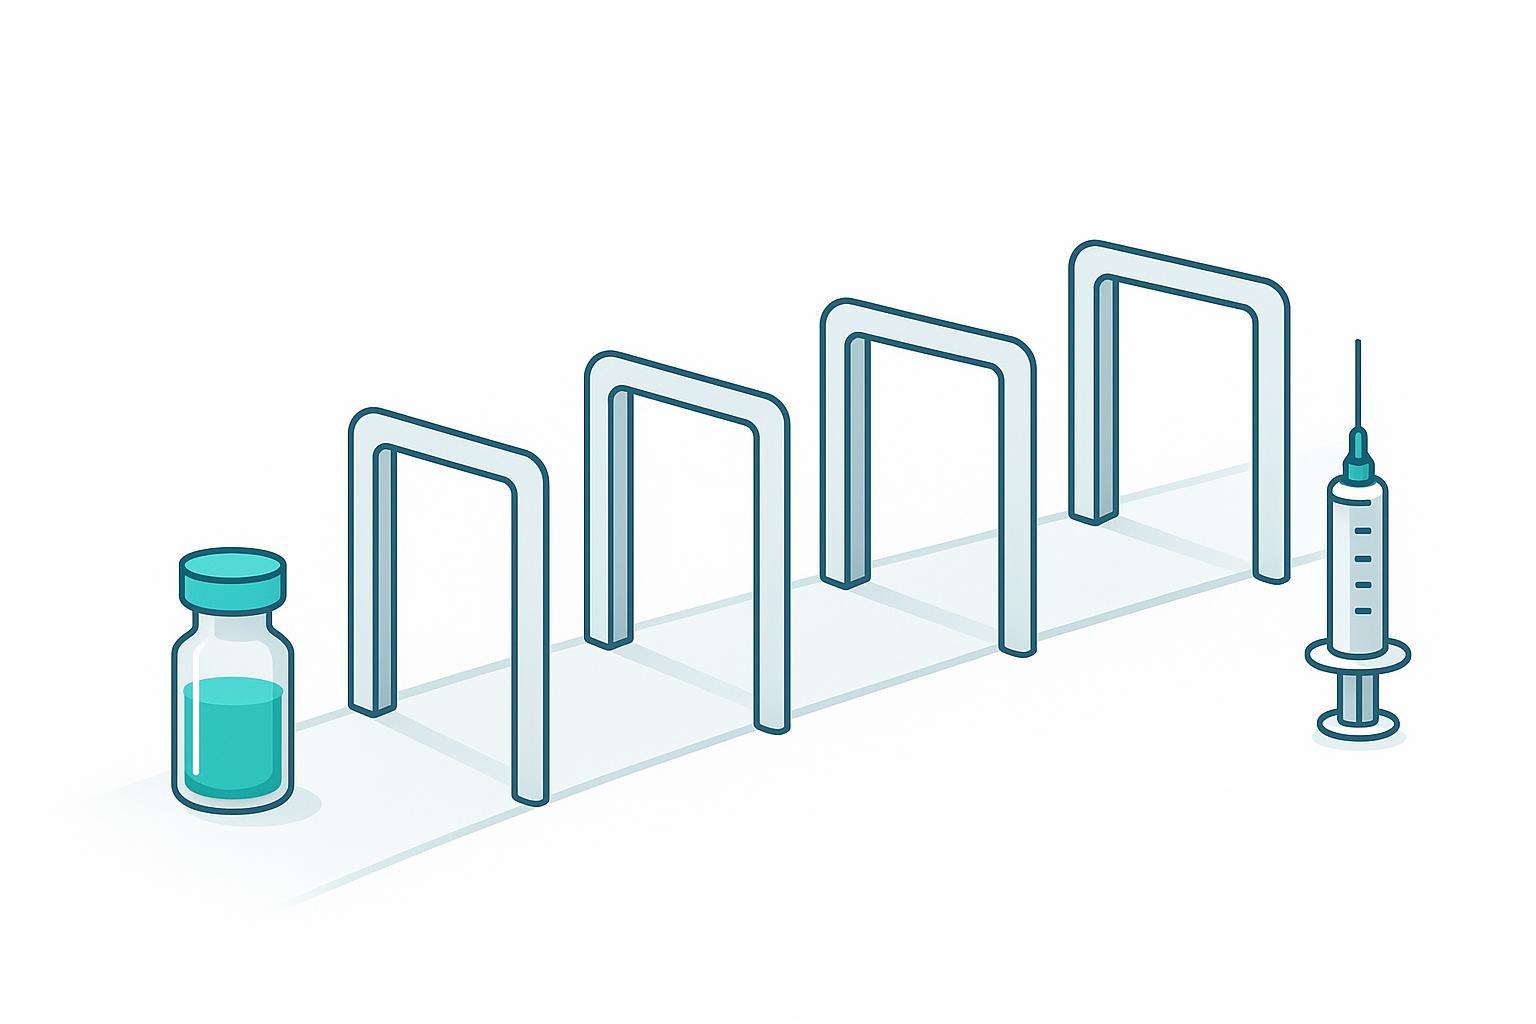
Potrditev peptida IND je dovoljenje, ne certifikat kakovosti. Ko je FDA odobrila IND za ENDO-205 23 marec 2026, omogočil je začetek prvega preskušanja na ljudeh pri zdravih ženskah pred menopavzo (datoteka peptideinsider.org ENDO-205, pridobljeno 2026-09-11). Ni potrdil paketa CMC, zakleni specifikacije, ali ugotoviti, da peptid deluje.
To razlikovanje je enostavno izgubiti v interni objavi. Kot jasno piše v istem dosjeju, »Dovoljenje IND ni odobritev. To so prva od več vrat ... Ni pregledal nobenih dokazov, da ENDO-205 deluje pri človeku, ker takih dokazov še ni" (datoteka peptideinsider.org ENDO-205, pridobljeno 2026-09-11).
Ključ za s seboj: "Dovoljeno za nadaljevanje" in "dokazano varno ali učinkovito" sta različni trditvi. Izdelan je le prvi.
Lastna pričakovanja FDA za CMC glede IND, ki je prvi pri ljudeh, potrjujejo, kako ozek je pregled: ni pričakovati podatkov o validaciji analitične metode, in podatki o stabilnosti iz posebne klinične serije "morda niso potrebni" (FDA, IND aplikacije: Informacije CMC, pridobljeno 2026-06-22).
Kar zapolnjuje ta prostor, je paket dokazov po IND, in pet zahtevnih področij ga nosi: nadzor zaporedja in nečistoč, ortogonalna karakterizacija, metode za indikacijo stabilnosti, označevanje in zapiranje vsebnikov, in preizkušanje primernosti namena v obsegu faze.
Paket dokazov po IND: Pet področij zahtev, ki nosijo prvi odmerek
Zahteve za razvoj peptidov po IND niso en sam kontrolni seznam. To je pet področij dokazov, od katerih mora biti vsako dovolj trdno, da podpira odmerjanje človeku, in vsak dozori z drugačno hitrostjo v kliničnih fazah.
|
Sinteza peptidov Območje zahteve |
Kaj mora ugotoviti pred prvim odmerkom |
Kakšna faza 1 ne zahteva |
Kako izgleda neuspeh |
|---|---|---|---|
|
Kontrola zaporedja in nečistoč |
Načrtovano zaporedje je potrjeno in širjenje nečistoč se razume od nivoja gradnika navzgor |
Popolnoma kvalificirani komercialni procesi |
Nad pragom za poročanje se pojavi neidentificirana vrsta za odrezovanje ali brisanje |
|
Ortogonalna karakterizacija |
Več kot ena neodvisna metoda se strinja glede identitete, čistost, in strukturo |
A zaklenjen, potrjena plošča za izdajo za vsak atribut |
En sam test nosi celotno trditev o identiteti, druga metoda pa ji nasprotuje |
|
Metode za indikacijo stabilnosti |
Poti razgradnje so znane Sintetični peptidi in metoda jih zazna |
Dolgoročni podatki, skladni z ICH, pri vseh pogojih shranjevanja |
Metoda prestane sprostitev, vendar zgreši produkt razgradnje, ki nastane pri shranjevanju |
|
Označevanje in zapiranje posod |
Oznaka, posodo, in zaprtje sta skladna s paketom dokazov |
Končna konfiguracija komercialne embalaže |
Ekstrakti ali zapiranje površin po začetku odmerjanja |
|
Analitično testiranje, ki ustreza namenu |
Vsaka metoda je prilagojena vprašanju, ki ga faza dejansko postavlja |
Popolna validacija komercialnih standardov |
Metoda je preveč zgrajena za Phase 1 in zamuja časovnico brez dodajanja vrednosti odločitve |
Krivulja zrelosti za to tabelo je uporaben mentalni model: fazno ustrezna zrelost KMC v kliničnih fazah poteka od prve pri človeku do faze 2, Faza 3, in komercialna ključavnica, z zrelostjo metode, ki se dviga od raziskovalne (0) preko kvalificiranih (1) potrditi (2). Spodnjih pet področij je razvrščenih po tem, kako zgodaj postanejo nosilna, ne glede na to, koliko dokumentacije ustvarijo.
Kako se zahteve za razvoj peptidov po IND razlikujejo od pričakovanj pred IND
Zahteve za razvoj peptidov po IND premaknejo osrednje vprašanje z »ali je to molekulo mogoče braniti« na »ali je to serijo mogoče ponoviti, in ali ta metoda ustreza svojemu namenu.« Pred carinjenjem, delo v veliki meri govori o identiteti, pot, in izvedljivost. Po tem, isti nabor podatkov mora podpirati nadzor od serije do serije, v trendu, in dokumentacijo o prenosu tehnologije, ki je paket pred IND ni nikoli zahteval, da jo nosi.
Ta premik je nameren, ni vrzel. FDA-jeva lastna pričakovanja CMC za prvi IND pri človeku navajajo, da lahko sponzorji skrajšajo čas razvoja aplikacij za do 12 mesecev tako, da ne prekomerno gradite začetnega odseka CMC, kar pomeni, da se nabor vprašanj pred IND ne prenaša preprosto naprej. Nadomešča ga fazno ustrezna strogost: metode, ki so kvalificirane in ne potrjene, specifikacije, ki so upravičene in ne zaklenjene, in program stabilnosti, ki odlikuje razlika med obdobjem ponovnega testiranja in rokom uporabnosti za zdravilno snov oziroma zdravilo.
Vadite 1: Kontrolno zaporedje in širjenje nečistoč na ravni gradnika
O nadzoru nečistoč peptidov se odločimo veliko pred končno sprostitvijo. Za sintetični peptid, profil nečistoč končne serije je v veliki meri nastavljen navzgor, na stopnjah gradnje in spajanja, kar pomeni, da mora nadzor po IND doseči nazaj v te stopnje, namesto da čaka na ploščo za izdajo.
Storitve Mejne vrednosti, ki jih je vredno uporabiti, izhajajo iz določenega predpisa navzgor. Mejne vrednosti nečistoč sintetičnih peptidov FDA, poročali v 2026, zahtevajo, da so s peptidi povezane nečistoče na ali več 0.10% identificirati posamično, s kategorično zgornjo mejo 0.5% za nove s peptidi povezane nečistoče, ki niso prisotne v referenčnem zdravilu.
|
Stopnja razvoja |
Čistost po območju RP-HPLC |
Posamezne nečistoče |
Skupne nečistoče |
|---|---|---|---|
|
Faza 1 tarča |
~95–98 % |
NMT 0.5% |
NMT 2–5 % |
|
Komercialna pričakovanja |
~98–99 % |
NMT 0.1% |
NMT 1.0% |
Faza 1 v primerjavi s pasovi komercialne čistosti so ilustrativni razvojni cilji, ni specifikacija. Določite lastno poročanje, identifikacija, in kvalifikacijski pragi, nato jih usmerite od prve klinične serije naprej.
Opomba o obsegu: The 0.10% in 0.5% številke sledijo eni sami regulativi navzgor, FDA 2021 Smernice ANDA za visoko prečiščene sintetične peptidne izdelke, ki se nanašajo na referenčna zdravila, ki izvirajo iz rDNK. Niso univerzalna zahteva IND.
Način okvare je predvidljiv: nečistoče, ki se pojavijo samo na lestvici, ali ki nikoli niso bili posamezno identificirani, ker so sedeli pod pragom v majhnem obsegu.
Vadite 2: Zgradite ortogonalni karakterizacijski paket, Niti enega testa
Karakterizacija peptida je neuspešna, če se zahteva ena tehnika za odgovor na vsa vprašanja o identiteti. Noben posamezen test ne dokazuje, da je sintetični peptid predvidena molekula, tako da paket po IND združuje metode, od katerih vsaka razreši drugačno dvoumnost.
HPLC z reverzno fazo, spremljano pri 220 nm določa čistost in vsebnost glavnega vrha, medtem ko LC-MS/MS potrdi monoizotopsko maso in celotno pokritost sekvence aminokislin. V objavljenem primeru levprolid acetata, teoretična monoizotopska masa m/z 1209.6533 ujemala z eksperimentalno 1209.6515, in MS/MS je zagotovil popolno pokritost zaporedja (Referenčni standardi za podporo kakovosti terapevtikov s sintetičnimi peptidi, 2023). Isti vir ugotavlja, da se za preverjanje identitete peptida običajno uporablja več ortogonalnih tehnik, vključno z retenzijskim časom HPLC, NMR, MS, in kiralno testiranje.
Način okvare je množično potrjen, vendar zaporedje dvoumen peptid. Delecijska sekvenca si lahko deli nominalno masno obnašanje s staršem, medtem ko se razlikuje za en sam ostanek, in sama metoda čistosti ju ne bo ločila. Seznanjanje množične potrditve s pokritostjo zaporedja, in dodajanje kiralnega ali NMR testiranja, kjer to zahteva referenčni standard, zapolni to vrzel in ohrani paket ubranljiv v primeru menjave serije ali dobavitelja.
Aminokislinsko zaporedje ENDO-205, pot, in odmerek ostajata nerazkrita, zato je ta paket opisan generično in ne za to molekulo (razkrito stanje programa od septembra 2026).
Vadite 3: Metode za prikaz stabilnosti načrta, preden jih potrebujete
Testiranje stabilnosti peptidov si zasluži svoje mesto v paketu po IND s pretvorbo opazovanja razgradnje v specifikacijo, ki jo Trgovina lahko nadzoruje. To deluje samo, če metoda razreši degradante iz matičnega vrha, preden gre prva klinična serija v študijo.
Najprej zaženite prisilno degradacijo, pod kislino, osnova, oksidativno, termični, in fotolitični stres, in potrdite, da metoda loči vsak degradant, ki ga ustvari, od glavnega vrha. Nato postavite klinično serijo na dolgoročno, vmesni, in pospešene pogoje v istem sistemu zapiranja vsebnikov, ki ga predlagate za shranjevanje in distribucijo. Izjava o skladiščenju na etiketi izhaja iz te ocene, zato se "sobna temperatura" ali "pogoji okolice" ne morejo pojaviti namesto definiranega pogoja.
|
Parameter |
Zdravilna snov |
Zdravilni izdelek |
|---|---|---|
|
Dolgoročno |
25°C/60 % RH ali 30 °C/65 % RH Proizvodnja peptidov |
25°C/60 % RH ali 30 °C/65 % RH |
|
Vmesni |
30°C/65 % RH |
30°C/65 % RH |
|
Pospešeno |
40°C/75 % RH O tem |
40°C/75 % RH |
|
Zaveza izpeljana |
Obdobje ponovnega testiranja |
Rok uporabnosti |
Čaka na potrditev: Zgornji številčni pogoji sledijo ICH Q1A(R2) pogoji stabilnosti, ampak ICH Q1A(R2) PDF v tem zagonu ni bil strojno berljiv. Številke obravnavajte kot potrjene s sekundarnimi povzetki le, dokler ni preverjeno primarno besedilo.
Način napake je tih. Metoda, ki sočasno eluira degradant z matičnim vrhom, ustvari tabelo stabilnosti, ki je videti čista, medtem ko izdelek ni, in težave se pojavijo po tem, ko je klinična serija že v študiji.
Vadite 4: Označevanje in zapiranje vsebnikov obravnavajte kot del paketa dokazov
Zahteve za označevanje peptidov so reguliran nadzor, ni naknadna zasnova, in izjava o skladiščenju, natisnjena na etiketi, je rezultat programa stabilnosti in ne trženjska odločitev. Pod 21 CFR 312.6, na embalaži zdravila v preskušanju mora biti opozorilo »Pozor: Novo zdravilo, Limited by Federal (ali Združene države Amerike) zakona za uporabo v preiskavah,” in oznaka ne sme vsebovati nobene izjave, ki je lažna ali zavajajoča ali predstavljati, da je zdravilo v preskušanju varno ali učinkovito za namene, ki se preiskujejo..
Ta druga klavzula je tista, ki ujame ekipe. Izjava o shranjevanju, ki precenjuje stabilnost, ali kopijo nalepke, ki nakazuje klinično korist, ki je program ni dokazal, kršitve 312.6(b) tudi če so osnovni podatki zanesljivi.
Izbira zaporedja zapiranja posode pred študijo stabilnosti, ne po tem. Ugotovitve ekstrahiranih in izlužnih snovi, prenos vlage, in zaščita pred svetlobo vse podaja izjavo o shranjevanju, zato prepozno izbrano zaprtje prisili, da se protokol stabilnosti ponovno napiše. Tukaj ni trditev o učinkovitosti ali varnosti za ENDO-205; zahteva za označevanje je postopkovna, opozorilo pa je edina trditev, ki jo nosi neposredni paket.
Vadite 5: Obseg analitičnega testiranja, ki ustreza namenu, do faze, Ne do cilja
Analitično testiranje, ki ustreza namenu, v oknu po IND pomeni ujemanje strogosti vsake metode s katero fazo 1 dejansko potrebuje, ne tistega, kar bo na koncu zahtevala komercialna prijava. Lastna pričakovanja FDA glede CMC za IND, ki je prvi pri človeku, ne vključujejo podatkov o validaciji analitične metode, in procesne kontrole, ki niso povezane z varnostjo izdelka, na tej stopnji niso pričakovane. To je premišljen dodatek, ni vrzel: omogoča, da program odloži preverjanje, dokler se proces ne zaklene, ko bo validacija še vedno opisovala postopek, proti kateremu je bila napisana.
Praktična delitev je na metodo, ne na program. Test sproščanja, ki podpira odločitev o varnosti, potrebuje kvalifikacijo zdaj; metoda, katere edina naloga je trend parametra, ki ga še niste popravili, lahko počaka.
[TABELA] Matrika pričakovanj od metode do faze: stolpci za metodo, Faza 1 pričakovanje (ni pričakovano / kvalificiran / potrjeno), in dokumentirano utemeljitev.
Testiranje sterilnosti in endotoksinov je izjema od kakršne koli logike odloga, ker tečejo na kompendialni mehaniki in ne na vašem procesu. 14-dnevni USP <71> test sterilnosti inkubira membransko filtrirane ali neposredno inokulirane vzorce v tekočem tioglikolatu pri 30–35 °C in sojino-kazeinski digest pri 20–25 °C, filtriranje vsebine vsaj 10 vsebnike skozi membrane iz celuloznega acetata 0,45 µm (FormBlends, Testiranje sterilnosti za peptide, pregledan 2026-05-14). Omejitve endotoksinov izhajajo iz USP <85> izračun meje endotoksina, K/M, kjer je K 5 EU/kg/uro za neintratekalne poti in 0.2 EU/kg/uro za intratekalno. Ker je meja odvisna od odmerka, univerzalne vrednosti EU/mL ne obstaja. Upoštevajte, da je ta formula kompendialna aritmetika; primarnega PDF-ja FDA ni bilo mogoče odpreti v tem zagonu, zato mejne vrednosti obravnavajte kot pridobljene z USP in ne kot potrjene s strani FDA.
Način okvare poteka v obe smeri. Ekipa, ki validira metodo za označevanje stabilnosti na komercialno strogost, preden je postopek zaklenjen, bo to validacijo ponovila po vsaki spremembi procesa, plačati dvakrat za isto zavarovanje. Ekipa, ki pusti varnostno kritično metodo nekvalificirano, ustvari podatkovno vrzel, ki se pojavi v fazi 2 prehod, ko agencija vpraša, kaj je sploh podprlo odločitev o izpustitvi. Popravek je dokumentacija: za vsako metodo, ki jo namerno pustite nepreverjeno, napiši zakaj, kaj ga v vmesnem času nadomešča, in kateri sprožilec bo prisilil validacijo. Ta utemeljitev je artefakt, ki ga prebere recenzent.
Učinkovit primer: Zaporedje paketa Post-IND v delovnem toku nevtralnega razvoja
Pet praks tvori zaporedje, ni kontrolni seznam. Pragovi nečistoč in karakterizacijski paket so na prvem mestu, ker plošča za sprostitev, ki jo nastavite na tej stopnji, določa, kaj mora kasnejše delo izmeriti. Sledijo metode za indikacijo stabilnosti in zapiranje vsebnika, ker je oboje odvisno od tega, katere razgradne in izlužljive snovi lahko plošča zazna. Označevanje in preskušanje primernosti za namen zaključita zaporedje, ker oba opisujeta nadzorno strategijo, ki obstaja šele, ko so prejšnji koraki določeni.
Sinteza peptidov in analitični potek dela, kot je MOL Changes, podpirata to razvrščanje z ohranjanjem nadzora gradnikov, čiščenje, in karakterizacijo znotraj ene sledljive verige, ki ekipam pomaga preprečiti ponovno kvalifikacijo metod po pozni spremembi procesa.
Ključ za s seboj: To zaporedje je ilustrativno, ni predpisujoče. Faza 1 programi namerno pustijo nekatere metode odklenjene, medtem ko proces še poteka, in njihovo zgodnje zaklepanje lahko stane več, kot ščiti.
Pogoste napake v oknu Post-IND
Spodnjih pet napak je tistih, ki preživijo natančen pregled očitnih. Vsak ima poseben popravek.
Obravnava odobritve IND kot potrditve paketa CMC. Sprejet IND pomeni, da je FDA ugotovila, da je predloženi paket ustrezen za nadaljevanje, ne da je paket popoln ali dokončen. Popravek: ohranite razdelek CMC v aktivni reviziji skozi fazo 1 in zabeležite vsak odprt element z lastnikom in ciljnim datumom.
Uporaba 0.10% in 0.5% pragov, kot da bi šlo za zahteve IND. Te številke izhajajo iz pragov nečistoč sintetičnih peptidov FDA, ki urejajo VAŠE predložitve, ne preiskovanih novih aplikacij zdravil. Popravek: nastavite lastne pragove poročanja in kvalifikacije glede toksikologije in klinične izpostavljenosti, nato dokumentirajte utemeljitev.
Validacija analitičnih metod, preden se postopek zaklene. Validacija metode glede na premikajoči se proces ustvari podatke, ki jih boste ponovili. Popravek: najprej kvalificirajte metode za predvideno uporabo, in rezervirajte popolno validacijo za zamrznjen proces.
Izbira zapirala vsebnika po začetku študije stabilnosti. Ekstrahirane in izlužljive snovi medsebojno delujejo s formulacijo, zato je zasnova študije odvisna od zaključka. Popravek: izberite primarni vsebnik, preden postavite prvo stabilnostno serijo.
Pisanje kopije etikete, ki nakazuje klinično korist. 21 CFR 312.6 zahteva previdnostno izjavo na označevanju preskušanih zdravil, in uredba prepoveduje kakršno koli navedbo, da je zdravilo varno ali učinkovito za namene, ki se preiskujejo. Popravek: opišite le obliko odmerka in pot, in ves promocijski jezik usmeriti skozi regulativni pregled.
Kako je videti uspeh pred prvim odmerkom
Celoten post-IND paket je tisti, ki ga lahko izročite ocenjevalcu in branite vrstico za vrstico. Konkretno, to pomeni, da je pet stvari na mestu pred prvim odmerkom: potrditev ortogonalne identitete peptidnega zaporedja, metoda za indikacijo stabilnosti, dokazana s prisilno degradacijo, klinični lot o stabilnosti v predlaganem zapiralu vsebnika, označevanje v preskušanju, ki izpolnjuje veljavne zahteve, in pisno utemeljitev za vsako metodo, ki je namerno še niste validirali.
To zadnjo postavko ekipe preskočijo, in je tisti, ki najpogosteje spremeni rutinski pregled v obnovo. Lastna pričakovanja FDA glede CMC za IND, ki je prvi pri človeku, so bolj fazno ustrezna kot izčrpna, tako da nepreverjena metoda ni samodejno vrzel. Nepreverjena metoda brez dokumentirane utemeljitve je.
Raztegljivi cilj je trendni načrt od veliko do veliko. Zgradite zdaj in fazo 2 prehod postane pregled podatkov namesto projekta prenove. Razlika med obdobjem ponovnega testiranja in rokom uporabnosti je tukaj praktičen vzvod: obdobje ponovnega testiranja, podprto s podatki o trendih, je veliko lažje podaljšati kot obdobje, ki je sestavljeno za nazaj.
Pogosto zastavljena vprašanja
Ali pragovi nečistoč peptidov FDA veljajo za IND?
št. The 0.10% identifikacijski prag in 0.5% omejitev novih nečistoč, povezanih s peptidi, prihaja iz FDA 2021 Smernice ANDA za nekatera visoko prečiščena sintetična peptidna zdravila. Ti pragovi so napisani za skrajšane aplikacije, ki se nanašajo na referenčna zdravila z izvorom rDNA, ne za preiskovalno uporabo novega zdravila. Uvoz komercialne zgornje meje nečistoč v fazo 1 nastavitev napačno bere obseg dokumenta.
Ali Faza 1 zahtevajo validirane analitske metode?
FDA navaja, da ne pričakuje podatkov o validaciji analitične metode za prvo fazo pri človeku 1 IND, prav tako morda niso potrebni podatki o stabilnosti iz posebne klinične serije. Obravnavaj to kot tla in ne strop: metoda, ki podpira varnostno odločitev, mora še vedno ustrezati svojemu namenu, in razlika med obdobjem ponovnega testiranja in rokom uporabnosti določa, kako daleč se lahko razširijo podporni podatki.
Kakšno je trenutno stanje razvoja ENDO-205??
Od septembra 2026, razkrita slika je ozka. IND je počistil 23 marec 2026 in omogoča prvo preskušanje na ljudeh pri zdravih ženskah v rodni dobi pred menopavzo. Faza 1 stanje se glasi »Načrtovanje,” brez zapisa ClinicalTrials.gov, ni strokovno pregledanih podatkov, zaporedje in pot pa nista razkrita. To je razkrito stanje programa od septembra 2026, in ničesar, kar presega to, ne smemo domnevati.
Zaključek
Zdaj lahko zaporedite pet peptidnih razvojnih zahtev po IND, ki prenašajo program do prvega odmerka: nadzor zaporedja in nečistoč na ravni gradnika, ortogonalni karakterizacijski paket, metode za indikacijo stabilnosti, oblikovane, preden so potrebne, označevanje in zapiranje posode obravnava kot dokaz, in preizkušanje primernosti namena v obsegu faze. Končno stanje je konkretno: označen peptid z ortogonalno potrditvijo identitete, metoda za indikacijo stabilnosti, dokazana s prisilno degradacijo, klinični lot o stabilnosti v predlaganem zapiralu vsebnika, skladno označevanje pri preskušanju, in dokumentirano utemeljitev za vsako metodo, ki je namerno ostala nepreverjena.
Ta zadnja točka je pomembna enako kot druge. Odstranjevanje peptida IND ne obvezuje validacije komercialne kakovosti v fazi 1, in obravnavanje tega, kot da je, je najpogostejši način, kako sponzorji preživijo čas, ki ga niso morali porabiti.
Načrtovanje paketa dokazov za vaše lastno okno po IND?
Preglejte, kako je sestavljen fazno ustrezen analitični paket, zajema karakterizacijo, metode za indikacijo stabilnosti, in testiranje primernosti za namen, preden gre prva klinična serija v študijo. Pogovorite se s strokovnjakom ali preglejte analitični paket z ekipo, ki podpira standarde kakovosti peptidov.
Razkritje: MOL Changes ima komercialni interes za standarde kakovosti peptidov in analitične storitve.