Ce que l'autorisation IND certifie et ne certifie pas pour un programme peptidique
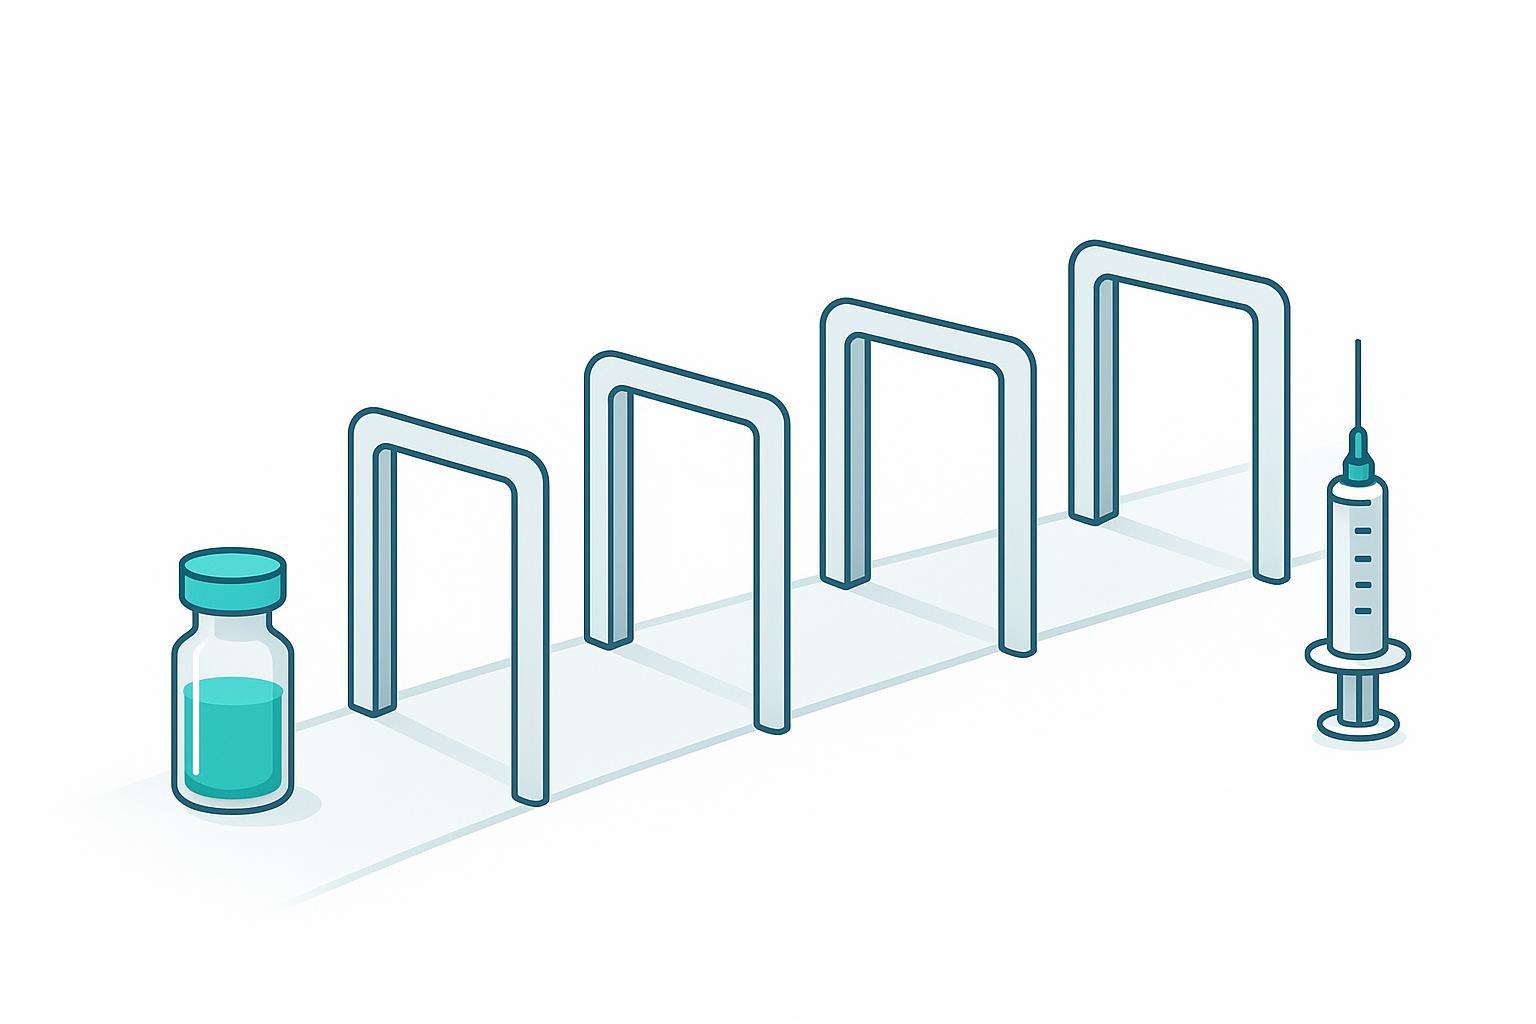
L’autorisation du peptide IND est une autorisation, pas un certificat de qualité. Lorsque la FDA a autorisé l'IND d'ENDO-205 le 23 Mars 2026, il a permis de démarrer un premier essai humain chez des femmes préménopausées en bonne santé (peptideinsider.org ENDO-205 dossier, récupéré 2026-09-11). Il n'a pas validé le package CMC, verrouiller les spécifications, ou établir que le peptide fonctionne.
Cette distinction est facile à perdre dans l'annonce interne. Comme le dit clairement le même dossier, "L'autorisation IND n'est pas une approbation. C'est la première de plusieurs portes… Il n'a examiné aucune preuve que ENDO-205 fonctionne chez une personne., car aucune preuve de ce type n’existe encore » (peptideinsider.org ENDO-205 dossier, récupéré 2026-09-11).
Clé à retenir: « Autorisé à poursuivre » et « démontré sûr ou efficace » sont des allégations différentes. Seul le premier a été réalisé.
Les propres attentes du CMC de la FDA concernant une première IND chez l'homme confirment l'étroitesse de l'examen.: aucune donnée de validation de la méthode analytique n'est attendue, et les données de stabilité du lot clinique spécifique « peuvent ne pas être requises » (FDA, Applications IND: Informations sur le CMC, récupéré 2026-06-22).
Ce qui remplit cet espace, c'est l'ensemble des preuves post-IND, et cinq domaines d'exigence le portent: contrôle de la séquence et des impuretés, caractérisation orthogonale, méthodes indiquant la stabilité, étiquetage et fermeture des conteneurs, et des tests adaptés à l'usage prévu pour la phase.
Le dossier de preuves post-IND: Cinq domaines d’exigence qui portent la première dose
Les exigences de développement des peptides post-IND ne constituent pas une liste de contrôle unique. Il s'agit de cinq domaines de preuves qui doivent chacun être suffisamment solides pour justifier l'administration d'un dosage à un être humain., et chacun mûrit à un rythme différent au fil des étapes cliniques.
|
Synthèse peptidique Domaine d'exigence |
Ce qu'il faut établir avant la première dose |
Quelle phase 1 ne nécessite pas |
À quoi ressemble l'échec |
|---|---|---|---|
|
Contrôle des séquences et des impuretés |
La séquence prévue est confirmée et la propagation des impuretés est comprise à partir du niveau de base vers le haut. |
Processus pleinement qualifiés à l’échelle commerciale |
Une espèce de troncature ou de suppression non identifiée apparaît au-dessus du seuil de déclaration |
|
Caractérisation orthogonale |
Plus d'une méthode indépendante s'accorde sur l'identité, pureté, et structure |
Un verrouillé, panneau de version validé pour chaque attribut |
Un seul test porte toute la revendication d'identité, et une deuxième méthode le contredit |
|
Méthodes indiquant la stabilité |
Les voies de dégradation sont connues Peptides synthétiques et la méthode les détecte |
Données à long terme conformes à l'ICH dans toutes les conditions de stockage |
Une méthode réussit la libération mais manque un produit de dégradation qui se forme lors du stockage |
|
Étiquetage et fermeture des contenants |
L'étiquette, le conteneur, et la clôture sont conformes à l'ensemble des preuves |
Configuration finale de l'emballage commercial |
Les extractibles ou une surface d'interaction de fermeture après le début du dosage |
|
Tests analytiques adaptés |
Chaque méthode est qualifiée par rapport à la question que se pose réellement la phase |
Validation complète aux normes commerciales |
Une méthode est surconstruite pour Phase 1 et retarde le calendrier sans ajouter de valeur de décision |
La courbe de maturité derrière ce tableau est le modèle mental utile: la maturité CMC adaptée à la phase tout au long des étapes cliniques s'étend du premier chez l'humain à la phase 2, Phase 3, et serrure commerciale, avec une maturité de la méthode passant du stade exploratoire (0) par l'intermédiaire de personnes qualifiées (1) à valider (2). Les cinq zones ci-dessous sont classées selon le moment où elles deviennent porteuses, pas par la quantité de documentation qu'ils génèrent.
Comment les exigences de développement des peptides post-IND diffèrent des attentes pré-IND
Les exigences de développement des peptides post-IND déplacent la question centrale de « cette molécule est-elle défendable » à « ce lot est-il reproductible ?, et cette méthode est-elle adaptée à son objectif. Avant le dédouanement, le travail porte en grande partie sur l'identité, itinéraire, et faisabilité. Après ça, le même ensemble de données doit prendre en charge le contrôle de lot à lot, tendance, et la documentation de transfert de technologie qu'il n'a jamais été demandé à un package pré-IND de transporter.
Ce changement est délibéré, pas une faille. Les propres attentes du CMC de la FDA concernant une première IND chez l'homme indiquent que les sponsors peuvent réduire le temps de développement des applications jusqu'à 12 mois en ne surconstruisant pas la section CMC initiale, ce qui signifie que l'ensemble de questions pré-IND n'est pas simplement reporté. Ce qui le remplace, c'est une rigueur adaptée à la phase: des méthodes qualifiées plutôt que validées, des spécifications justifiées plutôt que verrouillées, et un programme de stabilité qui distingue les distinction entre la période de retest et la durée de conservation pour la substance médicamenteuse et le produit médicamenteux respectivement.
Pratique 1: Séquence de contrôle et propagation des impuretés au niveau des blocs de construction
Le contrôle des impuretés peptidiques est décidé bien avant la publication finale. Pour un peptide synthétique, le profil d'impuretés du lot fini est largement défini en amont, aux étapes de construction et de couplage, ce qui signifie que le contrôle post-IND doit revenir à ces étapes plutôt que d'attendre le panneau de publication.
Services Les seuils à appliquer proviennent d'une réglementation spécifique en amont. Seuils d'impuretés des peptides synthétiques de la FDA, signalé dans 2026, exigent que les impuretés liées aux peptides soient égales ou supérieures à 0.10% être identifié individuellement, avec une limite supérieure catégorique de 0.5% pour les nouvelles impuretés liées aux peptides non présentes dans le médicament répertorié de référence.
|
Stade de développement |
Pureté par zone RP-HPLC |
Impuretés individuelles |
Impuretés totales |
|---|---|---|---|
|
Phase 1 cible |
~95-98 % |
NMT 0.5% |
NMT 2 à 5 % |
|
Attente commerciale |
~98-99 % |
NMT 0.1% |
NMT 1.0% |
La Phase 1 par rapport aux bandes de pureté commerciales sont des objectifs de développement illustratifs, pas une spécification. Définir votre propre reporting, identification, et seuils de qualification, puis suivez-les à partir du premier lot clinique.
Note sur la portée: Le 0.10% et 0.5% les chiffres remontent à une seule réglementation en amont, FDA 2021 Lignes directrices de l'ANDA pour les produits peptidiques synthétiques hautement purifiés faisant référence à des médicaments répertoriés comme référence d'origine ADNr. Ils ne constituent pas une exigence universelle de l'IND.
Le mode de défaillance est prévisible: des impuretés qui n'apparaissent qu'à l'échelle, ou qui n'ont jamais été identifiés individuellement parce qu'ils se situaient en dessous du seuil à petite échelle.
Pratique 2: Créer un package de caractérisation orthogonale, Pas un seul test
La caractérisation peptidique échoue lorsqu’une technique est sollicitée pour répondre à chaque question d’identité. Aucun test ne permet d'établir qu'un peptide synthétique est la molécule recherchée, donc le package post-IND associe des méthodes qui résolvent chacune une ambiguïté différente.
HPLC en phase inverse surveillée à 220 nm établit la pureté et le contenu du pic principal, tandis que LC-MS/MS confirme la masse monoisotopique et la couverture complète des séquences d'acides aminés. Dans un exemple publié d'acétate de leuprolide, la masse monoisotopique théorique de m/z 1209.6533 correspondait à un expérimental 1209.6515, et MS/MS ont fourni une couverture complète des séquences (Normes de référence pour soutenir la qualité des produits thérapeutiques à base de peptides synthétiques, 2023). La même source note que plusieurs techniques orthogonales sont généralement utilisées pour vérifier l'identité des peptides., y compris le temps de rétention HPLC, RMN, MS, et tests chiraux.
Le mode de défaillance est un peptide confirmé en masse mais dont la séquence est ambiguë. Une séquence de suppression peut partager un comportement de masse nominal avec le parent tout en différant par un seul résidu, et une méthode de pureté à elle seule ne les séparera pas. Associer la confirmation de masse à la couverture de séquence, et en ajoutant des tests chiraux ou RMN lorsque la norme de référence l'exige, comble cet écart et maintient le colis défendable en cas de changement de lot ou de fournisseur.
Séquence d'acides aminés d'ENDO-205, itinéraire, et la dose restent confidentielles, donc ce package est décrit de manière générique plutôt que pour cette molécule (le statut divulgué du programme en septembre 2026).
Pratique 3: Concevez des méthodes indiquant la stabilité avant d’en avoir besoin
Les tests de stabilité des peptides gagnent leur place dans le package post-IND en convertissant une observation de dégradation en une spécification que vous Boutique peut contrôler. Cela ne fonctionne que si la méthode résout les substances dégradées du pic parent avant que le premier lot clinique ne soit étudié..
Exécutez d'abord la dégradation forcée, sous acide, base, oxydant, thermique, et stress photolytique, et confirmez que la méthode sépare chaque dégradant qu'elle génère du pic principal. Placer ensuite le lot clinique en longue durée, intermédiaire, et des conditions accélérées dans le même système de fermeture de conteneur que vous proposez pour le stockage et la distribution. La déclaration de stockage sur l'étiquette est dérivée de cette évaluation, c'est pourquoi « température ambiante » ou « conditions ambiantes » ne peuvent pas apparaître à la place d'une condition définie.
|
Paramètre |
Substance médicamenteuse |
Produit médicamenteux |
|---|---|---|
|
À long terme |
25°C/60% HR ou 30°C/65% HR Production de peptides |
25°C/60% HR ou 30°C/65% HR |
|
Intermédiaire |
30°C/65% HR |
30°C/65% HR |
|
Accéléré |
40°C/75% HR À propos |
40°C/75% HR |
|
Engagement dérivé |
Période de retest |
Durée de conservation |
En attente de confirmation: Les conditions numériques ci-dessus suivent ICH Q1A(R2) conditions de stabilité, mais l'ICH Q1A(R2) Le PDF n'était pas lisible par machine dans cette exécution. Traitez les chiffres comme corroborés par des résumés secondaires uniquement jusqu'à ce que le texte principal soit vérifié.
Le mode panne est silencieux. Une méthode qui coélue un dégradant avec le pic parent produit un tableau de stabilité qui semble propre alors que le produit ne l'est pas., et le problème fait surface après que le lot clinique soit déjà à l'étude.
Pratique 4: Considérez l’étiquetage et la fermeture des conteneurs comme faisant partie de l’ensemble des preuves
Les exigences en matière d’étiquetage des peptides constituent un contrôle réglementé, pas une conception après coup, et la déclaration de stockage imprimée sur l'étiquette est un résultat du programme de stabilité plutôt qu'une décision marketing. Sous 21 CFR 312.6, l'emballage immédiat d'un médicament expérimental doit porter la mention de mise en garde « Attention: Nouveau médicament, Limité par le gouvernement fédéral (ou aux États-Unis) loi à une utilisation expérimentale," et l'étiquetage ne doit contenir aucune déclaration fausse ou trompeuse ou indiquer que le médicament expérimental est sûr ou efficace aux fins faisant l'objet de l'enquête..
Cette deuxième clause est celle qui attrape les équipes. Une déclaration de stockage qui surestime la stabilité, ou une copie de l'étiquette qui implique un bénéfice clinique que le programme n'a pas démontré, violations 312.6(b) même lorsque les données sous-jacentes sont solides.
Séquence de sélection des fermetures de conteneurs avant l'étude de stabilité, pas après. Résultats extractibles et lixiviables, transmission de l'humidité, et protection contre la lumière alimentent la déclaration de stockage, donc une fermeture choisie tardivement oblige à réécrire le protocole de stabilité. Aucune allégation d'efficacité ou de sécurité n'est faite ici pour ENDO-205.; l'exigence d'étiquetage est procédurale, et la mise en garde est la seule affirmation que contient le colis immédiat..
Pratique 5: Portée des tests analytiques adaptés à la phase, Pas à la destination
Les tests analytiques adaptés aux besoins dans la fenêtre post-IND signifient faire correspondre la rigueur de chaque méthode à quelle phase 1 a réellement besoin, pas à ce qu'un dépôt commercial exigera éventuellement. Les propres attentes de la FDA en matière de CMC concernant une première IND chez l'homme n'incluent pas les données de validation des méthodes analytiques., et les contrôles de processus sans rapport avec la sécurité des produits ne sont pas attendus à ce stade. C'est une allocation délibérée, pas une faille: il permet à un programme de différer la validation jusqu'à ce que le processus soit verrouillé, quand la validation décrira toujours le processus sur lequel elle a été écrite.
La répartition pratique se fait par méthode, pas par programme. Un test de libération qui soutient une décision de sécurité doit être qualifié maintenant; une méthode dont le seul travail est d'évaluer un paramètre que vous n'avez pas encore corrigé peut attendre.
[TABLEAU] Matrice des attentes méthode-phase: colonnes pour la méthode, Phase 1 attente (pas prévu / qualifié / validé), et justification documentée.
Les tests de stérilité et d’endotoxines font exception à toute logique de report, parce qu'ils fonctionnent sur la mécanique officinale plutôt que sur votre processus. L'USP de 14 jours <71> le test de stérilité incube des échantillons filtrés sur membrane ou directement inoculés dans du thioglycolate liquide à 30–35°C et dans un digestat soja-caséine à 20–25°C, filtrer le contenu d'au moins 10 conteneurs à travers des membranes en acétate de cellulose de 0,45 µm (Mélanges de formulaires, Tests de stérilité pour les peptides, examiné 2026-05-14). Les limites d'endotoxines proviennent de l'USP <85> calcul de la limite d'endotoxines, K/M, où K est 5 UE/kg/heure pour les voies non intrathécales et 0.2 UE/kg/heure pour intrathécal. Parce que la limite est basée sur la dose, il n’existe pas de valeur universelle EU/mL. Notez que cette formule est une arithmétique officinale; le PDF FDA principal n'a pas pu être ouvert lors de cette exécution, traitez donc les valeurs seuils comme dérivées de l'USP plutôt que comme confirmées par la FDA.
Le mode de défaillance fonctionne dans les deux sens. Une équipe qui valide une méthode indiquant la stabilité avec une rigueur commerciale avant que le processus ne soit verrouillé répétera cette validation après chaque changement de processus., payer deux fois pour la même assurance. Une équipe qui laisse une méthode critique pour la sécurité non qualifiée crée une lacune dans les données qui fait surface lors de la phase 2 transition, lorsque l'agence demande ce qui a motivé la décision de libération en premier lieu. Le correctif est la documentation: pour chaque méthode que vous laissez délibérément non validée, écris pourquoi, qu'est-ce qui le remplace dans l'intervalle, et quel déclencheur forcera la validation. Cette justification est l'artefact qu'un critique lit.
Un exemple concret: Séquençage du package post-IND dans un flux de travail de développement neutre
Les cinq pratiques forment une séquence, pas une liste de contrôle. Les seuils d’impuretés et le package de caractérisation passent en premier, parce que le panneau de publication que vous définissez à ce stade détermine ce que le travail ultérieur doit mesurer. Les méthodes indiquant la stabilité et la fermeture du conteneur suivent, puisque les deux dépendent de la connaissance des substances dégradantes et lixiviables que le panneau peut détecter. L’étiquetage et les tests d’adéquation clôturent la séquence, car les deux décrivent une stratégie de contrôle qui n'existe qu'une fois les étapes précédentes fixées.
Un workflow de synthèse peptidique et d'analyse tel que MOL Changes prend en charge cet ordre en gardant le contrôle des éléments de base., purification, et caractérisation au sein d'une chaîne traçable, ce qui aide les équipes à éviter de requalifier les méthodes après un changement de processus tardif.
Clé à retenir: Cette séquence est illustrative, non prescriptif. Phase 1 les programmes laissent délibérément certaines méthodes déverrouillées pendant que le processus est toujours en cours, et les verrouiller tôt peut coûter plus cher que cela ne protège.
Erreurs courantes dans la fenêtre post-IND
Les cinq erreurs ci-dessous sont celles qui survivent à un examen attentif des plus évidentes.. Chacun a un correctif spécifique.
Traiter l’autorisation IND comme une validation du package CMC. Une IND acceptée signifie que la FDA a trouvé le dossier soumis adéquat pour continuer, non pas que le package soit complet ou final. Le correctif: garder la section CMC en cours de révision active tout au long de la phase 1 et enregistrez chaque élément ouvert avec un propriétaire et une date cible.
Appliquer le 0.10% et 0.5% seuils comme s’il s’agissait d’exigences IND. Ces chiffres proviennent des seuils d’impuretés des peptides synthétiques de la FDA., qui régissent VOS soumissions, pas de demandes de nouveaux médicaments expérimentaux. Le correctif: définissez vos propres seuils de déclaration et de qualification en matière de toxicologie et d'exposition clinique, puis documentez la justification.
Valider les méthodes analytiques avant le verrouillage du processus. La validation de méthode par rapport à un processus en mouvement produit des données que vous répéterez. Le correctif: qualifier d'abord les méthodes pour l'usage prévu, et réserver une validation complète pour un processus gelé.
Sélection de la fermeture du conteneur après le début de l'étude de stabilité. Les extractibles et les lixiviables interagissent avec la formulation, donc la conception de l'étude dépend de la fermeture. Le correctif: choisir le conteneur principal avant le placement du premier lot de stabilité.
Rédaction d'une copie d'étiquette qui implique un bénéfice clinique. 21 CFR 312.6 exige la mise en garde sur l'étiquetage des médicaments expérimentaux, et le règlement interdit toute représentation selon laquelle le médicament est sûr ou efficace aux fins faisant l'objet de l'enquête.. Le correctif: décrire uniquement la forme posologique et la voie d'administration, et acheminer tout le langage promotionnel via un examen réglementaire.
À quoi ressemble le succès avant la première dose
Un package post-IND complet est celui que vous pouvez remettre à un évaluateur et défendre ligne par ligne.. Concrètement, cela signifie que cinq choses sont en place avant la première dose: confirmation de l'identité orthogonale de la séquence peptidique, une méthode indiquant la stabilité démontrée par une dégradation forcée, un lot clinique sur la stabilité dans son conteneur-fermeture proposé, un étiquetage expérimental qui répond aux exigences applicables, et une justification écrite pour chaque méthode que vous n'avez délibérément pas encore validée.
Ce dernier élément est celui que les équipes sautent, et c'est celui qui transforme le plus souvent un examen de routine en une reconstruction. Les propres attentes de la FDA en matière de CMC concernant une première IND chez l'homme sont adaptées à la phase plutôt qu'exhaustives, donc une méthode non validée n'est pas automatiquement une lacune. Une méthode non validée sans justification documentée est.
L'objectif étendu est un plan de tendances de lot à lot. Construisez-le maintenant et la phase 2 la transition devient un examen des données au lieu d'un projet de réaménagement. La distinction entre la période de retest et la durée de conservation est ici le levier pratique: une période de nouveau test appuyée par des données de tendance est une position beaucoup plus facile à prolonger qu'une période assemblée rétroactivement.
Foire aux questions
Les seuils d'impuretés peptidiques de la FDA s'appliquent-ils à une IND?
Non. Le 0.10% le seuil d'identification et le 0.5% le plafond sur les nouvelles impuretés liées aux peptides provient de la FDA 2021 Lignes directrices de l'ANDA pour certains produits pharmaceutiques peptidiques synthétiques hautement purifiés. Ces seuils sont rédigés pour des demandes abrégées faisant référence à un médicament répertorié de référence d’origine ADNr., pas pour une demande de drogue nouvelle expérimentale. Importer un plafond d'impuretés commercial dans une phase 1 le paramètre interprète mal la portée du document.
Est-ce que la phase 1 nécessitent des méthodes analytiques validées?
La FDA déclare qu’elle n’attend pas de données de validation des méthodes analytiques pour une première phase chez l’humain 1 INDIANA, et les données de stabilité du lot clinique spécifique peuvent ne pas être requises non plus.. Traitez cela comme un plancher plutôt que comme un plafond: une méthode qui soutient une décision de sécurité doit encore être adaptée à son objectif, et la distinction entre la période de retest et la durée de conservation détermine dans quelle mesure les données à l'appui peuvent être étendues.
Quel est l’état actuel du développement d’ENDO-205 ??
Dès septembre 2026, l'image divulguée est étroite. L'IND a autorisé le 23 Mars 2026 et permet un premier essai humain chez des femmes préménopausées en bonne santé et en âge de procréer. Phase 1 le statut indique « Planification," sans enregistrement ClinicalTrials.gov, aucune donnée évaluée par les pairs, et la séquence et l'itinéraire non divulgués. C'est le statut divulgué du programme en septembre 2026, et rien au-delà ne devrait être supposé.
Conclusion
Vous pouvez désormais séquencer les cinq exigences de développement post-IND de peptides qui mènent un programme à la première dose.: contrôle de la séquence et des impuretés au niveau des éléments de base, un package de caractérisation orthogonale, méthodes indiquant la stabilité conçues avant qu'elles ne soient nécessaires, l'étiquetage et la fermeture du récipient sont considérés comme des preuves, et des tests adaptés à l'usage prévu pour la phase. L’état final est concret: un peptide caractérisé avec une confirmation d'identité orthogonale, une méthode indiquant la stabilité démontrée par une dégradation forcée, un lot clinique sur la stabilité dans son conteneur-fermeture proposé, étiquetage expérimental conforme, et une justification documentée pour chaque méthode délibérément laissée non validée.
Ce dernier élément compte autant que les autres. L’autorisation du peptide IND n’oblige pas une validation de qualité commerciale à la phase 1, et le traiter comme si c'était le cas est la façon la plus courante pour les sponsors de passer du temps qu'ils n'avaient pas besoin de consacrer.
Planification du dossier de preuves pour votre propre fenêtre post-IND?
Examiner comment un package analytique adapté à la phase est assemblé, caractérisation du revêtement, méthodes indiquant la stabilité, et tests d'adéquation, avant que le premier lot clinique soit mis à l'étude. Parlez à un expert ou examinez le package analytique avec l'équipe qui prend en charge les normes de qualité des peptides..
Divulgation: MOL Changes a un intérêt commercial dans les normes de qualité des peptides et les services analytiques.