Што IND Clearance робіць і не сертыфікуе для пептыднай праграмы
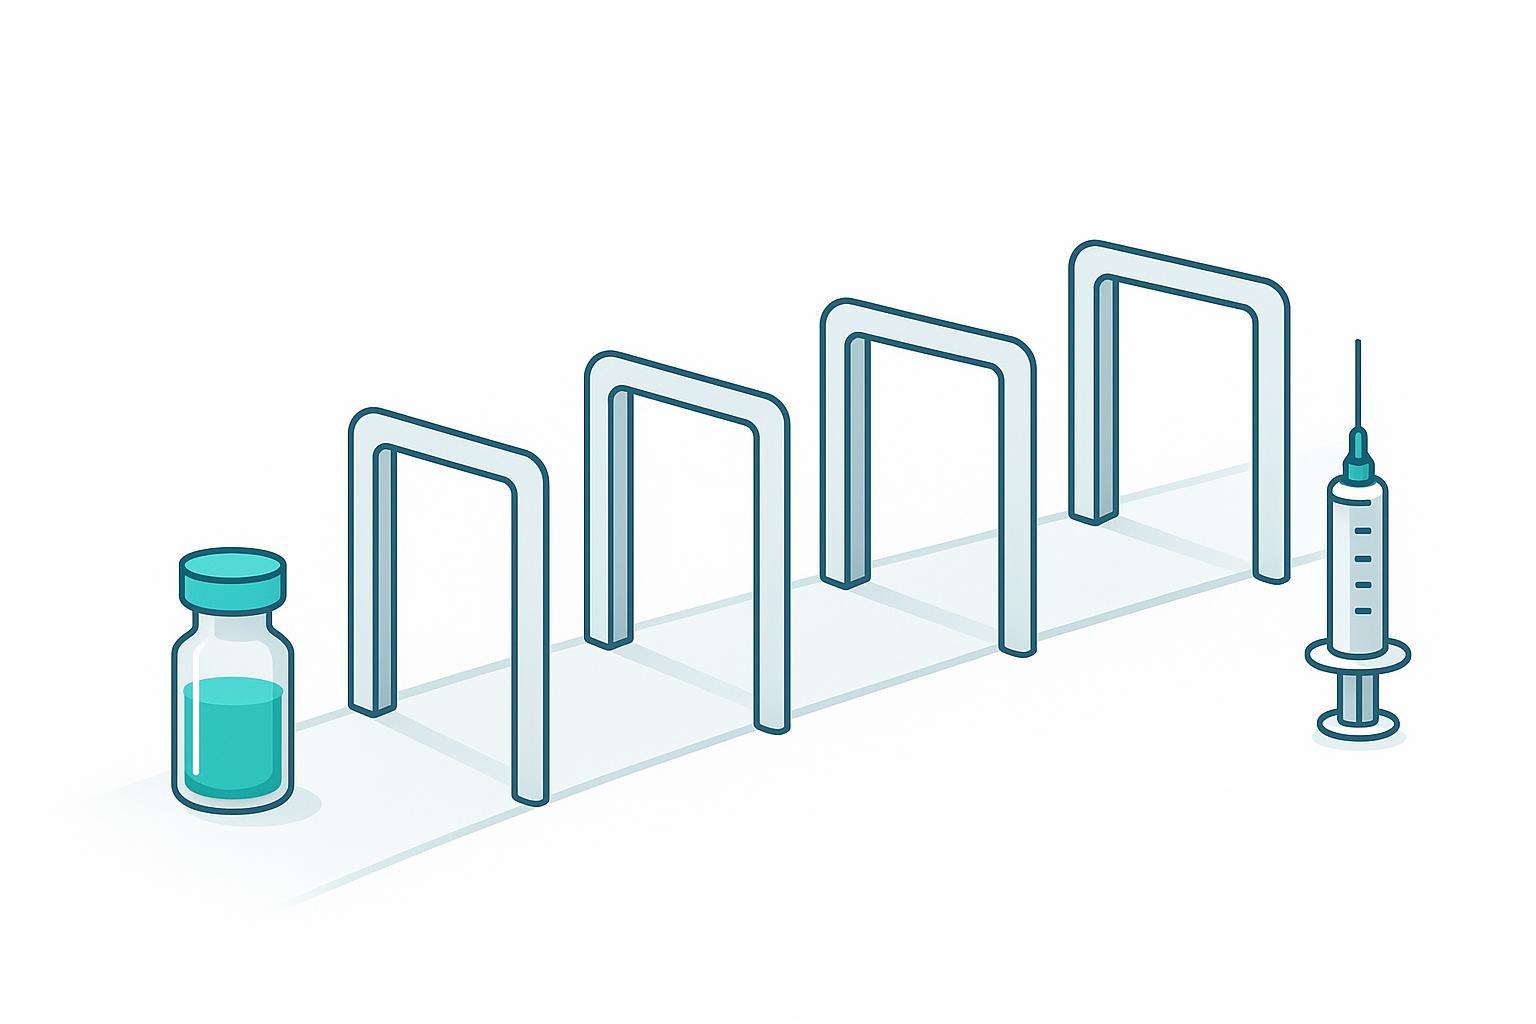
Афармленне Peptide IND - гэта лісток дазволу, не сертыфікат якасці. Калі FDA дазволіла IND на ENDO-205 23 сакавік 2026, гэта дазволіла пачаць першае выпрабаванне на людзях на здаровых жанчынах перад менопаузой (peptideinsider.org файл ENDO-205, здабыта 2026-09-11). Ён не правяраў пакет CMC, заблакаваць спецыфікацыі, або ўсталяваць, што пептыда працуе.
Гэта адрозненне лёгка згубіць ва ўнутраным аб'яве. Як прама сказана ў тым жа дасье, «Дазвол IND не з'яўляецца зацвярджэннем. Гэта першыя з некалькіх варот… Ён не разглядаў ніякіх доказаў таго, што ENDO-205 дзейнічае на чалавека, таму што такіх доказаў пакуль няма» (peptideinsider.org файл ENDO-205, здабыта 2026-09-11).
Ключ на вынас: «Дазволена працягваць» і «прадэманстравана бяспека або эфектыўнасць» - розныя прэтэнзіі. Зроблены толькі першы.
Уласныя чаканні FDA CMC адносна першага ў чалавека IND пацвярджаюць, наколькі вузкі агляд: ніякіх дадзеных праверкі аналітычнага метаду не чакаецца, і дадзеныя аб стабільнасці з канкрэтнай клінічнай партыі «могуць не патрабавацца» (FDA, Прыкладанні IND: Інфармацыя CMC, здабыта 2026-06-22).
Гэтую прастору запаўняе пакет доказаў пасля IND, і пяць абласцей патрабаванняў нясуць яго: паслядоўнасць і кантроль прымешак, артаганальная характарыстыка, метады індыкацыі стабільнасці, маркіроўка і закрыццё тары, і тэставанне прыгоднасці для прызначэння ў рамках фазы.
Пакет доказаў пасля IND: Пяць абласцей патрабаванняў, якія нясуць першую дозу
Патрабаванні да распрацоўкі пептыдаў пасля IND - гэта не адзіны кантрольны спіс. Гэта пяць абласцей доказаў, кожная з якіх павінна быць дастаткова важкай, каб падтрымаць дазоўку чалавеку, і кожны з іх спее з рознай хуткасцю на розных клінічных стадыях.
|
Сінтэз пептыдаў Зона патрабаванняў |
Што ён павінен вызначыць перад першай дозай |
Якая фаза 1 не патрабуе |
Як выглядае правал |
|---|---|---|---|
|
Кантроль паслядоўнасці і прымешак |
Запланаваная паслядоўнасць пацвярджаецца, і распаўсюджванне прымешак разумеецца ад узроўню будаўнічага блока ўверх |
Цалкам кваліфікаваныя камерцыйныя працэсы |
Неўстаноўлены від усечэння або выдалення з'яўляецца вышэй парога справаздачнасці |
|
Артаганальная характарыстыка |
Больш чым адзін незалежны метад узгадняе ідэнтычнасць, чысціня, і структуры |
Зачынены, правераная панэль выпуску для кожнага атрыбуту |
Адзіны аналіз забяспечвае поўную ідэнтычнасць, а другі спосаб супярэчыць яму |
|
Стабільна-індыкацыйныя метады |
Шляхі дэградацыі вядомыя Сінтэтычныя пептыды і метад іх выяўляе |
Сумяшчальныя з ICH доўгатэрміновыя даныя пры любых умовах захоўвання |
Метад праходзіць выпуск, але прапускае прадукт дэградацыі, які ўтвараецца пры захоўванні |
|
Маркіроўка і закрыццё тары |
Этыкетка, кантэйнер, і закрыццё адпавядаюць пакету доказаў |
Канчатковая канфігурацыя камерцыйнай упакоўкі |
Экстрагируемые або закрытыя паверхні ўзаемадзеяння пасля пачатку дазавання |
|
Адпаведнае аналітычнае тэсціраванне |
Кожны метад адпавядае пытанню, якое фактычна задаецца фазай |
Поўная праверка камерцыйных стандартаў |
Метад перабудаваны для Phase 1 і затрымлівае тэрміны без дадання значэння рашэння |
Крывая сталасці за гэтай табліцай - гэта карысная разумовая мадэль: адпаведная фазе сталасць CMC на клінічных стадыях праходзіць ад першай у чалавека да фазы 2, Фаза 3, і камерцыйны замак, са сталасцю метаду, якая ўзрастае з даследчага (0) праз кваліфік (1) пацверджаны (2). Пяць прыведзеных ніжэй абласцей упарадкаваны ў залежнасці ад таго, наколькі рана яны становяцца вынослівымі, не тым, колькі дакументацыі яны ствараюць.
Чым патрабаванні да распрацоўкі пептыдаў пасля IND адрозніваюцца ад чаканняў да IND
Патрабаванні да распрацоўкі пептыдаў пасля IND зрушваюць цэнтральнае пытанне з «ці можна абараніць гэтую малекулу» на «ці можна ўзнаўляць гэтую партыю, і ці падыходзіць гэты метад для сваёй мэты». Да афармлення, твор у значнай ступені пра асобу, маршрут, і мэтазгоднасць. Пасля гэтага, адзін і той жа набор даных павінен падтрымліваць кіраванне лотамі, у трэндзе, і дакументацыя па перадачы тэхналогій, якую пакет да IND ніколі не патрабаваў мець.
Гэты зрух наўмысны, не шчыліна. Уласныя чаканні FDA CMC адносна першага ў чалавека IND сцвярджаюць, што спонсары могуць скараціць час распрацоўкі дадаткаў да 12 месяцаў, не перабудоўваючы першапачатковы раздзел CMC, што азначае, што набор пытанняў да IND не проста пераносіцца. Тое, што замяняе яго, - гэта адпаведная фазе строгасць: метады, якія з'яўляюцца кваліфікаванымі, а не праверанымі, спецыфікацыі, якія апраўданыя, а не заблакаваныя, і праграма стабільнасці, якая адрознівае адрозненне перыяду паўторнага выпрабавання ад тэрміну прыдатнасці для лекавай субстанцыі і лекавага прадукту адпаведна.
Практыкуйцеся 1: Паслядоўнасць кіравання і распаўсюджванне прымешак на ўзроўні будаўнічых блокаў
Кантроль пептыдных прымешак вырашаецца задоўга да канчатковага выпуску. Для сінтэтычнага пептыда, профіль прымешак гатовай партыі ў значнай ступені ўстаноўлены ўверх па плыні, на этапах зборкі і счаплення, што азначае, што кантроль пасля IND павінен вярнуцца да гэтых этапаў, а не чакаць панэлі выпуску.
Паслугі Парогі, якія варта прымяняць, паходзяць з канкрэтнага нарматыўнага права. Парогавыя значэнні прымешак сінтэтычных пептыдаў FDA, паведаміў в 2026, патрабуюць, каб звязаныя з пептыдамі прымешкі на ўзроўні або вышэй 0.10% быць індывідуальна ідэнтыфікаваным, з катэгарычнай верхняй мяжой 0.5% для новых прымешак, звязаных з пептыдамі, якіх няма ў рэферэнтным прэпарате.
|
Стадыя развіцця |
Чысціня па вобласці RP-HPLC |
Індывідуальныя прымешкі |
Агульныя прымешкі |
|---|---|---|---|
|
Фаза 1 мішэнь |
~95–98% |
NMT 0.5% |
NMT 2–5% |
|
Камерцыйнае чаканне |
~98–99% |
NMT 0.1% |
NMT 1.0% |
Фаза 1 у параўнанні з камерцыйнымі палосамі чысціні з'яўляюцца ілюстрацыйнымі мэтамі развіцця, не спецыфікацыя. Вызначце ўласную справаздачнасць, ідэнтыфікацыя, і парогі кваліфікацыі, затым наладзіць іх ад першай клінічнай партыі наперад.
Заўвага аб аб'ёме: The 0.10% і 0.5% лічбы прасачыць да адзінага нарматыўнага ўверх па плыні, FDA 2021 Кіраўніцтва ANDA для высокаачышчаных сінтэтычных пептыдных прадуктаў са спасылкай на рэферэнтныя прэпараты паходжання рДНК. Яны не з'яўляюцца універсальным патрабаваннем IND.
Рэжым адмовы прадказальны: прымешкі, якія з'яўляюцца толькі ў маштабе, або якія ніколі не былі ідэнтыфікаваныя індывідуальна, таму што яны знаходзіліся ніжэй парога ў невялікім маштабе.
Практыкуйцеся 2: Стварыце артаганальны пакет характарыстык, Ніводнага аналізу
Характарыстыка пептыдаў не атрымліваецца, калі адзін метад прапануецца адказаць на ўсе пытанні ідэнтычнасці. Ні адзін аналіз не ўстанаўлівае, што сінтэтычны пептыд з'яўляецца патрэбнай малекулай, так што метады пакета пасля IND звязваюць метады, кожны з якіх вырашае розную неадназначнасць.
ВЭЖХ з зваротнай фазай кантралюецца пры 220 нм усталёўвае чысціню і ўтрыманне галоўнага піку, у той час як ВХ-МС/МС пацвярджае монаізатопную масу і поўны ахоп паслядоўнасці амінакіслот. У апублікаваным прыкладзе ацэтату лейпраліду, тэарэтычная монаізатопная маса m/z 1209.6533 адпавядаў эксперыментальнаму 1209.6515, і MS/MS забяспечваюць поўны ахоп паслядоўнасці (Эталонныя стандарты для падтрымкі якасці сінтэтычных пептыдаў, 2023). Тая ж крыніца адзначае, што некалькі артаганальных метадаў звычайна выкарыстоўваюцца для праверкі ідэнтычнасці пептыда, уключаючы час утрымання ВЭЖХ, ЯМР, MS, і хіральныя выпрабаванні.
Рэжым адмовы - гэта масава пацверджаны, але паслядоўнасць неадназначная пептыда. Паслядоўнасць выдалення можа падзяляць паводзіны намінальнай масы з бацькоўскай, адрозніваючыся пры гэтым адным астаткам, і толькі метад чысціні не разлучыць іх. Спалучэнне масавага пацверджання з ахопам паслядоўнасці, і даданне хіральнага або ЯМР-тэставання там, дзе гэтага патрабуе эталонны стандарт, закрывае гэты прабел і захоўвае абароненасць пакета пры змене партыі або змене пастаўшчыка.
Амінакіслотная паслядоўнасць ENDO-205, маршрут, і доза застаюцца нераскрытымі, таму гэты пакет апісаны ў агульным плане, а не для гэтай малекулы (статус праграмы раскрыты па стане на верасень 2026).
Практыкуйцеся 3: Метады індыкацыі стабільнасці праектавання, перш чым яны вам спатрэбяцца
Выпрабаванне стабільнасці пептыдаў займае сваё месца ў пакеце пасля IND, ператвараючы назіранне дэградацыі ў спецыфікацыю, якую вы Крама можа кантраляваць. Гэта працуе толькі ў тым выпадку, калі метад ліквідуе дэграданты з бацькоўскага піку да пачатку даследавання першай клінічнай партыі.
Спачатку запусціце прымусовую дэградацыю, пад кіслатой, база, акісляльны, тэрмічны, і фоталітычны стрэс, і пацвердзіце, што метад аддзяляе кожны дэградант, які ён стварае, ад асноўнага піка. Затым перанясіце клінічную партыю на доўгатэрміновую перспектыву, прамежкавы, і паскораныя ўмовы ў той жа сістэме закрыцця кантэйнераў, якую вы прапануеце для захоўвання і размеркавання. Заява аб захоўванні на этыкетцы атрымана з гэтай ацэнкі, which is why “room temperature” or “ambient conditions” cannot appear in place of a defined condition.
|
Параметр |
Drug substance |
Drug product |
|---|---|---|
|
Long-term |
25°C/60% RH or 30°C/65% RH Вытворчасць пептыдаў |
25°C/60% RH or 30°C/65% RH |
|
Intermediate |
30°C/65% RH |
30°C/65% RH |
|
Accelerated |
40°C/75% RH Аб |
40°C/75% RH |
|
Commitment derived |
Retest period |
Shelf life |
Pending confirmation: The numeric conditions above follow ICH Q1A(R2) stability conditions, but the ICH Q1A(R2) PDF was not machine-readable in this run. Treat the figures as corroborated by secondary summaries only until the primary text is checked.
Рэжым адмовы ціхі. A method that co-elutes a degradant with the parent peak produces a stability table that looks clean while the product is not, and the problem surfaces after the clinical lot is already on study.
Практыкуйцеся 4: Разглядайце маркіроўку і закрыццё кантэйнера як частку пакета доказаў
Peptide labeling requirements are a regulated control, not a design afterthought, і заява аб захоўванні, надрукаваная на этыкетцы, з'яўляецца вынікам праграмы стабільнасці, а не маркетынгавым рашэннем. Пад 21 CFR 312.6, непасрэдная ўпакоўка доследнага прэпарата павінна мець засцярогу «Асцярожна: Новы наркотык, Абмежавана Федэральным (або Злучаныя Штаты) закон для следчага выкарыстання,», і на маркіроўцы не можа быць ніякіх ілжывых або якія ўводзяць у зман сцвярджэнняў або пацверджанне таго, што даследуемы прэпарат бяспечны або эфектыўны для даследуемых мэт..
Гэты другі пункт - гэта той, які ловіць каманды. Заява пра захоўванне, якая завышае стабільнасць, або копія этыкеткі, якая прадугледжвае клінічную карысць, якую праграма не прадэманстравала, парушэнні 312.6(б) нават калі базавыя даныя надзейныя.
Паслядоўнасць выбару кантэйнера-закрыцця перад даследаваннем стабільнасці, не пасля гэтага. Знаходкі экстрагируемых і вымываемых рэчываў, прапусканне вільгаці, і святлоабарона ўсё карміць заяву захоўвання, так што закрыццё, абранае позна, прымушае пратакол стабільнасці быць перапісаны. Ніякіх прэтэнзій аб эфектыўнасці або бяспецы ENDO-205 тут не робіцца; патрабаванне маркіроўкі з'яўляецца працэдурным, і папярэджанне - адзіная прэтэнзія, якая змяшчаецца ў непасрэднай упакоўцы.
Практыкуйцеся 5: Аб'ём аналітычнага тэсціравання адпаведнасці мэтам да фазы, Не да пункта прызначэння
Адпаведнае аналітычнае тэсціраванне ў акне пасля IND азначае супастаўленне строгасці кожнага метаду з фазай 1 на самай справе мае патрэбу, не да таго, што ў канчатковым выніку запатрабуе камерцыйная дакументацыя. Уласныя чаканні FDA CMC для першага чалавека IND не ўключаюць дадзеныя праверкі аналітычнага метаду, і кантроль працэсу, не звязаны з бяспекай прадукту, на дадзеным этапе не чакаецца. Гэта наўмысная дапамога, не шчыліна: гэта дазваляе праграме адкласці праверку, пакуль працэс не будзе заблакіраваны, калі праверка па-ранейшаму будзе апісваць працэс, супраць якога яна была напісана.
Практычнае раздзяленне па метаду, не па праграме. Аналіз выкіду, які падтрымлівае рашэнне аб бяспецы, зараз патрабуе кваліфікацыі; метад, адзінай задачай якога з'яўляецца трэнд параметра, які вы яшчэ не выправілі, можа пачакаць.
[СТОЛ] Матрыца чаканняў ад метаду да фазы: слупкі для метад, Фаза 1 чаканне (не чакаецца / кваліфікаваны / пацверджаны), і дакументальнае абгрунтаванне.
Тэставанне на стэрыльнасць і эндатаксіны - выключэнне з любой логікі адтэрміноўкі, таму што яны працуюць на кампендыяльнай механіцы, а не на вашым працэсе. 14-дзённы USP <71> тэст на стэрыльнасць інкубуе адфільтраваныя праз мембрану або непасрэдна засеяныя ўзоры ў вадкім тиогликоляте пры 30-35°C і расшчапленні соевага казеіну пры 20-25°C, фільтраванне змесціва па меншай меры 10 кантэйнеры праз мембраны з ацэтату цэлюлозы 0,45 мкм (FormBlends, Выпрабаванне на стэрыльнасць пептыдаў, прагледжаны 2026-05-14). Ліміты эндатаксінаў паходзяць з USP <85> разлік ліміту эндатаксінаў, К/М, дзе К 5 ЕС/кг/гадзіна для неинтратекальных шляхоў і 0.2 ЕС/кг/гадзіну для інтратэкальнага ўвядзення. Таму што мяжа залежыць ад дозы, універсальнага значэння ЕС/мл не існуе. Звярніце ўвагу, што гэтая формула з'яўляецца кампендыяльнай арыфметыкай; першасны FDA PDF не можа быць адкрыты ў гэтым выкананні, таму ставіцеся да парогавых значэнняў як да атрыманых USP, а не да пацверджаных FDA.
Рэжым адмовы працуе ў абодвух напрамках. Каманда, якая правярае камерцыйную строгасць метаду індыкацыі стабільнасці перад тым, як працэс будзе заблакіраваны, будзе паўтараць гэтую праверку пасля кожнай змены працэсу, плаціць двойчы за адно і тое ж гарантыю. Каманда, якая пакідае важны для бяспекі метад некваліфікаваным, стварае прабел у даных, які выяўляецца на этапе 2 пераход, калі агенцтва пытаецца, што ў першую чаргу падтрымала рашэнне аб вызваленні. Выпраўленне - дакументацыя: для кожнага метаду, які вы наўмысна пакідаеце неправераным, запішыце чаму, што замяняе яго ў прамежку, і які трыгер прымусіць праверку. Гэта абгрунтаванне - гэта артэфакт, які чытае рэцэнзент.
Спрацаваны прыклад: Паслядоўнасць пакета Post-IND у нейтральным працоўным працэсе распрацоўкі
Пяць практык утвараюць паслядоўнасць, не кантрольны спіс. На першым месцы стаяць парогі прымешак і пакет характарыстык, таму што панэль выпуску, якую вы ўстанавілі на гэтым этапе, вызначае, што трэба вымяраць у наступнай працы. Далей ідуць метады індыкацыі стабільнасці і закрыццё кантэйнера, паколькі абодва залежаць ад таго, якія рэчывы дэградацыі і вымывальнікі можа выявіць панэль. Маркіроўка і тэставанне прыдатнасці замыкаюць паслядоўнасць, таму што абодва апісваюць стратэгію кантролю, якая існуе толькі пасля таго, як папярэднія крокі зафіксаваны.
Сінтэз пептыдаў і аналітычны працоўны працэс, такі як MOL Changes, падтрымлівае гэты парадак, захоўваючы кантроль над будаўнічымі блокамі, ачышчэнне, і характарыстыка ўнутры адной прасочваемай ланцужкі, што дапамагае камандам пазбегнуць паўторнай кваліфікацыі метадаў пасля позняй змены працэсу.
Ключ на вынас: Гэтая паслядоўнасць з'яўляецца паказальнай, не прадпісвае. Фаза 1 праграмы наўмысна пакідаюць некаторыя метады разблакіраванымі, пакуль працэс яшчэ ідзе, і іх ранняя блакіроўка можа каштаваць даражэй, чым абараняе.
Тыповыя памылкі ў акне Post-IND
Пяць прыведзеных ніжэй памылак - гэта тыя, якія вытрымліваюць уважлівы агляд відавочных. У кожнага ёсць пэўнае выпраўленне.
Разгляданне дазволу IND як праверкі пакета CMC. Прыняты IND азначае, што FDA прызнала прадстаўлены пакет прыдатным для працягу, не тое, што пакет поўны або канчатковы. Выпраўленне: працягвайце актыўны перагляд раздзела CMC праз фазу 1 і запісвайце кожны адкрыты элемент з уладальнікам і мэтавай датай.
Ужываючы 0.10% і 0.5% парогі, як калі б яны былі патрабаваннямі IND. Гэтыя лічбы паходзяць з парогавых значэнняў прымешак сінтэтычных пептыдаў FDA, якія рэгулююць ВАШЫ матэрыялы, новыя прымянення наркотыкаў не даследуюцца. Выпраўленне: ўсталяваць свае ўласныя справаздачнасці і парогі кваліфікацыі ад таксікалогіі і клінічнага ўздзеяння, потым задакументуйце абгрунтаванне.
Праверка аналітычных метадаў перад тым, як працэс будзе заблакіраваны. Праверка метаду адносна рухомага працэсу стварае дадзеныя, якія вы будзеце паўтараць. Выпраўленне: спачатку кваліфікуйце метады для выкарыстання па меркаванні, і зарэзерваваць поўную праверку для замарожанага працэсу.
Выбар закрыцця кантэйнера пасля пачатку даследавання стабільнасці. Экстрагаваныя і вымывальныя рэчывы ўзаемадзейнічаюць з рэцэптурай, таму дызайн даследаванні залежыць ад закрыцця. Выпраўленне: выбраць асноўны кантэйнер перад размяшчэннем першай партыі стабільнасці.
Напісанне копіі этыкеткі, якая прадугледжвае клінічную карысць. 21 CFR 312.6 патрабуе засцярогі на маркіроўцы даследуемых лекаў, і правілы забараняюць любыя заявы аб тым, што прэпарат бяспечны або эфектыўны для мэтаў, якія расследуюцца. Выпраўленне: апісваць толькі лекавую форму і шлях, і накіраваць усе рэкламныя фармулёўкі праз нарматыўны агляд.
Як выглядае поспех да першай дозы
Поўны пакет пасля IND - гэта той, які вы можаце перадаць рэцэнзенту і абараняць радок за радком. Канкрэтна, гэта азначае, што пяць рэчаў на месцы да першай дозы: пацвярджэнне артаганальнай ідэнтычнасці пептыднай паслядоўнасці, метад індыкацыі стабільнасці, прадэманстраваны прымусовай дэградацыяй, клінічную партыю на стабільнасць у прапанаванай упакоўцы, даследчая маркіроўка, якая адпавядае дзеючым патрабаванням, and a written rationale for every method you deliberately have not validated yet.
That last item is the one teams skip, and it is the one that most often turns a routine review into a rebuild. FDA’s own CMC expectations for a first-in-human IND are phase-appropriate rather than exhaustive, so an unvalidated method is not automatically a gap. An unvalidated method with no documented justification is.
The stretch goal is a lot-to-lot trending plan. Build it now and the Phase 2 transition becomes a data review instead of a redevelopment project. The retest-period versus shelf-life distinction is the practical lever here: a retest period supported by trending data is a far easier position to extend than one assembled retroactively.
Часта задаюць пытанні
Ці прымяняюцца да IND парогі пептыдных прымешак FDA?
няма. The 0.10% identification threshold and the 0.5% абмежаванне на новыя прымешкі, звязаныя з пептыдамі, паступае ад FDA 2021 Кіраўніцтва ANDA для некаторых высокаачышчаных сінтэтычных пептыдных прэпаратаў. Гэтыя парогі напісаны для скарочаных заявак, якія спасылаюцца на рэферэнтныя прэпараты паходжання рДНК., не для расследавання новага прымянення лекаў. Імпарт камерцыйнай столі з прымешкамі ў фазу 1 налада няправільна чытае аб'ём дакумента.
Робіць фазу 1 патрабуюць правераных аналітычных метадаў?
FDA заяўляе, што не чакае дадзеных праверкі аналітычнага метаду для першай фазы прымянення чалавека 1 ПРАМ, і дадзеныя аб стабільнасці з канкрэтнай клінічнай партыі таксама могуць не спатрэбіцца. Ставіцеся да гэтага як да падлогі, а не да столі: метад, які падтрымлівае рашэнне аб бяспецы, усё яшчэ павінен адпавядаць сваёй мэты, і адрозненне паміж перыядам паўторнага тэставання і тэрмінам прыдатнасці вызначае, наколькі могуць быць расцягнуты дапаможныя дадзеныя.
Які бягучы статус распрацоўкі ENDO-205??
Па стане на верасень 2026, раскрытая карціна вузкая. IND ачысціў далей 23 сакавік 2026 і дазваляе правесці першае выпрабаванне на людзях на здаровых жанчынах рэпрадуктыўнага ўзросту перад менопаузой. Фаза 1 статус абвяшчае «Планаванне,» без запісу ClinicalTrials.gov, няма рэцэнзаваных дадзеных, а паслядоўнасць і маршрут не раскрываюцца. Гэта раскрыты статус праграмы па стане на верасень 2026, і нічога, акрамя гэтага, не варта меркаваць.
Заключэнне
Цяпер вы можаце ўпарадкаваць пяць патрабаванняў да распрацоўкі пептыдаў пасля IND, якія выконваюць праграму для першай дозы: кантроль паслядоўнасці і прымешак на ўзроўні будаўнічых блокаў, артаганальны пакет характарыстык, метады індыкацыі стабільнасці, распрацаваныя да іх неабходнасці, маркіроўка і закрыццё кантэйнера разглядаюцца як доказы, і тэставанне прыгоднасці для прызначэння ў рамках фазы. Канчатковы стан бетонны: ахарактарызаваны пептыд з пацвярджэннем артаганальнай ідэнтычнасці, метад індыкацыі стабільнасці, прадэманстраваны прымусовай дэградацыяй, клінічную партыю на стабільнасць у прапанаванай упакоўцы, сумяшчальная даследчая маркіроўка, і дакументальна пацверджанае абгрунтаванне кожнага метаду, наўмысна пакінутага неправераным.
Гэты апошні пункт мае такое ж значэнне, як і іншыя. Ачыстка пептыдаў IND не патрабуе праверкі камерцыйнага ўзроўню на этапе 1, і стаўленне да гэтага так, быццам гэта так, - гэта найбольш распаўсюджаны спосаб, якім спонсары бавяць час, які ім не трэба было марнаваць.
Планаванне пакета доказаў для вашага ўласнага акна пасля IND?
Праверце, як сабраны адпаведны фазе аналітычны пакет, характарыстыка пакрыцця, метады індыкацыі стабільнасці, і тэставанне на адпаведнасць прызначэнню, перш чым першая клінічная партыя паступіць на даследаванне. Пагаворыце з экспертам або праглядзіце аналітычны пакет з камандай, якая падтрымлівае стандарты якасці пептыдаў.
Раскрыццё інфармацыі: MOL Changes мае камерцыйны інтарэс да стандартаў якасці пептыдаў і аналітычных паслуг.