Miksi todistustaakka siirtyi peptiditoimittajan pätevyyteen?
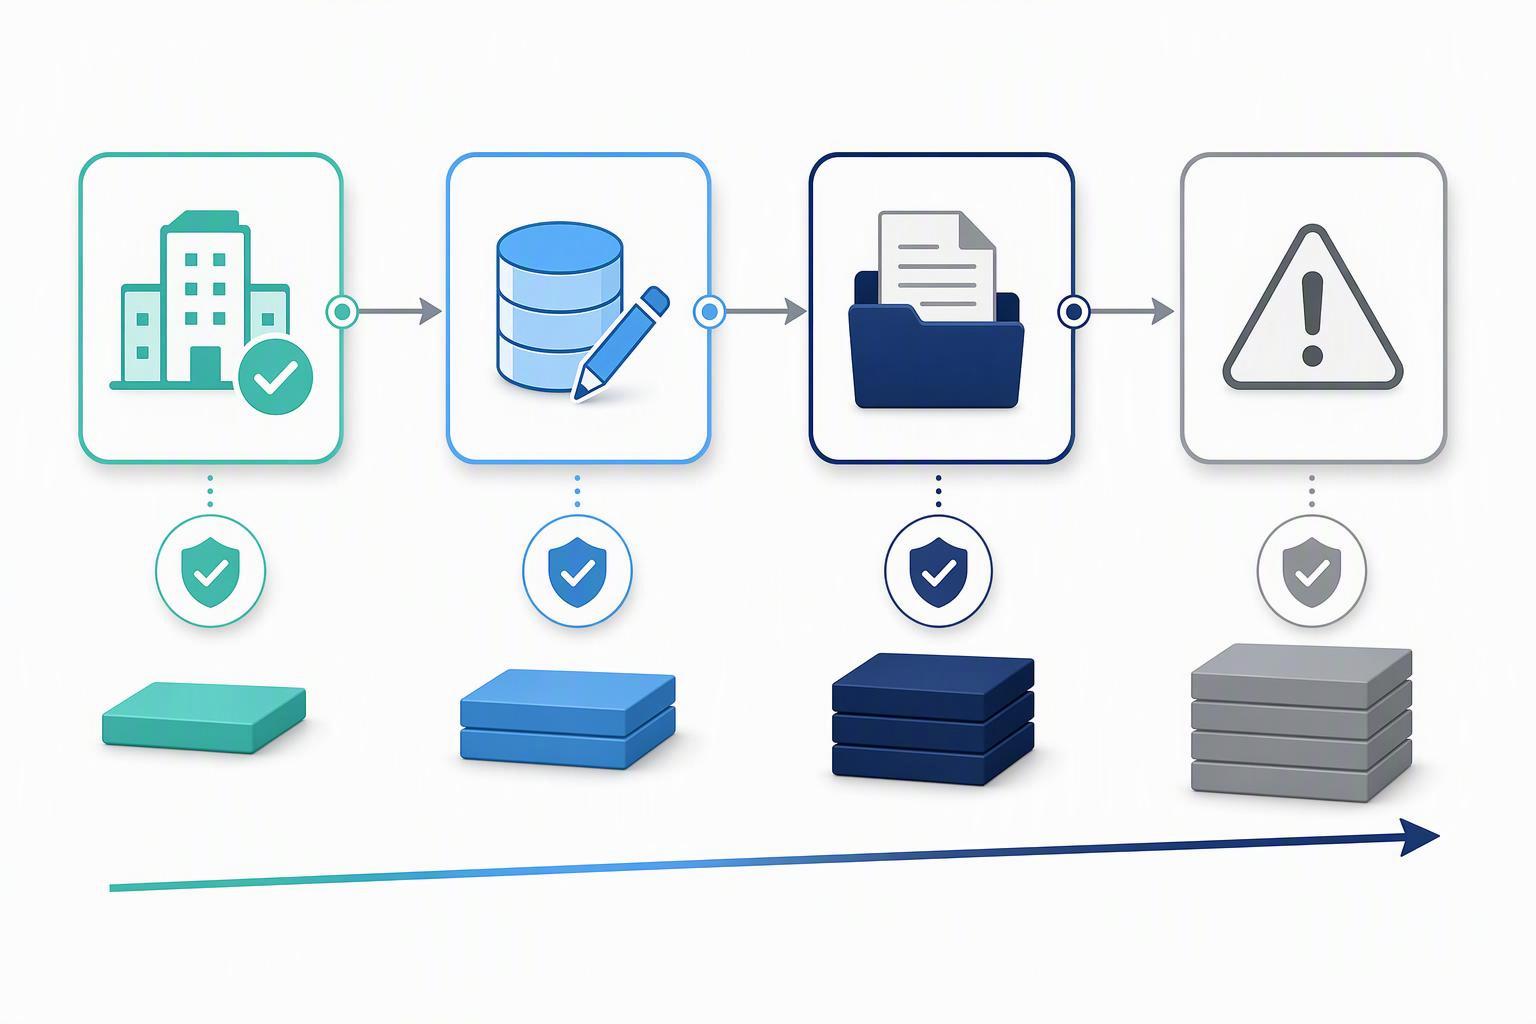
Käyttäjämaksut rahoittavat tarkistusjärjestelmän; he eivät osta hyväksyntää. Tämä ero on koko syy, miksi peptiditoimittajan pätevyys on nyt rakennettava todisteeksi eikä myyjän tuloskorttiksi.
PDUFA:n valtuutus syyskuuhun asti 2027 pitää reseptilääkkeiden käyttäjämaksuohjelman käynnissä viiden vuoden jaksolla, FY 2023 FY:n kautta 2027, FDA User Fee Reauthorization Actin mukaisesti 2022 kirjautunut sisään 30 syyskuu 2022 (FDA, Reseptilääkkeiden käyttäjämaksujen muutokset, haettu 28 elokuu 2026). Se, mitä se raha tekee, on kapeampaa kuin miltä se kuulostaa. FDA:n omassa selityksessä käyttäjämaksuohjelmistaan, maksujen "lisäosa, eivät korvaa" kongressin määrärahoja eivätkä "ole "palvelumaksua".,” ja tarkastelun tulokset eivät riipu maksun perimisestä (FDA, FDA: Käyttäjämaksut selitetty, haettu 22 toukokuuta 2026). Samalla sivulla kerrotaan selkeästi, että suorituskykytavoitteet eivät ole takuita: FDA saattaa jatkaa työskentelyä tarkistuksen tavoitepäivän jälkeen, ja tavoitteet "älä luota aikajanan saavuttamiseen 100% ajan” (FDA, FDA: Käyttäjämaksut selitetty, haettu 22 toukokuuta 2026).
Täytäntöönpano toimii samoilla koneilla, ja se ei odota maksujaksoa. Toukokuussa 2026 varoituskirje, joka asetti peptidi-API-toimittajan tuontihälytykseen 66-40, FDA havaitsi, että laatuyksikkö ei varmistanut CGMP-yhteensopivuutta eikä pystynyt ylläpitämään API:iden täydellistä jäljitettävyyttä kaupallisessa jakelussa; mainittu tuote oli semaglutidi ja tirtsepatidi API, ei peptidejä yleisesti, mutta löytö koskee ennätystä, ei molekyyliä (FDA:n varoituskirje 723330, 1 toukokuuta 2026).
Vikakuvio toistuu yhdistelmässä: lähetys seisoo rajalla, koska tiedostosta ei voi nähdä, kuka materiaalin todella on tehnyt. Ilmoittautuminen ja listaus, sisääntulotiedot, sisääntuloasiakirjat pyynnöstä, pidätysriski. Taakka kertyy jokaisessa vaiheessa, eikä mikään vaihe hyväksy toimittajan vakuutta tietueen sijasta.
Vaihe 1: Määrittele, mitä sinun on pystyttävä todistamaan ennen kuin otat kenenkään eläinlääkärin
Pätevyystiedostosi on olemassa vastaamaan neljään kysymykseen: kuka materiaalin on tehnyt, millä laatujärjestelmällä, miten se tunnistetaan, ja kuka on vastuussa siitä rajalla. Kaikki, mitä keräät myöhemmin, on todiste yhdelle näistä neljästä vastauksesta.
Sääntelyn perusviiva selittää, miksi palkki on siellä, missä se on. FDA toteaa, että aktiiviset farmaseuttiset ainesosat ovat luonnostaan väärin tuotettuja FD:n mukaan&C laki 502(f)(1) koska niiden merkinnöistä puuttuu riittävät ohjeet kuluttajien käyttöön, ja joita heidän on noudatettava 21 CFR 201.122 saada merkintävapautta (FDA, Farmaseuttisten vaikuttavien ainesosien tuonti, haettu 2026-06-15). Samat FDA:n ohjeistukset huomauttavat, että valmistuksessa käytettävien bulkkilääkeaineiden on täytettävä joko FD:n kohdan 503A tai 503B&C laki, ja ulkomaiset laitokset, jotka valmistavat, pakkaa uudelleen, Yhdysvaltoihin tuotujen uudelleenmerkintä- tai pelastussovellusliittymien on rekisteröidyttävä FDA:ssa FD:n mukaisesti&C laki 510(i) ja 21 CFR 207.17, luetellaan kaikki kyseisessä rekisteröinnissä tunnetut tuojat.
Peptidisynteesi Nämä kolme vaatimusta liittyvät suoraan neljään kysymykseen. Vastuu rajalla ei ole luonteeltaan arvio myyjästäsi; se on rekisteröinnin ja listauksen tila, jonka voit tarkistaa.
Huom: Tämä viitekehys on arviointimenetelmä, ei oikeudellinen lausunto. Velvoitteet vaihtelevat lainkäyttöalueen ja materiaalin käyttötarkoituksen mukaan, joten varmista vaatimukset omalta sääntely- ja lakimieheltäsi.
Vaihe 2: Hyväksy myyjä lisenssiä vastaan, cGMP ja tarkastushistoria
Toimittajan rekisteröintitila ja tarkastushistoria ovat tarkistettavissa olevia tosiasioita, ei vakuutuksia. Ostaja, joka ohittaa sekin, perii löydön.
Aloita lisenssistä ja listautumisesta. Kaupallisesti jaettavat sovellusliittymät on lueteltava FDA:n osiossa 510(j) ja 21 CFR 207.41, ja maahantuontihetkellä tämän luettelon on oltava valmistajan oma lääkeluettelon vaatimus, ei jakelijan. Tarkista sitten cGMP-tila ja tarkastushistoria suoraan, ja varmista, että toimittaja on hyväksyttyjen toimittajien luettelossasi dokumentoidulla uudelleenkelpoisuuskäynnistimellä.
Tämän vaiheen ohittaminen aiheuttaa dokumentoidut kustannukset. FDA:t FDA:n joulukuussa mainitsemat toimittajien tarkastukset 2025 kirje Darmerica LLC:lle havaitsi, että laatuyksikkö ei varmistanut API CGMP -yhteensopivuutta, valtuutti uudelleen toimittajan, jolla on epäjohdonmukainen tarkastushistoria eikä vakaustietoja, ja epäonnistui listaamaan jaettuja huumeita. Tämä tapaus koskee API-toimitusta yleensä pikemminkin kuin peptidejä spesifisesti, mutta pätevyyslogiikka siirtyy suoraan.
|
Vaatimuksen tyyppi |
Dokumentoi se Synteettiset peptidit tyydyttää sen |
Mitä sen puuttuminen merkitsee |
|---|---|---|
|
Lisenssi ja rekisteröinti |
Ulkomaisen toimipaikan rekisteröinti ja maahantuojaluettelo |
Vahvistamaton tuonnin oikeusperusta |
|
Huumeiden listaus |
Valmistajan oma API-luettelo alla 510(j) |
Jakelijaluettelo peittää todellisen valmistajan |
|
cGMP-tila |
Nykyinen vaatimustenmukaisuustila ja sovellettavat ohjeet |
Itseilmoitukseen luottaminen |
|
Katsastushistoria |
Tarkastustiedot ja mahdolliset varoituskirjeet |
Arvioimaton täytäntöönpanoriski |
|
Hyväksytty toimittajaluettelo |
Valvottu luettelo uudelleenkelpoisuuskriteereillä |
Ei muutosta toimittajakunnan hallintaan |
Vikatila on korvaaminen. FDA:n eränumeron ja päivämäärän muutokset, jotka FDA dokumentoi asiakirjassa 2026 varoituskirje Harbinille Jixianglong Biotech kuvaa semaglutidi API:ta, joka on pakattu uudelleen ja merkitty uudelleen toimittajilta, jotka eivät ole hyväksyttyjen toimittajaluettelossa, uudet eränumerot, kuten CP-030-20250711, valmistaja on tunnistettu väärin ja valmistus- ja uudelleentestauspäivämääriä muutettu ilman tukitietoja. CGMP-löydös siinä vaiheessa muuttuu tuontihälytykseksi 66-40, säilöönotto-ilman fyysistä tarkastusta -mekanismi, joka pitää lähetykset automaattisesti.
Vaihe 3: Käsittele sekvenssitietoja ohjattuna tulona
Sekvenssitieto on kontrolloitu syöttö, jolla on omat seulonta- ja säilytysvelvollisuutensa, ja toimittaja, joka ei voi kuvata eskalaatiosääntöään kirjallisesti, ei ole ottanut sitä käyttöön.
Liittovaltion seulontakehyksen seulontakynnykset alkavat DNA:sta tai RNA:sta 200 nukleotidejä tai pidempään, jonka pituus on suositeltavaa pudottaa 50 nt kolmen vuoden sisällä, ja parhaan yhteensopivuuden lähestymistapa, joka on määritelty kohdassa a 66 aminohappo / 200 nt ikkuna (HHS-seulontakehys, 88 FR 2023-22540, 2023-10-13). Seulontakehyksen aminohappojen parhaan yhteensopivuuden laajennus soveltaa samaa ikkunaa kaikissa kuudessa lukukehyksessä, joten peptidijärjestys ei ole seulontakeskustelun ulkopuolella vain siksi, että se saapuu aminohapposekvenssinä.
Seulontakynnyksen alapuolella olevia tilauksia koskeva ohje suosittelee lyhyiden tilausten seulomista, jos komponentit voidaan koota suuremmiksi huolenaiheiksi, ja kannustaa pöytäsyntetisaattoreiden valmistajia rakentamaan seulontoja laitteisiin (HHS ASPR -seulontakehyksen UKK, päivitetty 2025-11-19). Kysy mitä tapahtuu, kun osuma tapahtuu: kuka sen arvostelee, mitä sääntöä vastaan, ja mitä asiakasta pyydetään toimittamaan. Luettelo asiakirjoista, jotka voivat osoittaa asiakkaan laillisen käytön, sisältää ehdotetun loppukäytön, institutionaalinen kuuluvuus, nimetty bioturvallisuusviranomainen, sisäiset tarkastukset, FSAP-rekisteröinti tai täytetty BIS-711, julkaisuhistoria, ORCID, toimiluvat, apurahanumerot, tai tutkimussuunnitelma. Liittovaltion seulontakehyksen ennätysten säilyttämistä koskevat odotukset asettavat vähintään kolmen vuoden alarajaksi huolenaiheisia tilauksia, nousta kahdeksaan, mikä ei ole kohtuuttoman raskasta.
Vaihe 4: Rakenna materiaalin jäljitettävyyttä tilausten vastaanottamisesta kolmannen osapuolen siirtoon
Analyysitodistus on yksi solmu jäljessä, ei päätepiste. Polun on kestettävä, kun materiaali vaihtaa omistajaa, ja siellä useimmat tiedostot hajoavat.
ALCOA+:n alla, analyyttisten tietueiden on oltava tunnistettavissa, luettavissa, samanaikainen, alkuperäinen, tarkka, täydellinen, johdonmukainen, kestävä ja saatavilla. Sovelletaan peptideihin, että testi ulottuu CoA:n ohi sen takana oleviin raakatietoihin: HPLC-kromatogrammit, MS-spektrit, integrointiparametreja, poikkeamat ja epäonnistuneet injektiot. I Q2(R2)n validointiodotukset CoA:n takana oleville menetelmille aseta menetelmän standardi; ALCOA+ on tietojen eheyden kehystyksen säätäjä, jota sovelletaan nyt näiden menetelmien luomiin tietueisiin.
Palvelut Dokumentoitu vikakuvio on hiljaisempi kuin puuttuva asiakirja. Se on uusi eränumero, joka on luotu olemassa olevan materiaalin päälle, valmistaja on tunnistettu väärin siirtotietueessa, päivämäärät muutettu ilman tukitietoja, sama jäljitettävyysvika, johon FDA lainasi 2026 varoituskirje.
Key Takeaway: Eränumero yksilöi materiaalin. Erätietue selittää sen. Peptidien toimitusketjun jäljitettävyyttä tarkastavat ostajat tarvitsevat molemmat, linkitetty.
Vaihe 5: Valmistele vienti- ja toimitusasiakirjat, jotka tyhjentävät ensimmäisen tarkastelun
Asiakirjajoukkoa pyydetään, ei vapaaehtoisesti, joten kokoa se ennen kuin lähetys liikkuu. Kaikkien tuontiin tarjottavien FDA:n sääntelemien tuotteiden on täytettävä samat standardit kuin kotimaisten tuotteiden, ja epätäydelliset tai virheelliset sähköiset tiedot ohjaavat lähetyksen ihmisen tarkastettavaksi FDA:n ImportShield-ohjelman mukaisesti (FDA, Osallistumisen tarkistus, haettu 2026-01-21).
Tämä arvostelu voi pyytää kopioita tuotteiden etiketeistä, todistukset, ainesosaluettelot, tietueiden käsittely, ja analyyttisiä tietoja, toimitettu ITACSin kautta, FDA:n ensisijainen kanava tulo-arviointiasiakirjoille. Lähde luettelee asiakirjaluokat mieluummin kuin pakollinen yleinen joukko, joten pidä luetteloa enimmäismääränä sille, mitä voidaan pyytää, ei kiinteä tarkistuslista.
Käytännössä, peptidien vienti- ja toimitusasiakirjatiedostossasi tulee olla kauppalasku, jonka rivikuvaukset vastaavat täsmälleen syöttötietoja, pakkausluettelo, ja SDS. Lyofilisoiduille peptideille, lisää kuljetusikkunan kattava lämpötilanvalvontatietue.
Vaihe 6: Kokoa myyjän pätevyysasiakirjapaketti
Toimittajan kelpuutusdokumentaatiopaketti ei ole PDF-kansio. Se on joukko asiakirjoja, joissa on nimetty omistaja ja tarkistuspäivämäärä Kauppa jokainen esine, niin että sääntely, QA, lainopilliset ja IP-tarkistajat voivat löytää tarvitsemansa ilman, että sinun tarvitsee rekonstruoida tiedostoa.
|
Paketin kohde |
Ensisijainen arvioija |
Tyypillinen säilytys |
|---|---|---|
|
Lisenssi- ja rekisteröintitodistus |
Sääntely |
Toimittajasuhteen elämä |
|
cGMP ja tarkastushistoria |
QA |
Toimittajasuhteen elämä |
|
Sekvenssikäsittely ja pääsytietueet |
IP / laillinen |
Arkistointikäytäntösi mukaan |
|
Erätason analyysitodistus ja jäljitettävyystietueet |
QA |
Arkistointikäytäntösi mukaan |
|
Vienti- ja toimitusasiakirjasarja |
Sääntely / laillinen |
Jokaisen lainkäyttöalueen tulli- ja verosääntöjen mukaan |
Määritä omistaja ennen kuin kierrätät paketin. Asiakirja, jota kukaan ei omista, on dokumentti, jota kukaan ei päivitä.
Edustava esimerkki siitä, kuinka kappaleet sovitetaan toimittajan omiin julkaistuihin materiaaleihin: MOL Changes myöntää analyysitodistuksen erää kohti, joiden eränumerot ovat haettavissa sen CoA-sivulla, tuotantokohtaisen identiteetin rinnalla, puhtaus- ja kvantitatiivisuustestaus HPLC:llä yhdistettynä massaspektrometriaan. Se, sopiiko tämä rakenne tiedostoosi, on arvioijien arvioita, ei väite tuloksista.
Vahvista säilytysajat omien lakisääteisten ja lakisääteisten velvoitteiden vastaisesti; ne vaihtelevat lainkäyttöalueen ja materiaalin mukaan.
Yleisiä virheitä, jotka uppoavat kelpoisuustiedoston
Yleisin vika ei ole puuttuva asiakirja. Se on asiakirja, jota ei voida jäljittää laatikon materiaaliin. Viisi mallia muodostaa suurimman osan tarkastelun kohteena olevista tiedostoista.
CoA:n käsitteleminen kokonaisuutena. Sertifikaatti todistaa, missä erässä testattiin, ei minne se meni. Jäljitettävyyden puutteet, jotka on dokumentoitu 2026 varoituskirje osoitti juuri tämän aukon, plus päivämäärän muutokset, joita mikään vastaanottava tietue ei voinut vahvistaa. Korjata: yhdistä jokainen CoA vastaanottotietueiden kanssa, siirtopöytäkirjat ja päivämäärät, jolloin jokainen allekirjoitettiin.
Rekisteröintivaatimuksen hyväksyminen tarkistamatta luetteloa. Ostajat luottavat myyjän sanaan, että sen laitos on rekisteröity. Arvioijat tarkistavat ensin, että luettelon on oltava valmistajan oma. Korjata: vedä listaus itse ja varmista, että kokonaisuuden nimi vastaa laskua.
Ei kirjallista sekvenssien seulonnan eskalaatiosääntöä. Seulonta tehdään epävirallisesti, joten kukaan ei voi näyttää mitä tapahtui osuman ilmestyessä. Seulontakehyksen eskalaatio-odotukset ovat menettelyllisiä, ei harkinnanvaraista. Korjata: kirjoita kynnys, arvioija ja aikajana ennen ensimmäistä tilausta.
Toimitus yleisellä kauppalaskulla. Kuvaukset, kuten "tutkimusyhdiste", herättävät kysymyksiä, joihin FDA:n merkintätarkastelu, jota voit pyytää tuottamaan, on suunniteltu vastaamaan. Korjata: kuvaile materiaalia niin kuin CoA tekee. Peptidin tuotanto
Toimittajan uudelleenkelpoisuus, jolla on epäjohdonmukainen tarkastushistoria. Tämä on FDA:n joulukuussa mainitsema uudelleenkelpoisuusvirhe 2025: ei vakaustietoja, ei ratkaisua aikaisempiin havaintoihin. Korjata: asettaa uudelleenkelpoisuuden ehdoksi suljetut havainnot, ei kulunut aikaa.
Usein kysytyt kysymykset
Voinko luottaa jakelijan asiakirjoihin valmistajan hyväksymisen sijaan?
Ei. Rekisteröinti- ja listausvelvollisuudet liittyvät valmistajaan, ja tuontihetkellä esitetyn listauksen tulee olla valmistajan oma API-listaus. Jakelijan paperit kuvaavat kaupallista suhdetta, ei materiaalia valmistavassa laitoksessa, joten se ei korvaa valmistajan suoraa hyväksymistä. Pyydä jakelijaa tunnistamaan valmistuspaikka, vahvista sitten kyseisen sivuston rekisteröinti, luetteloiminen ja tarkastuspöytäkirja itse.
Mitä tapahtuu, jos lähetykseni ohjataan ihmisen tarkastettavaksi??
FDA:n ImportShield-seulonta merkitsee merkinnät tarkistettavaksi, ja liputettu merkintä voidaan lähettää piirille asiakirjapyyntöä varten. Odottaa toimittamaan saapumisasiakirjat, valmistajan listaustodistus, ja tuotekohtaiset tiedot pyynnöstä. ITACS on ensisijainen kanava tämän vastauksen lähettämiseen, ja kello alkaa viittauksesta, joten pidä asiakirjasarja koottuna ennen lähetyksen siirtoa sen sijaan, että se on säilytetty. Noin
Kuinka kauan minun on säilytettävä sekvenssiseulonta- ja tilaustietueita?
Federal Register -suositus on ainakin 3 vuosien järjestystilausten osalta, ja 8 vuosia, jolloin säilyttäminen ei ole kohtuuttoman raskasta. IGSC-protokolla asettaa 8 vuoden jäsenstandardin, kumpi on tiukempi kahdesta. Jos oma asianajajasi ei ole asettanut määräaikaa, 8 vuodet pitävät sinut samassa linjassa molempien kanssa.
Johtopäätös
Viisi pilaria muodostavat yhden kehyksen: määrittele, mitä sinun on todistettava, kelpuuta myyjä lisenssi- ja tarkastushistoriaa vastaan, Käsittele sekvenssitietoja kontrolloituna syötteenä, jäljittää materiaalia vastaanotosta kolmannen osapuolen siirtoon, ja lähetysasiakirjat, jotka tyhjentävät ensimmäisen tarkistuksen. Toimitus on puolustettava sisäinen tapaus, ei ole myyjän suositus. Peptiditoimittajan kelpuutustiedosto ansaitsee säilytyksensä, kun säädökset, laillinen, ja IP-tarkistajat voivat seurata jokaista väitettä takaisin ensisijaiseen asiakirjaan.
Jos punnit tiettyä sarjaa, käytännön seuraava askel on teknisen toteutettavuuden arviointi: lähetä sarja, tavoitemittakaavassa, puhtausvaatimus, ja kohdemarkkinat, ja pyydä asiakirjapaketti, jota tarvitset toimittajan kelpuuttamiseksi. MOL Changes on erikoistunut R&D-organisaatio, joka yhdistää orgaanisen kemian ja biologian, tarjoaa mukautetun peptidisynteesin sekvenssisuunnittelusta laajamittaiseen tuotantoon HPLC:llä, MS, ja steriiliyden laadunvalvonta.
Tietojen paljastaminen: MOL Changes on räätälöity peptidisynteesitoimittaja, joten meillä on kaupallinen kiinnostus tähän aiheeseen. Sääntelyvelvoitteet vaihtelevat lainkäyttöalueen mukaan; vahvista erityisvaatimukset omalta sääntely- ja lakimieheltäsi ennen kuin luotat mihinkään tässä kuvattuun kehykseen.