为什么举证责任转移到肽供应商资格
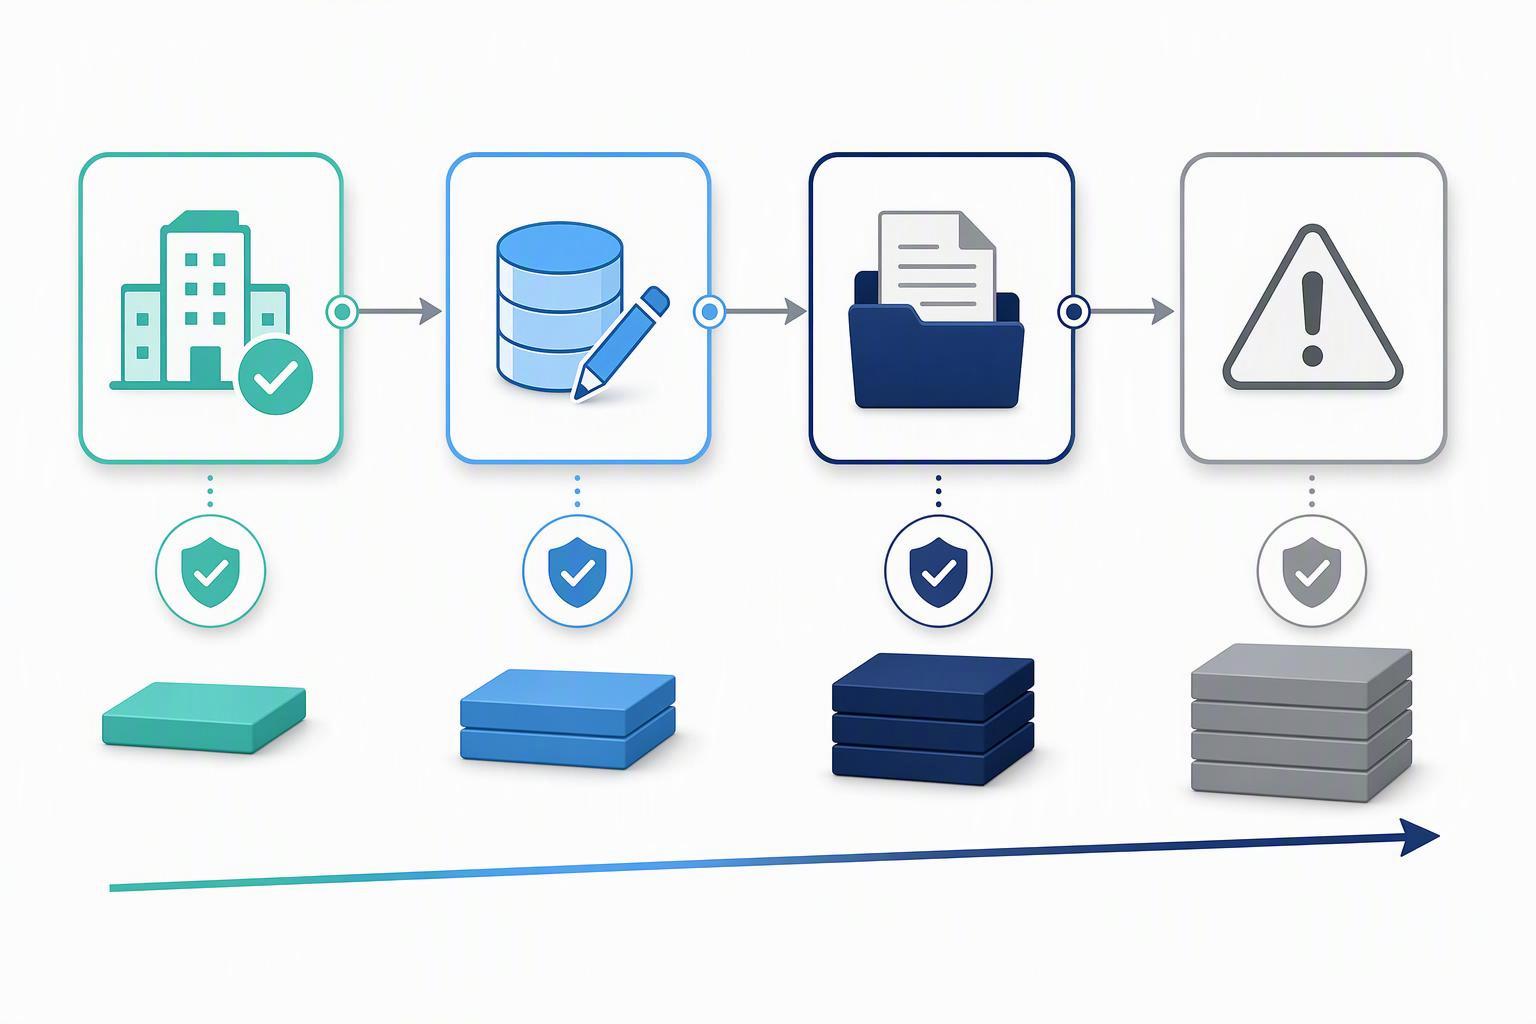
用户费用为审查系统提供资金; 他们不买认可. 这种区别是肽供应商资格现在必须作为证据文件而不是供应商记分卡建立的全部原因.
PDUFA 重新授权至 9 月 2027 保持处方药使用者付费计划以五年为周期运行, 风云 2023 通过财政年度 2027, 根据 FDA 用户费用再授权法案 2022 已签约 30 九月 2022 (美国食品药品监督管理局, 处方药使用者费用修正案, 检索到的 28 八月 2026). 这笔钱的用途比听起来要窄. FDA 对其用户付费计划的解释, 费用“补充, 不会取代”国会拨款,并且“不是‘服务费’付款,”且审核结果不取决于是否收费 (美国食品药品监督管理局, 美国食品药品监督管理局: 用户费用解释, 检索到的 22 可能 2026). 同一页明确指出性能目标不能得到保证: FDA 可能会在审查目标日期之后继续工作, 并且目标“不指望满足时间表 100% 当时” (美国食品药品监督管理局, 美国食品药品监督管理局: 用户费用解释, 检索到的 22 可能 2026).
执法在同一台机器上运行, 并且它不等待费用周期. 在五月份 2026 将肽 API 供应商列入进口警报的警告信 66-40, FDA 发现质量部门未能确保 CGMP 合规性,且未能保持商业分销中 API 的完整可追溯性; 被引用产品为索马鲁肽和替泽帕肽原料药, 不是一般的肽, 但这一发现与记录有关, 不是分子 (FDA 警告信 723330, 1 可能 2026).
复合材料中的失效模式重复出现: 一批货物滞留在边境,因为文件无法显示该材料的实际制造者. 注册及挂牌, 输入数据, 应要求提供入境文件, 拘留风险. 每个阶段的负担都会累积, 并且没有任何阶段接受供应商的保证来代替记录.
步 1: 定义在审查任何人之前您必须能够证明什么
您的资格文件可以回答四个问题: 谁制作了该材料, 在什么质量体系下, 如何识别, 谁在边境对此负责. 你后来收集到的所有东西都是这四个答案之一的证据.
监管基线解释了为什么标准处于现在的位置. FDA 指出,活性药物成分在 FD 下本质上是贴错标签的&C法 502(f)(1) 因为他们的标签缺乏足够的消费者使用说明, 并且他们必须遵守 21 病死率 201.122 有资格获得标签豁免 (美国食品药品监督管理局, 进口活性药物成分, 检索到的 2026-06-15). FDA 的同一指南指出,用于配制的原料药必须符合 FD 第 503A 或 503B 条的规定&C法, 以及制造的外国机构, 重新包装, 进口到美国的重新标签或回收 API 必须根据 FD 向 FDA 注册&C法 510(我) 和 21 病死率 207.17, 列出该登记中的所有已知进口商.
多肽合成 这三个要求直接映射到四个问题. 边境责任不是对供应商的性格判断; 这是您可以检查的注册和列表状态.
笔记: 这个框架是一个评估方法, 不是法律意见. 义务因司法管辖区和材料的预期用途而异, 因此,请与您自己的监管和法律顾问确认要求.
步 2: 确定供应商是否有资格获得许可, cGMP 和检查历史
供应商的注册状态和检查历史是可检查的事实, 不是保证. 跳过支票的买家继承了调查结果.
从许可和上市开始. 商业分销的 API 必须在 FDA 下列出 510(j) 和 21 病死率 207.41, 并且在进口时,该列表必须是制造商自己的药品列表要求, 不是经销商的. 然后直接验证 cGMP 状态和检查历史记录, 并通过记录的重新资格触发确认供应商位于您批准的供应商名单中.
跳过此步骤有记录的成本. FDA的 FDA 12 月份提到的供应商审查失败 2025 致 Darmerica LLC 的信函发现质量部门未能确保 API CGMP 合规性, 对检查历史不一致且没有稳定性数据的供应商重新进行资格认证, 并未能列出已分发的药品. 该案例涉及一般 API 供应,而不是具体的肽供应, 但资格逻辑直接转移.
|
索赔类型 |
记录下来 合成肽 满足它 |
它的缺席意味着什么 |
|---|---|---|
|
许可和注册 |
外国机构登记和进口商登记 |
未经核实的进口法律依据 |
|
药品上市 |
制造商自己的 API 列表如下 510(j) |
经销商列表掩盖了真正的制造商 |
|
环鸟苷酸生产状况 |
当前合规状态和适用指南 |
依赖自我声明 |
|
检查历史 |
检查记录和任何警告信历史记录 |
未经评估的执法风险 |
|
批准的供应商名单 |
具有重新资格标准的受控清单 |
对供应商基础没有变更控制 |
失效模式为替代. FDA 的批号和日期变更 FDA 记录在 2026 致哈尔滨吉祥龙生物科技的警告信称索马鲁肽原料药由不在批准供应商名单上的供应商重新包装和重新标签, 颁发新批号如CP-030-20250711, 制造商被错误识别,制造和重新测试日期在没有支持数据的情况下被更改. 此时 CGMP 调查结果会转换为进口警报 66-40, 不体检拘留机制, 自动保存货物.
步 3: 将序列信息作为受控输入进行处理
序列信息是受控输入,具有自己的筛选和保留义务, 无法以书面形式描述其升级规则的供应商未实施该规则.
联邦筛查框架的筛查阈值从 DNA 或 RNA 开始 200 核苷酸或更长, 建议长度降至 50 三年内不, 以及定义的最佳匹配方法 66 氨基酸 / 200 新窗口 (HHS 筛查框架, 88 FR 2023-22540, 2023-10-13). 筛选框架中的氨基酸最佳匹配扩展在所有六个阅读框架中应用相同的窗口, 因此,肽序列不会仅仅因为它以氨基酸序列形式出现而被排除在筛选对话之外.
关于低于筛选阈值的订单的指南建议筛选短订单,其中组件可以组装成更大的关注序列, 并鼓励台式合成器制造商在设备中内置筛选功能 (HHS ASPR 筛查框架常见问题解答, 已更新 2025-11-19). 询问发生碰撞时会发生什么: 谁评论它, 违反什么规则, 以及要求客户提供什么. 可以确定客户合法用途的文件列表包括建议的最终用途, 机构隶属关系, 指定的生物安全官员, 内部审查记录, FSAP 注册或完成的 BIS-711, 出版历史, ORCID, 营业执照, 拨款号码, 或研究计划. 联邦筛查框架的记录保留预期为关注序列订单设定了至少三年的下限, 增加到八个不会造成过度负担的情况.
步 4: 建立从订单接收到第三方转移的材料可追溯性
分析证书是路径中的一个节点, 不是终点. 当材料易手时,踪迹必须保持不变, 这就是大多数文件损坏的地方.
在美国铝业+下, 分析记录必须具有可追溯性, 清晰易读, 同时期的, 原来的, 准确的, 完全的, 持续的, 持久且可用. 应用于肽, 该测试超越 CoA 进入其背后的原始数据: 高效液相色谱图, 质谱图, 积分参数, 偏差和注射失败. 我Q2(R2)对 CoA 背后的方法的验证期望 设定方法标准; ALCOA+ 是监管机构现在应用于这些方法生成的记录的数据完整性框架.
服务 记录的故障模式比丢失的文档更安静. 它是在现有材料的基础上创建的新批次号, 转让记录中的制造商被错误识别, 日期已更改但没有支持数据, FDA 引用的同样的可追溯性失败 2026 警告信.
要点: 批号标识材料. 批记录解释了这一点. 审核肽供应链可追溯性的买家需要两者, 链接的.
步 5: 准备通过第一次审查的出口和运输文件
要求提供文档集, 不是自愿的, 所以在货物移动之前组装它. 任何供进口的 FDA 监管产品必须符合与国内产品相同的标准, 不完整或无效的电子数据将货物送交 FDA 进口屏蔽计划下的人工审查 (美国食品药品监督管理局, 参赛作品审核, 检索到的 2026-01-21).
该评论可能会要求提供产品标签的副本, 证书, 成分清单, 处理记录, 和分析信息, 通过ITACS提交, FDA 准入审查文件的首选渠道. 来源列出了文档类别,而不是强制的通用集, 因此,请将此列表视为可能要求的上限, 不是固定的清单.
在实践中, 您的肽出口和运输文件文件应包含商业发票,其行描述与条目数据完全匹配, 装箱单, 和一份安全数据表. 对于冻干肽, 添加覆盖中转窗口的温控记录.
步 6: 组装供应商资格文件包
供应商资格文档包不是 PDF 文件夹. 它是一组具有指定所有者和审核日期的文档 店铺 每一项, 以便监管, 质量保证, 法律和知识产权审阅者可以各自找到他们需要的内容,而无需要求您重建文件.
|
套餐项目 |
主要审稿人 |
典型保留率 |
|---|---|---|
|
许可和注册证据 |
监管 |
供应商关系的寿命 |
|
cGMP 和检查历史 |
质量保证 |
供应商关系的寿命 |
|
序列处理和访问记录 |
知识产权 / 合法的 |
根据您的记录政策 |
|
批次级分析证书和可追溯性记录 |
质量保证 |
根据您的记录政策 |
|
出口和运输文件集 |
监管 / 合法的 |
根据每个司法管辖区的海关和税务规则 |
在分发包裹之前指定所有者. 无人拥有的文档就是无人更新的文档.
展示这些作品如何映射到供应商自己发布的材料的代表性示例: MOL Changes 为每批次颁发分析证书, 批号可在其 CoA 页面上搜索, 以及每个生产运行的身份, 通过 HPLC 结合质谱法进行纯度和定量测试. 该结构是否适合您的文件是审阅者的判断, 不是关于结果的主张.
根据您自己的监管和法律义务确认保留期限; 它们因司法管辖区和材料而异.
导致资格文件沉没的常见错误
最常见的失败不是缺少文档. 这是一份无法追踪箱内材料的文件. 大多数在审核中崩溃的文件有五种模式.
将 CoA 视为整个路径. 证书证明批次测试的内容, 不是它去的地方. 记录在可追溯性失败 2026 警告信正是针对这个差距, 加上没有接收记录可以证实的日期变更. 使固定: 将每个 CoA 与摄入记录配对, 转让记录及其签署日期.
不检查列表就接受注册申请. 买家相信供应商的设施已注册的说法. 审核人员首先检查的要求是制造商自己的列表. 使固定: 自己拉列表并确认实体名称与发票匹配.
没有书面的序列筛选升级规则. 筛查以非正式方式完成, 所以没有人可以展示当出现命中时发生了什么. 筛选框架的升级预期是程序性的, 不可任意决定. 使固定: 写出阈值, 第一个订单之前的审核者和时间表.
使用通用商业发票运输. 像“研究化合物”这样的描述会引发一些问题,FDA 准入审查可能会要求您提供旨在回答的问题. 使固定: 像 CoA 一样描述材料. 多肽生产
对检验历史不一致的供应商重新进行资格认证. 这是 FDA 12 月份提到的重新认证失败事件 2025: 无稳定性数据, 先前的调查结果没有得到解决. 使固定: 以已结束的调查结果为条件重新确定资格, 未经过时间.
常见问题解答
我可以依靠经销商的文件而不是对制造商进行资格认证吗?
不. 制造商有注册和列名义务, 进口时提供的清单必须是制造商自己的 API 清单. 分销商的文件描述了商业关系, 不是制造该材料的设施, 因此它不能替代直接对制造商进行资格认证. 要求经销商确定生产地点, 然后验证该网站的注册, 自行列名及检验记录.
如果我的货件被送去人工审核,会发生什么情况?
FDA 的 ImportShield 筛查标记条目供审查, 并且标记的条目可以提交给学区索要文件. 预计提供入境文件, 制造商的列表证据, 以及根据要求提供的产品特定记录. ITACS 是提交该回复的首选渠道, 时钟从参考运行, 因此,请在货物移动之前而不是在保管之后将文件集组装起来. 关于
我需要保留序列筛选和订单记录多长时间?
联邦公报的建议至少是 3 关注顺序订单的年数, 和 8 保留时间不会造成过度负担的年份. IGSC协议制定了8年会员标准, 两者中哪个更严格. 如果您自己的律师没有设定期限, 8 岁月让你与两者保持一致.
结论
五个支柱形成一个框架: 定义你必须证明什么, 根据许可和检查历史记录确定供应商的资格, 将序列信息视为受控输入, 从摄入到第三方转移的微量物质, 以及通过首次审查的船舶文件. 可交付成果是一个可防御的内部案例, 不是供应商推荐. 当您的监管机构满足您的要求时,肽供应商资格文件就值得保留。, 合法的, IP 审查员可以将每项权利要求追溯到主要文件.
如果您正在权衡特定序列, 实际的下一步是技术可行性评估: 发送序列, 目标规模, 纯度要求, 和目的地市场, 并索取验证供应商资格所需的文件包. MOL Changes 是一个专门的 R&D有机化学与生物学结合的组织, 提供从序列设计到 HPLC 大规模生产的定制肽合成, 多发性硬化症, 和无菌质量控制.
披露: MOL Changes 是一家定制肽合成提供商, 所以我们对这个话题有商业兴趣. 监管义务因司法管辖区而异; 在依赖此处描述的任何框架之前,请先与您自己的监管和法律顾问确认您的具体要求.