Was die Forschung zur Peptidschleimhautabgabe zu lösen hat
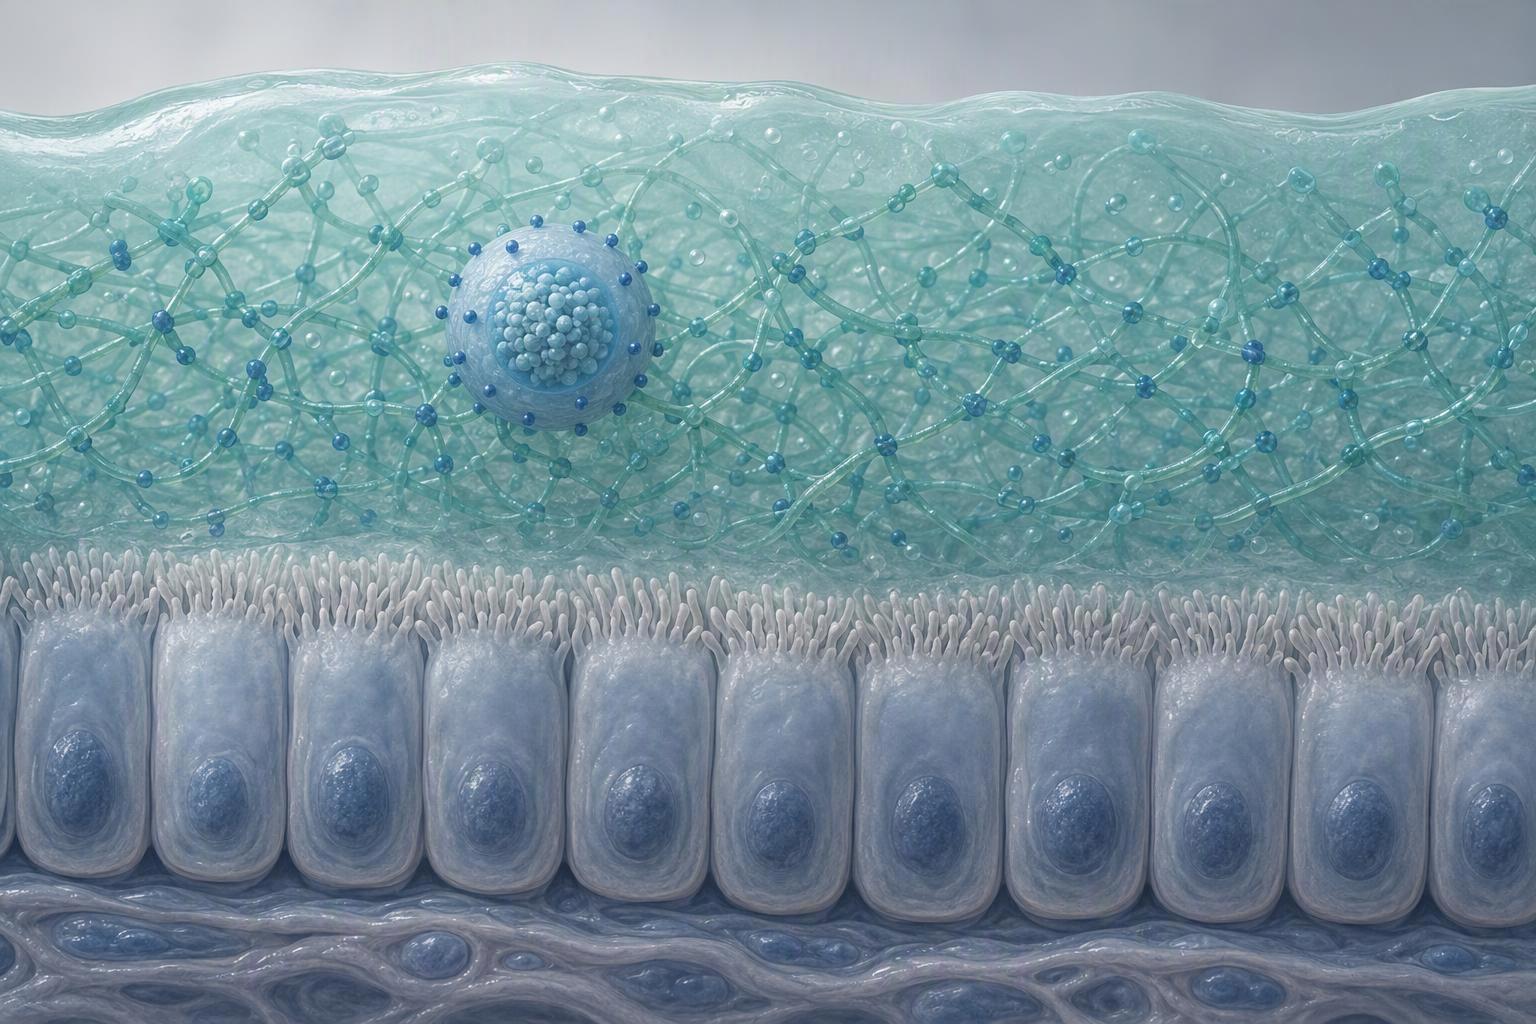
Es gibt Forschungen zur Schleimhautabgabe von Peptiden, da sie Wege finden, die eine Injektion vermeiden, Nasal, pulmonal, bukkal, vaginal und gastrointestinal, alle stellen das gleiche physikalische Hindernis zwischen der Dosis und dem Epithel dar: Schleim. Bei dieser Barriere handelt es sich nicht um einen einzelnen Filter, sondern um drei, die zusammenwirken. Ein vernetztes Mucin-Netz schränkt die Diffusion ein, Sekretierte und membrangebundene Enzyme bauen das Peptid auf dem Weg ab, und der lokale pH-Wert und die Ionenbedingungen entscheiden darüber, wie viel davon intakt und durchlässig bleibt.
Die Maschenabmessungen bestimmen das Ausmaß des Problems. Der Abstand zwischen den Schleimfasern erstreckt sich 10 nm zu 200 nm, mit einzelnen Fasern grob 10 nm im Durchmesser, und Diffusionsmodelle verwenden einen Mucinfaserradius von 3.5 nm gegen einen Maschenabstand von 100 nm (Lassen, Wang & Hanes, Erweiterte Bewertungen zur Arzneimittelabgabe, 2009). Dieser Bereich ist der Grund, warum das Konzept der schleimdurchdringenden Partikel auf Oberflächeneigenschaften und nicht nur auf der Größe basiert: An Mucin haftende Partikel werden effizient eingefangen und anschließend entfernt, und ein schneller Schleimumsatz entfernt eingeschlossene Partikel, bevor sie das Epithel erreichen.
Daraus ergeben sich drei Fehlerpunkte, und der Rest dieses Leitfadens behandelt jede Entscheidung als eine Entscheidung, die vor der Bestellung getroffen wird: wie viel Peptid der Träger laden kann, wie diese Last an der Schleimhautoberfläche freigesetzt wird, und ob das Peptid lange genug überlebt, um anzukommen.
Warum die Reihenfolgeentscheidung vor der Trägerentscheidung kommt
Diese Barriere macht die Peptidsequenz und ihre Modifikationen zur ersten Einschränkung, weil sie die Lade- und Freigabehülle festlegen, bevor ein einzelnes Kolloid gesiebt wird. Ändern Sie die Reihenfolge, und das Formulierungsfenster bewegt sich mit.
Das Modifikations-Toolkit agiert auf Mechanismusebene, nicht durch feste Zahlen. Zyklisierung und Klammerung versteifen das Rückgrat und können die Proteaseresistenz verbessern, während sie gleichzeitig die Art und Weise verändern, wie sich das Peptid an einer Trägeroberfläche anlagert. Die PEGylierung fügt eine Hydratationshülle hinzu, die die Zirkulationszeit verlängern kann, führt aber auch eine sterische Barriere ein, die die Freisetzung verlangsamt und die Beladung in ein dichtes Kolloidinneres blockieren kann. Lipidierung erhöht die Hydrophobie und fördert die Membran- oder Trägerassoziation. D-Aminosäure-Substitution und Prodrug-Konjugation verändern Stabilität und Aktivierungszeitpunkt. Jeder Effekt ist gerichtet, und keine Quelle unterstützt eine einzige universelle Laderegel, die für Peptide und Träger gleichermaßen gilt.
Aus diesem Grund ist es oft vergebliche Arbeit, zunächst ein Carrier-Screening durchzuführen. Eine für den enzymatischen Schutz durch PEGylierung optimierte Sequenz erreicht die Formulierungsgruppe mit genau der sterischen Barriere, die die Einkapselung begrenzt. Die Reihenfolgeentscheidung schränkt die Trägerentscheidung ein, nicht umgekehrt.
Der Einsatz ist nicht gering. Mehr als 200 In den USA gibt es von der FDA zugelassene therapeutische Peptide und Proteine, Der weltweite Markt für Peptidtherapeutika beträgt ca $49 Milliarde, und die Mehrheit bleibt für die parenterale Verabreichung zugelassen (therapeutische Peptide und Proteine: Status und Entwicklungen, 2026-04-05). Diese Marktzahl ist anbieterbezogen, Behandeln Sie es also als Richtungskontext und nicht als präzises Maß; the review itself is the upstream source. Non-injection mucosal routes are still the minority, which is exactly why sequence-first thinking matters for peptide mucosal delivery research.
Üben 1: Passen Sie vor der Bestellung die Nettoladung und Hydrophobie an das Kolloid an
Charge and hydrophobicity decide whether a peptide partitions into the carrier interior or adsorbs to its surface, and that decision is made long before the first lot is ordered. A peptide that is too hydrophilic for the chosen core will sit at the interface or stay in solution, and no amount of process tuning recovers the loading you assumed.
The acceptance criterion is measurable, so write it as one: encapsulation efficiency determined indirectly from unencapsulated peptide in the supernatant, with the separation method named (ultrafiltration, centrifugation, or size-exclusion) and the quantification method stated alongside it. Veröffentlichte Methodenliteratur zu Peptidbeladene PLGA-Nanoträger legt diesen indirekten Ansatz zusammen mit den Begleitmaßnahmen dar, Wirkstoffbeladung aus eingekapseltem Peptid im Verhältnis zur Partikeltrockenmasse, und Freisetzung quantifiziert durch Sample-and-Separate, Dialyse, oder kontinuierlicher Fluss mit HPLC.
Scheitern kann zwei Formen annehmen. Ein Peptid kann sich gut laden und dann desorbieren, sobald es auf eine simulierte Schleimhautflüssigkeit mit einem Schleimhaut-pH-Wert trifft, oder es kann überhaupt nicht geladen werden, weil seine Nettoladung und Hydrophobie nicht zum Kern passen. Ein liposomaler Träger, der mit einem gut abgestimmten Peptid beladen ist, das bei Schleimhaut-pH-Wert zu langsam freigesetzt wird, ist ein Designmuster, gegen das es sich zu planen lohnt, Kein Mangel, den man später entdeckt.
Schlüssel zum Mitnehmen: Die Einkapselungseffizienz wird als nicht eingekapseltes Peptid im Überstand angegeben, mit den genannten Trenn- und Quantifizierungsmethoden, und Freisetzung in simulierter Schleimhautflüssigkeit bei Schleimhaut-pH-Wert bestätigt.
Üben 2: Legen Sie Ladeziele anhand veröffentlichter Bereiche fest, Keine Bestrebungen
Kapselungseffizienz (EE) und Medikamentenbeladung sind zwei verschiedene Zahlen, und „weder“ bedeutet etwas ohne den Trägertyp, der Verladeweg, und der zur Messung verwendete Assay. Legen Sie Ihr Ziel anhand veröffentlichter Werte für dieselbe Carrier-Klasse fest, Geben Sie dann die Methode an, die Sie zur Bestätigung verwenden möchten.
Für PLGA-basierte Peptidsysteme, Zusammenfassungen auf Überprüfungsebene berichten über die oben genannten Kapselungseffizienzen 70%, mit individuellen Studien reichen 96.56%. Die wässrige Fernbeladung erhöht die Peptidbeladung in PLGA-Partikeln weiter: Es wurde über stark kationische Peptide mit 66–98 % EE und 6,6–9,9 % w/w Beladung berichtet, und ein MOG-Autoantigen-Peptid bei ungefähr 82% EE und 8.2 ± 0.7% w/w. Die Einkapselung liposomaler Peptide liegt viel niedriger und variiert stärker, in den untersuchten Studien etwa 20–30 %, mit einer Nanoliposom-Studie, die berichtet 7.2 ± 0.8% für aktives Laden und 4.57 ± 0.2% für passives Laden.
Diese Bereiche stammen aus einer Forschungssynthese und nicht aus einem einzelnen kontrollierten Vergleich, und die Fernladezahlen gehen flussaufwärts auf a zurück 2022 Naturkommunikation Es lohnt sich, die ursprünglichen Methoden erneut zu überprüfen, bevor Sie sie als Spezifikation übernehmen.
Der Fehlermodus besteht darin, eine PLGA-Nummer als Ziel für ein liposomales Programm anzugeben. Die beiden Trägerklassen laden Peptide nicht durch denselben Mechanismus, also ein 90% Die von der PLGA übernommene EE-Spezifikation ist für ein Liposom nicht ehrgeizig, es ist unerreichbar, und es wird ein Formulierungsteam in die monatelange Neuformulierung anhand eines Benchmarks schicken, der nie auf ihr System angewendet wurde.
Üben 3: Geben Sie die Freisetzungskinetik in einer simulierten Schleimhautflüssigkeit an, Nicht im Puffer
Ein in phosphatgepufferter Kochsalzlösung gemessenes Freisetzungsprofil gibt Aufschluss darüber, wie sich ein Peptid in einer Reinigung verhält, ungerührt, schleimfreie Flüssigkeit. Es sagt Ihnen nicht, was die Schleimhautoberfläche erreicht.
Die veröffentlichte Spanne ist breit genug, um den Punkt zu verdeutlichen. Fernbeladene Leuprolid-Mikrokügelchen setzten innerhalb des ersten Tages 28,8–34,3 % frei, während MOG-Peptid-Nanopartikel darunter blieben 10% bei 24 Std., und ein FRET-verfolgter Nanopartikelsatz zeigte ungefähr 17% Burst, gefolgt von ungefähr 21% kumulative Veröffentlichung vorbei 7 Tage (Naturkommunikation, 2022). Diese Zahlen stammen aus verschiedenen Tests und Modellsystemen, Behandeln Sie sie daher als eine Reihe von Verhaltensweisen und nicht als Maßstab, den es zu erreichen gilt.
Die Wahl der Methode beeinflusst die Zahl ebenso wie die Formulierung. Die Freisetzung wird typischerweise durch „Sample-and-Separate“ quantifiziert, Dialyse, oder kontinuierliche Probenahme, jeweils gepaart mit HPLC-Quantifizierung des verbleibenden oder freigesetzten Peptids. Geben Sie an, welche Methode Sie verwendet haben, denn die drei sind nicht austauschbar.
Der Fehlermodus ist sauber, langsam, Depotähnliches Profil eines lipidmodifizierten Peptids, das den Träger nie lange genug verlässt, um mit Schleim in Kontakt zu kommen. Wenn Ihr Test dies nicht von einer echten anhaltenden Abgabe an der Schleimhaut unterscheiden kann, Es misst das falsche Fach.
Üben 4: Behandeln Sie den Enzymschutz als eine gemessene Halbwertszeit, Kein Anspruch
„Protease-resistent“ ist keine Spezifikation, bis es ein Enzym trägt, eine Konzentration, eine Temperatur und ein Zeitfenster. Ohne diese vier Parameter, Der Ausdruck beschreibt eher eine Absicht als eine gemessene Eigenschaft, und kein Formulierungsteam kann ein Peptid anhand seiner Stärke mit einem anderen vergleichen.
Dienstleistungen Die veröffentlichten Zahlen zeigen, warum die Unterscheidung wichtig ist. Erholung von freiem Liraglutid erreicht 1.9% nach 30 Minuten in simulierter Magenflüssigkeit und 9.2% nach 30 Minuten in simulierter Darmflüssigkeit, mit vollständigem Abbau nach einer Stunde in SIF (Magen-Darm-Stabilität therapeutischer Peptide, 2024 Überprüfungskontext und 2026 SNEDDS-Studie). Im selben Werk, nur 3 von 17 Therapeutische Peptide blieben danach übrig 30 Minuten in der menschlichen Darmflüssigkeit, mit vielen, die sich im Inneren erniedrigen 2 Zu 10 Minuten. In praktischer Hinsicht, Die meisten therapeutischen Peptide werden innerhalb von Minuten in der Darmflüssigkeit abgebaut, Daher wird ein Kolloidträger gebeten, eine Zeitskala zu ändern, ein Risiko nicht beseitigen.
Peptidsynthese Drei Auslesungen machen den enzymatischen Peptidschutz zu etwas, das ein Programm spezifizieren kann: Wiederherstellung intakter Peptide zu definierten Zeitpunkten, Abbauhalbwertszeit unter dem angegebenen Enzym und der angegebenen Temperatur, und das Auftreten von Fragmenten, wenn sich die Abbauprodukte ansammeln.
Für Trinkgeld: Jeder Stabilitätsanspruch sollte vier Parameter enthalten: das Enzym oder die Flüssigkeit, seine Konzentration, die Temperatur, und das Zeitfenster.
Der Fehlermodus ist ein zyklisiertes oder D-Aminosäure-substituiertes Analogon, das den Test übersteht, aber die Konformation verliert Synthetische Peptide Epitop, das das Programm benötigte. Ein Schutz, der die Form des Moleküls verändert, ist kein Schutz, den das Programm nutzen kann.
Üben 5: Schreiben Sie das Analysepaket als Akzeptanzkriterium vor der ersten Charge
Der Charakterisierungsplan ist ein Einkaufsdokument. Schreiben Sie es, bevor Sie die Bestellung aufgeben, stimmen Sie es mit dem Lieferanten ab, und lasse jedes Los davon freigeben. Ein nach der Synthese zusammengestelltes Paket verrät Ihnen, was angekommen ist; Ein zuvor vereinbartes Paket teilt dem Lieferanten mit, was abgelehnt wird.
Für ein Peptid-Schleimhautabgabeprogramm, Die Methodenliste ist jetzt so weit festgelegt, dass sie angegeben werden kann. Die Verkapselungseffizienz wird anhand des Überstands nach der Partikeltrennung gemessen. Die Wirkstoffbeladung wird als eingekapseltes Peptid im Verhältnis zur Partikeltrockenmasse ausgedrückt, nicht auf die gesamte Formulierungsmasse. Die Freigabe erfolgt per Sample-and-Separate, Dialyse, oder kontinuierlicher Fluss, mit Quantifizierung durch HPLC. Die Größe ergibt sich aus der dynamischen Lichtstreuung, wobei die Morphologie durch REM bestätigt wurde, TEM, oder AFM. Das Zetapotential entsteht durch elektrophoretische Lichtstreuung. Die Schleimdiffusionsfähigkeit wird durch Partikelverfolgung im Schleim gemessen, nicht im Puffer. Die enzymatische Stabilität wird als Wiederherstellung intakter Peptide mit Fragmenterscheinung angegeben.
|
Attribut |
Methode und Schwellenwert oder Berichtskonvention |
|---|---|
|
Peptididentität |
Massenbestätigung durch MS |
|
Peptidreinheit |
RP-HPLC; ~≥95 % ist eine Industrienorm, keine von der EMA vorgeschriebene Zahl |
|
Peptidbedingte Verunreinigungen |
Ph. Eur. Schwellenwerte: Bericht >0.1%, identifizieren >0.5%, qualifizieren >1.0% |
|
Gegenion Peptidproduktion |
Identität und Inhalt Geschäft angegeben |
|
Rest-TFA |
Wird als prozessbedingte Verunreinigung gemeldet |
|
Bakterielle Endotoxine |
Grenzwert durch Route und Dosis festgelegt, gegebenenfalls |
|
Kapselungseffizienz |
Aus dem Überstand nach der Partikeltrennung |
|
Drogenbeladung Um |
Verkapseltes Peptid im Verhältnis zur Partikeltrockenmasse |
|
Freisetzungskinetik |
Probenahme und Trennung, Dialyse, oder kontinuierlicher Fluss, quantifiziert durch HPLC |
|
Partikelgröße |
DLS, mit durch SEM bestätigter Morphologie, TEM, oder AFM |
|
Oberflächenladung |
Zetapotential durch elektrophoretische Lichtstreuung |
|
Schleimdiffusionsfähigkeit |
Partikelverfolgung im Schleim |
|
Enzymatische Stabilität |
Wiederherstellung intakter Peptide und Fragmenterscheinung |
Der regulatorische Rahmen ist bereits festgelegt. die EMA-Spezifikationserwartungen für synthetische Peptide erfordern eine begründete Wirkstoffspezifikation für peptidbedingte Verunreinigungen, Identität und Inhalt des Gegenions, Rest-TFA als prozessbedingte Verunreinigung, und gegebenenfalls bakterielle Endotoxine.
Das Analysezertifikat und das QC-Paket eines Peptidlieferanten sollten eine Identität aufweisen, Reinheit durch HPLC, Massenbestätigung durch MS, Gegenion, Endotoxin, Sterilität, und Chargenkonsistenzdaten. MOL-Änderungen Bietet kundenspezifische Synthese mit MS, HPLC, Reinheit, Inhalt, und Endotoxintests, Dies deckt die Drogen-Substanz-Seite dieser Liste ab. Die Festlegung und Messung der Lieferformulierungsattribute in der Tabelle bleibt dem Forschungsteam überlassen.
Üben 6: Trennen Sie vielversprechende Konzepte von validierter Leistung
Jede Zahl in einem Peptid-Schleimhautabgabeprogramm trägt eine Beweisstufe, und die Bühne muss mit der Nummer reisen. Ein über eine Caco-2-Monoschicht gemessenes Permeabilitätsergebnis ist ein In-vitro-Ergebnis. Es handelt sich nicht um eine klinische Projektion, und es als eines darzustellen, ist der Fehlermodus, den diese Praxis verhindern soll.
Der Rahmen ist nicht neu. Duncan und Gaspar beschrieben die seit langem bestehende Kluft zwischen Versprechen und Leistung in der Nanomedizin In Molekulare Pharmazie In 2011: Das präklinische Versprechen war weit von der klinischen Umsetzung entfernt, Die Wahrheit liegt „fest zwischen“ Hype und Alarm, und nach ungefähr 50 Nach jahrelanger Designarbeit hatten erst wenige Dutzend Nanomedikamente den routinemäßigen klinischen Einsatz erreicht, mit regulatorischen Mechanismen, die Teil dieses Bildes sind. Behandeln Sie es als historische Basislinie und nicht als aktuelle Zählung, aber die Tiering-Logik gilt.
Welche Validierungskosten anfallen, geht am deutlichsten aus den Absorptionsdaten hervor. A 2026 Eine Übersicht berichtet, dass die meisten Peptide eine inhärente orale Bioverfügbarkeit aufweisen 1%, und dass Formulierungsbemühungen ihn bei großen Tieren und Menschen selten über niedrige einstellige Werte hinaus anheben (Bewältigung der Komplexität der oralen Peptidverabreichung, 2026). Orales Octreotid erreicht ca 0.7% beim Menschen. Luna18 erreichte präklinisch 21–47 %, und MEDI7219 ungefähr 6% bei Hunden als magensaftresistente Tablette. Beachten Sie, wie weit die präklinische Zahl von der klinischen Zahl entfernt ist.
Warnung: Beschriften Sie jedes Ergebnis mit seiner Evidenzstufe. In vitro, ex vivo, Tier, klinisch. Das Etikett wandert mit der Nummer, in jedes Deck, Memo, und Spezifikation, in der es vorkommt.
Wohin sich das Feld bewegt
Mit diesen beschrifteten Beweisstadien, Die kurzfristige Bewegung bei der Peptidschleimhautabgabe ist keine neue Trägerchemie. Es handelt sich um analytische und regulatorische Strenge, und die Spezifikationen, die ein Formulierungsteam letztendlich erfüllen muss, werden bereits für angrenzende Routen geschrieben.
Wie das aussieht, zeigen Nasen- und Lungenprodukte. Die Leitlinien der FDA zu Nasensprays und Inhalationsprodukten gehen davon aus, dass die Tröpfchengrößenverteilung mit drei bis vier Grenzwerten kontrolliert wird, die als D10 angegeben werden, D50, D90 und Spannweite, gemessen in der voll entwickelten Wolke in mindestens zwei Abständen 3 cm auseinander, typischerweise 2 Zu 7 cm. Die Kriterien für das Sprühmuster legen sowohl die Form als auch die Größe fest, zum Beispiel ein Ellipsoid relativ gleichmäßiger Dichte mit einem Verhältnis der längsten zur kürzesten Achse um ihn herum 1.00 Zu 1.30, und die Fahnengeometrie erfordert Winkel und Breite bei einer einzigen Verzögerungszeit. Die nasale Ablagerung zielt im Allgemeinen auf Tröpfchen über etwa 100 % ab 10 µm, um Ablagerungen in der Lunge zu vermeiden, oft zitiert 50 µm. Das sind die CMC-Erwartungen für Nasensprayprodukte, und die zugrunde liegenden Leitlinien datieren bis 2002, wobei die Zahlen die meisten Teams über produktspezifische Leitlinienseiten der FDA erreichen und a 2014 analytische Überprüfung. Behandeln Sie sie als richtungsweisend, nicht aktuell.
Für das Peptid selbst, die EMA-Richtlinie zu synthetischen Peptiden (2025-12-04) ist der aktuellere Anker.
Häufig gestellte Fragen
Kann ich einen Schleimhautweg wählen, bevor die Sequenz festgelegt ist??
NEIN, und die Route als unabhängig von der Reihenfolge zu behandeln, ist der häufigste Sequenzierungsfehler in frühen Machbarkeitsarbeiten. Nettogebühr, isoelektrischer Punkt, und Hydrophobie sind Sequenzeigenschaften, die bestimmen, ob sich ein Peptid überhaupt in ein weiches Kolloid aufteilt, Die Trägerentscheidung ist ihnen also nachgelagert. Korrigieren Sie die Reihenfolge, dann Schirmträger dagegen.
Wie viel Verkapselungseffizienz reicht für eine frühe Machbarkeitsstudie aus??
Es gibt keine universelle Schwelle, und veröffentlichte Bereiche variieren je nach Peptid, Träger, und Methode. Behandeln Sie die Verkapselungseffizienz als vergleichendes Screening aller möglichen Kolloide unter einem festen Protokoll und nicht als Pass/Fail-Gate, und legen Sie das Ziel anhand des Bereichs fest, den Ihr eigener Test reproduziert.
Sollte ein PEGyliertes oder lipidiertes Analogon zuerst in die Formulierungsgruppe aufgenommen werden??
Es kommt darauf an, welche Haftung Sie lösen. Die PEGylierung befasst sich hauptsächlich mit der Durchblutung und der enzymatischen Exposition; Die Lipidierung befasst sich hauptsächlich mit der Membraninteraktion und -verteilung. Senden Sie das Analogsignal, das dem von Ihnen gemessenen Fehlermodus entspricht, nicht derjenige mit dem größeren Literatur-Footprint.
Was gehört in ein Lot-zu-Lot-Konsistenzpaket in der Forschungsphase??
Zumindest: die Spezifikation, die analytische Methode hinter jedem Attribut, und Ergebnisse aus mindestens drei Losen. Reinheit durch HPLC, Identität durch Massenspektrometrie, und Endotoxintests gehören ab der ersten Charge zum Lieferumfang, denn eine spätere Nachrüstung macht die frühere Vergleichbarkeit ungültig.
Wie lese ich eine präklinische Bioverfügbarkeitszahl??
Lesen Sie es als Messung unter einem Modell, eine Dosis, und eine Formulierung, nicht als Projektion. Die Bioverfügbarkeit oraler Peptide liegt selten über einem niedrigen einstelligen Bereich, und selbst diese Zahl ist modellabhängig. Melden Sie das Modell, Route, Dosis, und Zeitfenster neben der Nummer, und überprüfen Sie die Spezifikationserwartungen in der EMA-Leitlinie zu synthetischen Peptiden, bevor Sie einen Wert als Ziel betrachten.
Abschluss
Die Reihenfolge- und Modifikationsentscheidung geht der Kolloidentscheidung voraus und schränkt diese ein. Das ist die wichtigste Erkenntnis für jeden, der eine Peptid-Schleimhautverabreichung plant: Wählen Sie das Peptid, seine Nettoladung, zunächst seine Hydrophobie und sein Stabilitätsprofil, Wählen Sie dann den Träger aus, der diesen Eigenschaften entspricht. Durch die Umkehrung der Reihenfolge entsteht in der Nanomedizin die seit langem bestehende Kluft zwischen Versprechen und Leistung, wenn eine Formulierung vom Konzept her gut funktioniert, beim Laden jedoch versagt, Freisetzung oder enzymatische Stabilität.
Die sechs Praktiken bilden eine Entscheidungssequenz. Passen Sie Ladung und Hydrophobie vor der Bestellung an das Kolloid an. Legen Sie Ladeziele anhand veröffentlichter Bereiche fest. Geben Sie die Freisetzungskinetik in simulierter Schleimhautflüssigkeit an. Behandeln Sie den Enzymschutz als eine gemessene Halbwertszeit. Schreiben Sie das Analysepaket als Akzeptanzkriterium vor der ersten Charge auf. Trennen Sie vielversprechende Konzepte von validierter Leistung.
Was sich ändert, ist nicht die Trägerchemie, sondern die Bar um sie herum. Analytische und regulatorische Erwartungen an die Charakterisierung, Die Methodendetails und die Chargenkonsistenz nehmen ständig zu, Die Dokumentationsqualität bestimmt nun, welche Programme lebensfähig bleiben.
Wenn Sie bereit sind umzuziehen, Fordern Sie eine Spezifikation oder ein Analysepaket an, oder starten Sie eine Machbarkeitsbewertung mit Ihrem Lieferanten. Konsultieren Sie einen qualifizierten Fachmann, bevor Sie medizinische oder Formulierungsentscheidungen treffen. Dieser Artikel dient der Aufklärung und enthält keine kommerzielle Empfehlung.