Schnelle Antwort
Build a peptide supplier qualification framework that survives regulatory review: licensure, sequence security, traceability and export documentation.
Warum sich die Beweislast auf die Qualifizierung von Peptidlieferanten verlagerte
Nutzungsgebühren finanzieren das Bewertungssystem; Sie erkaufen sich keine Zustimmung. Diese Unterscheidung ist der Grund dafür, dass die Qualifizierung von Peptidlieferanten nun als Beweisdatei und nicht als Anbieter-Scorecard erstellt werden muss.
PDUFAs erneute Autorisierung bis September 2027 hält das Gebührenprogramm für verschreibungspflichtige Medikamente in einem Fünfjahreszyklus aufrecht, FY 2023 bis GJ 2027, gemäß dem FDA User Fee Reauthorization Act von 2022 angemeldet 30 September 2022 (FDA, Änderungen der Gebühren für verschreibungspflichtige Arzneimittel, abgerufen 28 August 2026). Was dieses Geld bewirkt, ist enger als es klingt. In der eigenen Erklärung der FDA zu ihren Benutzergebührenprogrammen, die Gebühren „Zuschlag, „Ersetzen Sie nicht“ die Mittel des Kongresses und stellen „keine ‚Gebühren-für-Dienstleistung‘-Zahlung dar.“,” und die Ergebnisse der Überprüfung hängen nicht davon ab, ob eine Gebühr erhoben wurde (FDA, FDA: Nutzungsgebühren erklärt, abgerufen 22 Mai 2026). Auf derselben Seite wird ausdrücklich darauf hingewiesen, dass Leistungsziele keine Garantien sind: Die FDA arbeitet möglicherweise weiter über das Überprüfungsziel hinaus, und die Ziele „rechnen nicht mit der Einhaltung des Zeitplans 100% der Zeit“ (FDA, FDA: Nutzungsgebühren erklärt, abgerufen 22 Mai 2026).
Die Durchsetzung läuft auf demselben Mechanismus ab, und es wartet nicht auf einen Gebührenzyklus. Im Mai 2026 Warnschreiben, das einen Peptid-API-Anbieter in die Importwarnung versetzte 66-40, Die FDA stellte fest, dass die Qualitätsabteilung es versäumte, die CGMP-Konformität sicherzustellen und die vollständige Rückverfolgbarkeit von Wirkstoffen im kommerziellen Vertrieb nicht aufrechtzuerhalten; Bei dem genannten Produkt handelte es sich um Semaglutid und Tirzepatid API, keine Peptide im Allgemeinen, aber bei der Feststellung geht es um die Akte, nicht das Molekül (Warnschreiben der FDA 723330, 1 Mai 2026).
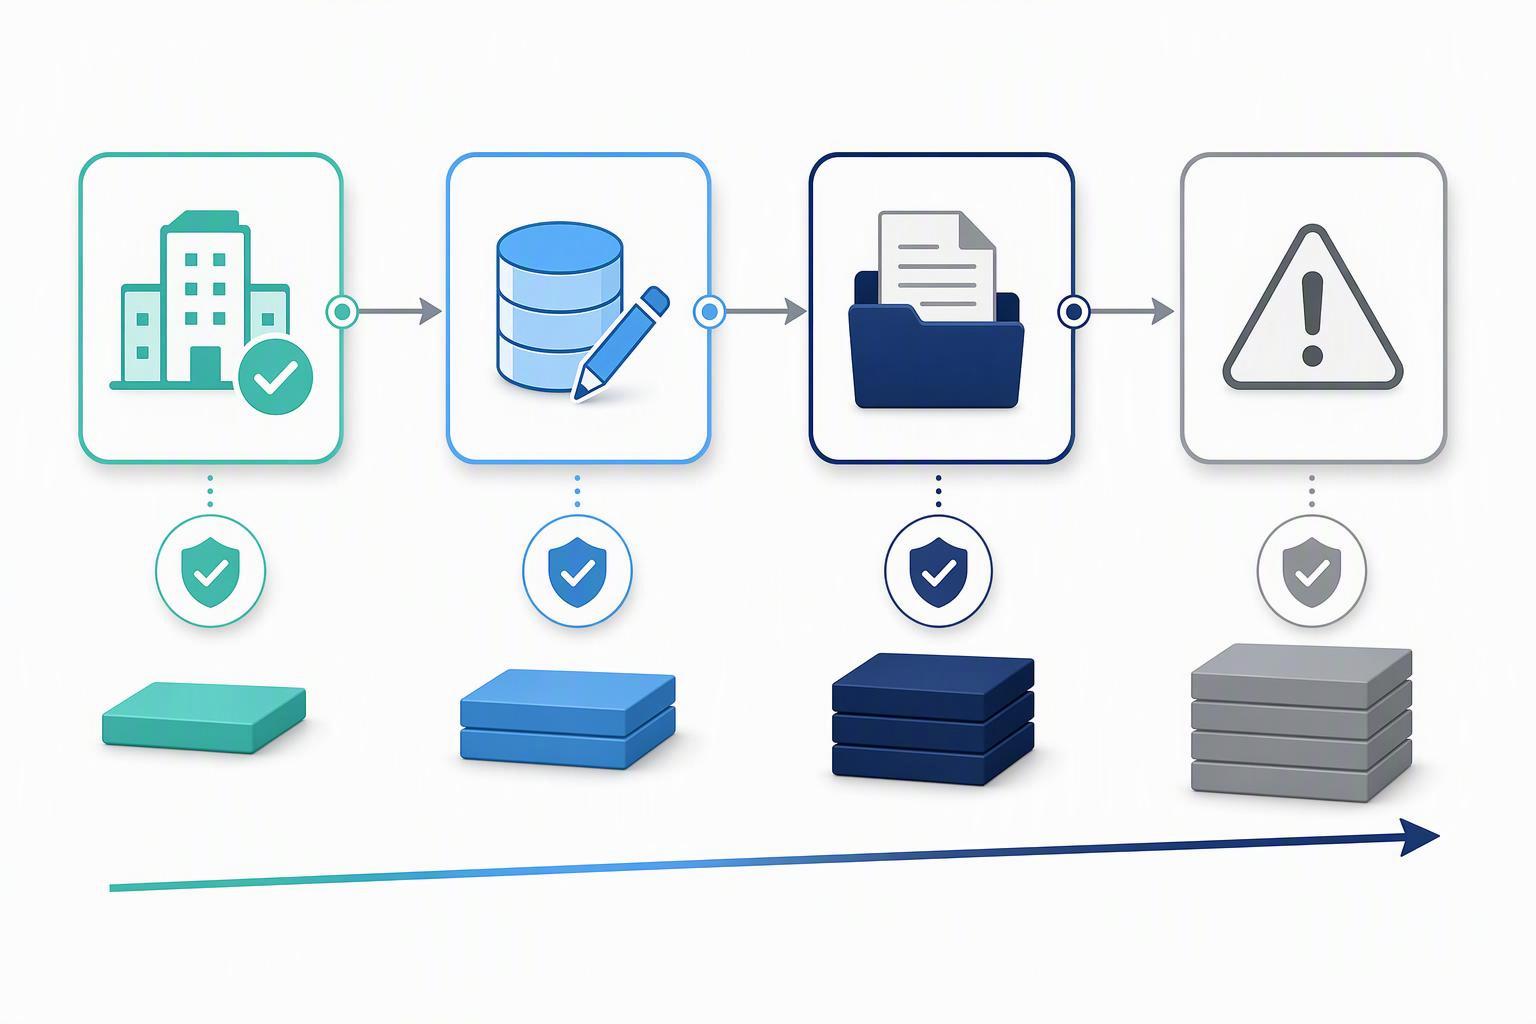
Das Fehlermuster wiederholt sich im Verbund: Eine Sendung bleibt an der Grenze, weil aus der Akte nicht hervorgeht, wer das Material tatsächlich hergestellt hat. Registrierung und Listung, Eingabedaten, Einreiseunterlagen auf Anfrage, Haftrisiko. Die Belastung häuft sich in jeder Phase, und keine Bühne akzeptiert die Zusicherung eines Lieferanten anstelle einer Aufzeichnung.
Schritt 1: Definieren Sie, was Sie nachweisen müssen, bevor Sie jemanden überprüfen
Ihre Qualifikationsdatei dient zur Beantwortung von vier Fragen: wer das Material hergestellt hat, unter welchem Qualitätssystem, wie es identifiziert wird, und wer an der Grenze dafür verantwortlich ist. Alles, was Sie später sammeln, ist ein Beweis für eine dieser vier Antworten.
Die regulatorische Grundlage erklärt, warum die Messlatte dort liegt, wo sie ist. Die FDA gibt an, dass pharmazeutische Wirkstoffe im Rahmen der FD von Natur aus falsch gekennzeichnet sind&C-Gesetz 502(F)(1) weil ihre Kennzeichnung keine ausreichenden Hinweise für den Gebrauch durch den Verbraucher enthält, und dass sie diese einhalten müssen 21 CFR 201.122 Anspruch auf eine Kennzeichnungsbefreiung haben (FDA, Import pharmazeutischer Wirkstoffe, abgerufen 2026-06-15). In derselben FDA-Leitlinie heißt es, dass bei der Herstellung von Arzneimitteln verwendete Massensubstanzen entweder Abschnitt 503A oder 503B der FD entsprechen müssen&C-Gesetz, und dass ausländische Betriebe produzieren, umpacken, In die Vereinigten Staaten importierte Relabel- oder Salvage-APIs müssen bei der FDA gemäß FD registriert werden&C-Gesetz 510(ich) Und 21 CFR 207.17, Auflistung aller bekannten Importeure in dieser Registrierung.
Peptidsynthese Diese drei Anforderungen passen direkt zu den vier Fragen. Die Verantwortung an der Grenze ist keine Charakterbeurteilung Ihres Lieferanten; Es handelt sich um einen Registrierungs- und Listungsstatus, den Sie überprüfen können.
Notiz: Dieses Framework ist eine Bewertungsmethode, kein Rechtsgutachten. Die Pflichten variieren je nach Gerichtsbarkeit und Verwendungszweck des Materials, Bestätigen Sie daher die Anforderungen mit Ihrem eigenen Regulierungs- und Rechtsberater.
Schritt 2: Qualifizieren Sie den Anbieter anhand der Lizenz, cGMP und Inspektionshistorie
Der Registrierungsstatus und die Inspektionshistorie eines Lieferanten sind überprüfbare Fakten, keine Zusicherungen. Der Käufer, der den Scheck überspringt, erbt den Befund.
Beginnen Sie mit der Lizenzierung und Auflistung. Kommerziell vertriebene APIs müssen bei der FDA im Abschnitt aufgeführt werden 510(J) Und 21 CFR 207.41, und zum Zeitpunkt der Einfuhr muss diese Auflistung die Arzneimittelauflistungsanforderung sein, die die eigene des Herstellers sein muss, kein Händler. Überprüfen Sie dann direkt den cGMP-Status und den Inspektionsverlauf, und bestätigen Sie mit einem dokumentierten Requalifizierungsauslöser, dass der Anbieter auf Ihrer Liste der zugelassenen Lieferanten steht.
Das Überspringen dieses Schritts ist mit dokumentierten Kosten verbunden. FDAs die von der FDA im Dezember angeführten Versäumnisse bei der Lieferantenüberprüfung 2025 In einem Brief an Darmerica LLC wurde festgestellt, dass die Qualitätsabteilung die API-CGMP-Konformität nicht sichergestellt hat, hat einen Lieferanten mit inkonsistenter Inspektionshistorie und ohne Stabilitätsdaten neu qualifiziert, und versäumte es, verteilte Medikamente aufzulisten. In diesem Fall geht es um die API-Versorgung im Allgemeinen und nicht um die Bereitstellung von Peptiden im Besonderen, aber die Qualifikationslogik wird direkt übertragen.
|
Anspruchstyp |
Dokumentieren Sie das Synthetische Peptide befriedigt es |
Was seine Abwesenheit signalisiert |
|---|---|---|
|
Lizenz und Registrierung |
Registrierung ausländischer Niederlassungen und Liste der Importeure |
Nicht überprüfte Rechtsgrundlage für den Import |
|
Medikamentenliste |
Die eigene API-Auflistung des Herstellers finden Sie weiter unten 510(J) |
Händlerliste verschleiert den wahren Hersteller |
|
cGMP-Status |
Aktueller Compliance-Status und geltende Leitlinien |
Verlassen Sie sich auf Selbstdeklaration |
|
Inspektionshistorie |
Inspektionsaufzeichnungen und etwaiger Warnbriefverlauf |
Nicht eingeschätztes Durchsetzungsrisiko |
|
Liste der zugelassenen Lieferanten |
Kontrollierte Liste mit Requalifizierungskriterien |
Keine Änderungskontrolle über den Lieferantenstamm |
Der Fehlermodus ist Substitution. Die von der FDA dokumentierten Chargennummern- und Datumsänderungen 2026 In einem Warnschreiben an Harbin Jixianglong Biotech wird beschrieben, dass Semaglutid-API von Lieferanten, die nicht auf der Liste der zugelassenen Lieferanten stehen, neu verpackt und neu etikettiert wurde, neue Chargennummern wie CP vergeben-030-20250711, Dabei wurde der Hersteller falsch identifiziert und Herstellungs- und Wiederholungstestdaten ohne unterstützende Daten geändert. Ein CGMP-Befund wird zu diesem Zeitpunkt in eine Importwarnung umgewandelt 66-40, der Mechanismus der Inhaftierung ohne körperliche Untersuchung, die Sendungen automatisch hält.
Schritt 3: Behandeln Sie Sequenzinformationen als kontrollierte Eingabe
Sequenzinformationen sind eine kontrollierte Eingabe mit eigenen Überprüfungs- und Aufbewahrungspflichten, und ein Lieferant, der seine Eskalationsregel nicht schriftlich beschreiben kann, hat keine implementiert.
Die Screening-Schwellenwerte des bundesstaatlichen Screening-Rahmens beginnen bei DNA oder RNA 200 Nukleotide oder länger, mit der empfohlenen Abstiegslänge 50 Nicht innerhalb von drei Jahren, und der über a definierte Best-Match-Ansatz 66 Aminosäure / 200 nt-Fenster (HHS-Screening-Framework, 88 FR 2023-22540, 2023-10-13). Die Aminosäure-Best-Match-Erweiterung im Screening-Framework wendet dasselbe Fenster auf alle sechs Leserahmen an, Daher ist eine Peptidreihenfolge nicht aus dem Screening-Gespräch ausgeschlossen, nur weil sie als Aminosäuresequenz vorliegt.
In den Leitlinien zu Bestellungen unterhalb des Screening-Schwellenwerts wird empfohlen, kurze Bestellungen zu überprüfen, bei denen Komponenten zu größeren bedenklichen Sequenzen zusammengefügt werden könnten, und ermutigt Hersteller von Tischsynthesizern, die Abschirmung in ihre Geräte zu integrieren (Häufig gestellte Fragen zum HHS ASPR Screening Framework, aktualisiert 2025-11-19). Fragen Sie, was passiert, wenn es zu einem Treffer kommt: Wer rezensiert es, gegen welche Regel, und was der Kunde liefern soll. Die Liste der Dokumente, die die rechtmäßige Nutzung durch einen Kunden belegen können, umfasst auch die vorgeschlagene Endverwendung, institutionelle Zugehörigkeit, ein benannter Biosicherheitsbeauftragter, interne Überprüfungsaufzeichnungen, FSAP-Registrierung oder ein abgeschlossenes BIS-711, Publikationsgeschichte, ORCID, Gewerbelizenzen, Fördernummern, oder ein Forschungsplan. Die Erwartungen an die Datenaufbewahrung des bundesstaatlichen Screening-Rahmenwerks sehen eine Untergrenze von mindestens drei Jahren für Reihenfolgen von Bedenken vor, Der Anstieg auf acht war nicht übermäßig belastend.
Schritt 4: Bauen Sie die Rückverfolgbarkeit von Materialien vom Auftragseingang bis zur Übertragung an Dritte auf
Ein Analysezertifikat ist ein Knoten im Pfad, nicht der Endpunkt. Der Weg muss halten, wenn das Material den Besitzer wechselt, und dort gehen die meisten Dateien kaputt.
Unter ALCOA+, Analytische Aufzeichnungen müssen zuordenbar sein, lesbar, gleichzeitig, Original, genau, vollständig, konsistent, langlebig und verfügbar. Wird auf Peptide angewendet, Dieser Test reicht über das CoA hinaus bis in die Rohdaten dahinter: HPLC-Chromatogramme, MS-Spektren, Integrationsparameter, Abweichungen und fehlgeschlagene Injektionen. ICH Q2(R2)Validierungserwartungen für die Methoden hinter einem CoA Setzen Sie den Methodenstandard; ALCOA+ ist der Datenintegritätsrahmen, den die Regulierungsbehörden jetzt auf die Datensätze anwenden, die diese Methoden generieren.
Dienstleistungen Das dokumentierte Fehlermuster ist leiser als ein fehlendes Dokument. Es handelt sich um eine neue Chargennummer, die über dem vorhandenen Material erstellt wird, Ein Hersteller hat sich in einem Übertragungsprotokoll falsch identifiziert, Daten ohne unterstützende Daten geändert, der gleiche Rückverfolgbarkeitsfehler, den die FDA in der zitiert hat 2026 Abmahnungsschreiben.
Schlüssel zum Mitnehmen: Eine Chargennummer identifiziert das Material. Ein Chargenprotokoll erklärt es. Käufer, die die Rückverfolgbarkeit der Peptidlieferkette prüfen, benötigen beides, verlinkt.
Schritt 5: Bereiten Sie Export- und Versanddokumente vor, die die erste Überprüfung abschließen
Der Dokumentensatz wird angefordert, nicht freiwillig gemeldet, Montieren Sie es also, bevor die Sendung verschickt wird. Jedes für den Import angebotene, von der FDA regulierte Produkt muss die gleichen Standards erfüllen wie inländische Produkte, und unvollständige oder ungültige elektronische Daten leiten eine Sendung zur menschlichen Überprüfung im Rahmen des ImportShield-Programms der FDA (FDA, Eintragsbewertung, abgerufen 2026-01-21).
Diese Überprüfung kann Kopien von Produktetiketten verlangen, Zertifikate, Zutatenlisten, Verarbeitung von Aufzeichnungen, und analytische Informationen, über ITACS eingereicht, Der bevorzugte Kanal der FDA für Einreiseprüfungsdokumente. Die Quelle listet Dokumentkategorien auf und nicht einen vorgeschriebenen universellen Satz, Behandeln Sie die Liste daher als Obergrenze dessen, was angefordert werden kann, keine feste Checkliste.
In der Praxis, Ihre Peptid-Export- und Versanddokumentationsdatei sollte eine Handelsrechnung enthalten, deren Zeilenbeschreibungen genau mit den Eingabedaten übereinstimmen, eine Packliste, und ein Sicherheitsdatenblatt. Für lyophilisierte Peptide, Fügen Sie die Temperaturkontrollaufzeichnung für das Transitfenster hinzu.
Schritt 6: Stellen Sie das Dokumentationspaket zur Lieferantenqualifizierung zusammen
Das Dokumentationspaket zur Lieferantenqualifizierung ist kein Ordner mit PDFs. Es handelt sich um eine Reihe von Dokumenten mit einem benannten Eigentümer und einem Überprüfungsdatum Geschäft jedes Element, damit regulatorisch, Qualitätssicherung, Rechts- und IP-Prüfer können jeweils finden, was sie benötigen, ohne dass Sie die Datei rekonstruieren müssen.
|
Paketartikel |
Hauptgutachter |
Typische Retention |
|---|---|---|
|
Lizenz- und Registrierungsnachweis |
Regulatorisch |
Lebensdauer der Lieferantenbeziehung |
|
cGMP und Inspektionshistorie |
Qualitätssicherung |
Lebensdauer der Lieferantenbeziehung |
|
Sequenzverarbeitung und Zugriffsaufzeichnungen |
IP / legal |
Gemäß Ihrer Datenschutzerklärung |
|
Analysezertifikate und Rückverfolgbarkeitsaufzeichnungen auf Chargenebene |
Qualitätssicherung |
Gemäß Ihrer Datenschutzerklärung |
|
Export- und Versanddokumentationsset |
Regulatorisch / legal |
Gemäß den Zoll- und Steuervorschriften der jeweiligen Gerichtsbarkeit |
Weisen Sie den Eigentümer zu, bevor Sie das Paket weitergeben. Ein Dokument, das niemandem gehört, ist ein Dokument, das niemand aktualisiert.
Ein repräsentatives Beispiel dafür, wie die Teile den veröffentlichten Materialien eines Lieferanten zugeordnet werden können: MOL Changes stellt für jede Charge ein Analysezertifikat aus, mit auf der CoA-Seite durchsuchbaren Chargennummern, neben der Identität pro Produktionslauf, Reinheits- und Quantifizierungstests durch HPLC gekoppelt mit Massenspektrometrie. Ob diese Struktur zu Ihrer Datei passt, ist ein Urteil Ihrer Prüfer, keine Aussage über Ergebnisse.
Überprüfen Sie die Aufbewahrungsfristen anhand Ihrer eigenen behördlichen und gesetzlichen Verpflichtungen; Sie variieren je nach Gerichtsbarkeit und Material.
Häufige Fehler, die eine Qualifikationsdatei ruinieren
Der häufigste Fehler ist nicht das Fehlen eines Dokuments. Es handelt sich um ein Dokument, das nicht auf das Material im Karton zurückgeführt werden kann. Fünf Muster sind für die meisten Dateien verantwortlich, die bei der Überprüfung zusammenbrechen.
Behandeln Sie das CoA als den gesamten Weg. Ein Zertifikat belegt, worauf eine Charge getestet wurde, nicht, wohin es ging. Die in der dokumentierten Rückverfolgbarkeitsmängel 2026 Das Abmahnungsschreiben betraf genau diese Lücke, plus Datumsänderungen, die kein Empfangsdatensatz bestätigen konnte. Fix: Ordnen Sie jedem CoA die Aufnahmedaten zu, Übertragungsunterlagen und das Datum, an dem sie jeweils unterzeichnet wurden.
Akzeptieren eines Registrierungsanspruchs ohne Überprüfung des Eintrags. Käufer verlassen sich darauf, dass der Anbieter registriert ist. Die Anforderung, dass es sich bei der Auflistung um die Eigenheit des Herstellers handeln muss, wird von Prüfern zunächst geprüft. Fix: Rufen Sie den Eintrag selbst ab und vergewissern Sie sich, dass der Firmenname mit der Rechnung übereinstimmt.
Es gibt keine schriftliche Eskalationsregel für die Sequenzüberprüfung. Das Screening erfolgt informell, Daher kann niemand zeigen, was passiert ist, als ein Treffer aufgetreten ist. Die Eskalationserwartungen des Screening-Rahmenwerks sind prozeduraler Natur, nicht diskretionär. Fix: Schreiben Sie den Schwellenwert, der Rezensent und der Zeitplan vor der ersten Bestellung.
Versand auf einer allgemeinen Handelsrechnung. Beschreibungen wie „Forschungsverbindung“ werfen Fragen auf, die durch die FDA-Zulassungsprüfung beantwortet werden sollen. Fix: Beschreiben Sie das Material so, wie es das CoA tut. Peptidproduktion
Requalifizierung eines Lieferanten mit inkonsistenter Inspektionshistorie. Dies ist das von der FDA im Dezember angeführte Requalifizierungsversagen 2025: keine Stabilitätsdaten, Keine Lösung früherer Feststellungen. Fix: Machen Sie die Requalifizierung von abgeschlossenen Feststellungen abhängig, nicht verstrichene Zeit.
Häufig gestellte Fragen
Kann ich mich auf die Dokumentation eines Händlers verlassen, anstatt den Hersteller zu qualifizieren??
NEIN. Für den Hersteller gelten Registrierungs- und Listungspflichten, und die zum Zeitpunkt des Imports vorgelegte Auflistung muss die eigene API-Auflistung des Herstellers sein. Die Unterlagen eines Händlers beschreiben eine Geschäftsbeziehung, nicht die Einrichtung, die das Material hergestellt hat, Es ersetzt daher nicht die direkte Qualifizierung beim Hersteller. Bitten Sie den Händler, den Produktionsstandort anzugeben, Überprüfen Sie dann die Registrierung dieser Website, Auflistung und Inspektionsprotokoll selbst erstellen.
Was passiert, wenn meine Sendung zur menschlichen Überprüfung weitergeleitet wird??
Das ImportShield-Screening der FDA markiert Einträge zur Überprüfung, und ein markierter Eintrag kann zur Dokumentationsanfrage an den Bezirk weitergeleitet werden. Erwarten Sie die Bereitstellung der Einreisedokumente, die Auflistungsnachweise des Herstellers, und produktspezifische Aufzeichnungen auf Anfrage. ITACS ist der bevorzugte Kanal für die Übermittlung dieser Antwort, und die Uhr läuft ab der Überweisung, Stellen Sie daher sicher, dass der Dokumentensatz vor dem Transport der Sendung zusammengestellt ist und nicht erst, nachdem er festgehalten wurde. Um
Wie lange muss ich Sequenzprüfungs- und Bestellaufzeichnungen aufbewahren??
Die Empfehlung des Bundesregisters lautet mindestens 3 Jahre für Sequence-of-Concern-Aufträge, Und 8 Jahre, in denen die Aufbewahrung keine übermäßige Belastung darstellt. Das IGSC-Protokoll legt einen 8-Jahres-Mitgliedsstandard fest, welches das strengere von beiden ist. Wenn Ihr eigener Anwalt keine Frist gesetzt hat, 8 Jahre halten Sie mit beiden auf dem Laufenden.
Abschluss
Die fünf Säulen bilden einen Rahmen: Definieren Sie, was Sie beweisen müssen, Qualifizieren Sie den Anbieter anhand der Lizenz- und Inspektionshistorie, Behandeln Sie Sequenzinformationen als kontrollierte Eingabe, Spurenmaterial von der Aufnahme bis zur Weitergabe an Dritte, und Schiffsdokumentation, die die erste Überprüfung nachweist. Der Liefergegenstand ist ein vertretbarer interner Fall, keine Herstellerempfehlung. Eine Qualifikationsdatei für Peptidlieferanten verdient ihren Lebensunterhalt, wenn Sie Ihre Aufsichtsbehörde beauftragen, legal, und IP-Prüfer können jeden Anspruch bis zu einem Primärdokument zurückverfolgen.
Wenn Sie eine bestimmte Sequenz abwägen, Der praktische nächste Schritt ist eine technische Machbarkeitsbewertung: Senden Sie die Sequenz, Zielskala, Reinheitsanforderung, und Zielmarkt, und fragen Sie nach dem Dokumentationspaket, das Sie zur Qualifizierung des Lieferanten benötigen. MOL Changes ist ein spezialisiertes R&D-Organisation, die organische Chemie und Biologie integriert, Wir bieten maßgeschneiderte Peptidsynthesen vom Sequenzdesign bis zur großtechnischen Produktion mit HPLC, MS, und Sterilitätsqualitätskontrolle.
Offenlegung: MOL Changes ist ein Anbieter maßgeschneiderter Peptidsynthese, Daher haben wir ein kommerzielles Interesse an diesem Thema. Die regulatorischen Verpflichtungen variieren je nach Gerichtsbarkeit; Bestätigen Sie Ihre spezifischen Anforderungen mit Ihrem eigenen Regulierungs- und Rechtsberater, bevor Sie sich auf ein hier beschriebenes Rahmenwerk verlassen.