Mitä KRAS G12D -sopimus ja biotekniikan toimitusketjut todellisuudessa sisältävät
Päällä 2026-09-28, Merck teki SPR2015:tä koskevan yksinoikeudellisen maailmanlaajuisen lisenssisopimuksen SciBrunch Therapeuticsin kanssa, tutkittava oraalinen KRAS G12D (PÄÄLLÄ) estäjä. Merck maksoi $400 miljoonaa euroa etukäteen ilmoitettua potentiaalista kokonaisarvoa vastaan $2.13 miljardia, ja otti maailmanlaajuiset yksinoikeudet kehittääkseen, valmistaa ja kaupallistaa yhdistettä (Merck & Co. uutishuoneen julkaisu, 2026-09-28). Omaisuus on prekliininen: molekyyliliima, jolla on nanomolaarista antiproliferatiivista aktiivisuutta mutanttisolulinjoissa, ei ole vielä testattu ihmisillä.
Kaksi yksityiskohtaa kehystävät kaupan. Ensimmäinen, lisenssinantaja on nuori ja keskittynyt: SciBrunchin pääkonttori sijaitsee Shanghaissa ja se perustettiin myöhään 2024 (Merck & Co. uutishuoneen julkaisu, 2026-09-28). Toinen, Merck varaa a $400 miljoonan euron maksu ennen veroja, noin $0.13 per osake, sen Q3 2026 tuloksia (RTTNews, 2026-09-28).
The $1.73 miljardin eron välillä $400 miljoonaa etukäteen ja $2.13 miljardin otsikko on virstanpylväs, ei julkaistu maksuaikataulua. Kuten yksi erikoistunut kauppa-analyysi ehdoista huomauttaa, 18.8% ilmoitetusta kokonaissummasta on sitoutunutta rahaa, ja virstanpylväs jakaantui, rojaltimaksuja ja alueellisia poikkeamia ei julkistettu (Small Molecule -uutisia, 2026-09-29).
Perustajan aiempi lisensointihistoria on osa sopimuksen kontekstia: puheenjohtaja ja toimitusjohtaja Tao Hu johti aiemmin AstraZenecalle prekliinisen onkologian ohjelman UA022 yksinoikeudellista lisensointia vuonna 2023, ja hän ja toinen perustaja Yang Zhang tulivat WuXi AppTecistä, Hu oli aiemmin työskennellyt Merckissä ja Amgenissa Yhdysvalloissa (Small Molecule -uutisia, 2026-09-29).
Miksi tällä sopimuksella on merkitystä biotekniikan toimitusketjuille
Että $400 Miljoonaa etukäteen on parasta lukea lausuntona kilpailusta, ei koske omaisuuden maturiteettia. Revolution Medicinesin zoldonrasibi (RMC-9805) on jo faasissa 1/1b KRAS G12D-mutanteissa kiinteissä kasvaimissa 2026 tiedot ja vaihe 3 ensilinjan haimakoe, ja se sai FDA:n läpimurtohoidon nimityksen tammikuussa 2026 (Vallankumouksen lääkkeet, 2026-01-08). Tämän hinnan maksaminen prekliinisestä tutkimuksesta kuvastaa kilpailua eriytetyistä RAS-reittiehdokkaista (Farmaseuttinen tekniikka, 2026-09-28).
Tuo rakenne siirtää kemiaa, valmistus ja ohjaus toimivat aikaisemmin. Koska Merck hankki valmistusoikeudet prekliinisessä vaiheessa, synteettiset reitit, analyyttiset menetelmät ja spesifikaatiot on todennäköisesti siirrettävä ennen ihmisillä suoritettavia tutkimuksia, stereokemian kanssa, epäpuhtausprofiili ja kiinteän muodon hallinta ovat vertailukelpoisuuden kannalta keskeisiä (Farmaseuttinen tekniikka, 2026-09-28). Se, missä tämä työ tapahtuu, ei ole neutraali: sama analyysi toteaa, että FDA lisää resursseja ulkomaisiin tarkastuksiin, mukaan lukien lisää vaihetta 1 ja varhaisen vaiheen kokeet (Farmaseuttinen tekniikka, 2026-09-28). Rajat ylittävän teknologian siirron dokumentaatiosta tulee siirtohetkellä elävä rajoitus, ei hakemuksessa.
Tällaisten sopimusten volyymi on suuri ja kasvussa. Vision Life Sciences raportoi karkeasti $136 miljardia noin 157 julkisti Kiinan ulkolisenssisopimukset 2025, noin vastaan $51.9 miljardia kautta 94 kaupat sisään 2024, kanssa karkeasti $60 miljardia ensimmäisellä neljänneksellä 2026 yksin (Visio Biotieteet, julkaistu 2026-06-27). Käsittele niitä alueina: julkaisijat määrittelevät sopimuksen arvon eri tavalla, ja luvut ovat julkistettuja summia eikä tilintarkastettuja summia.
Kolme sidosryhmää lukee tämän eri tavalla. Suuret lääkesponsorit saavat aikaisemman korvausvaatimuksen erottuneesta ehdokkaista, mutta perivät siirtotaakan aikaisemmin. Kiinasta peräisin olevat biotekniikat, jotka lisensoivat, saavat etupääomaa ja menettävät suoran hallinnan reitti- ja menetelmäpaketissa. Molemmat palvelevat synteesi- ja analyyttiset yhteistyökumppanit ottavat vastaan työn: menetelmän kehittäminen, spesifikaatioasetus ja dokumentaatio, jotka ovat nyt ennen ihmistutkimuksia eikä sen jälkeen.
Mitä tämä vaatii synteesiä ja analyyttisiä kumppaneita
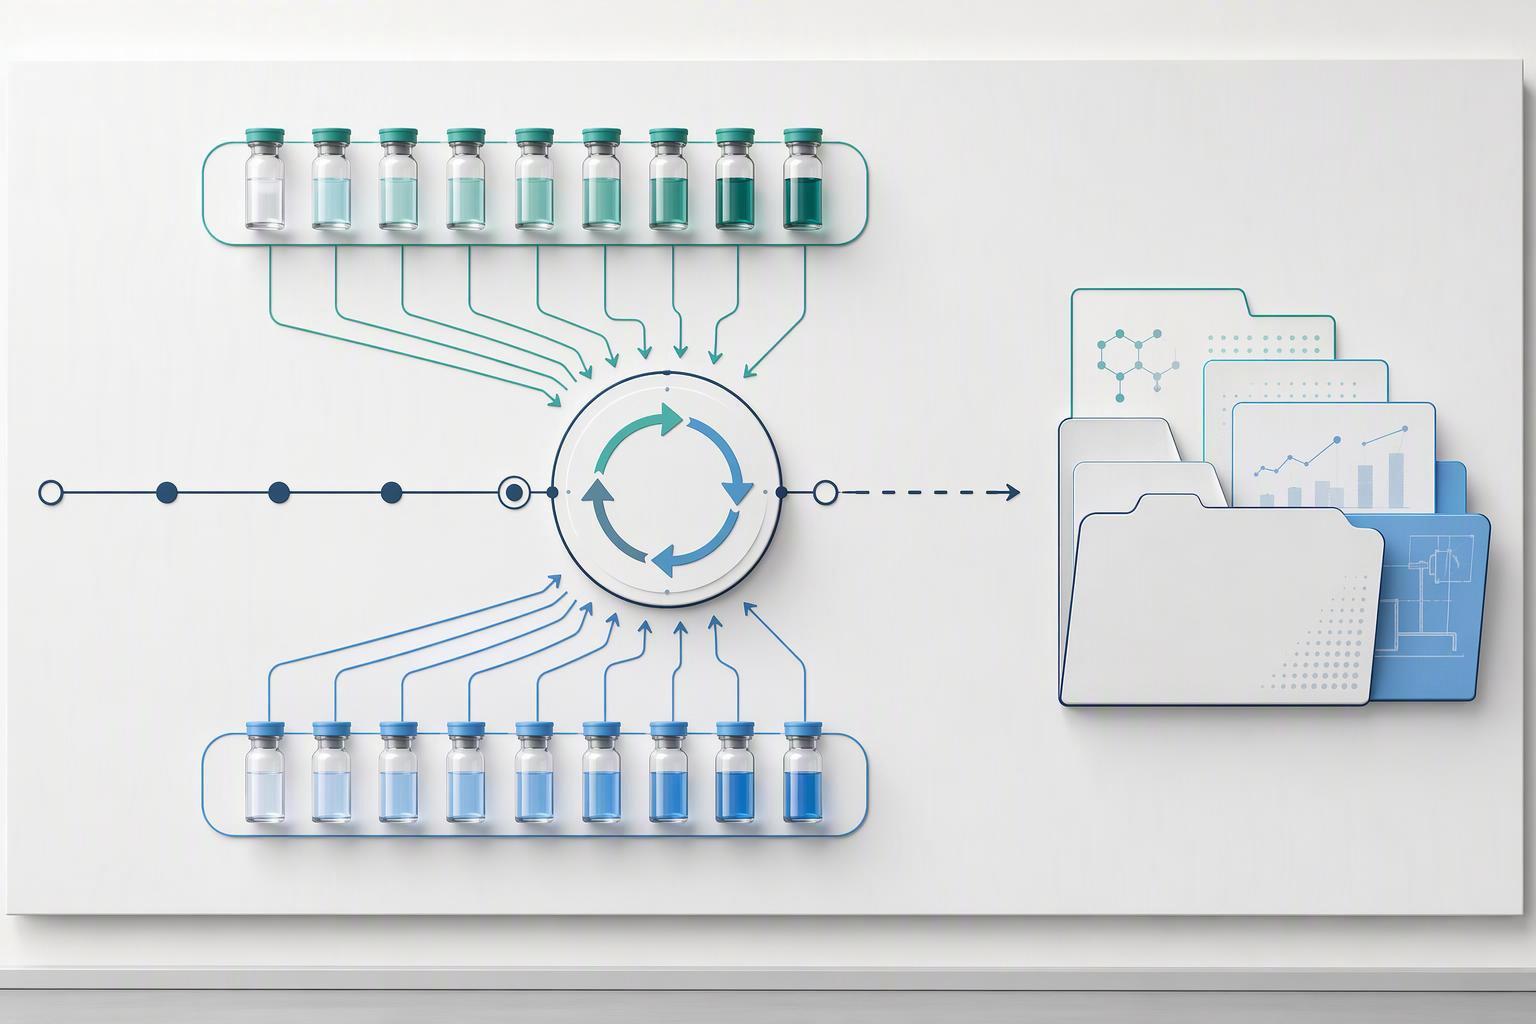
A molecular glue stabilizes a ternary complex rather than occupying the KRAS pocket (Thoracic Cancer review of KRAS G12D inhibitor design, joulukuu 2025), so stereochemistry, impurity profile and solid form become comparability levers that must hold across sites and scales.
What travels in a transfer package is the method, the reference materials, the specification and the raw data. What often does not travel is the tacit knowledge behind them, which is why the receiving lab has to re-satisfy I Q2(R2) Analyyttisten menetelmien validointi (final, maaliskuuta 2024). Analytical method transfer is quoted by CDMOs at $150,000 to $400,000 per package, with repeat qualification at $20,000 to $100,000 menetelmää kohti (Drug Patent Watch CDMO price benchmarking, maaliskuuta 2026). Treat those as vendor-adjacent estimates with high vendor bias, not market rates.
“High purity” in a filing is defined by I Q3A(R2) Epäpuhtaudet uusissa lääkeaineissa, where the thresholds sit in the PDF rather than the landing page. A certificate of analysis reporting one number without the impurity profile behind it says little about whether that profile survives scale-up. Vaikeissa sarjoissa, GenScript reports 93.81% success in its NeoPre dataset (1,030 delivered of 1,098 attempted) on its technical advances page. That is one supplier’s measured performance on its own definition of “difficult,” not an industry rate.
A note on our evidence: no third-party benchmark, no auditable first-party performance data and no vendor case study were available for this analysis. What follows is a framework of criteria to apply, not validated results.
Kriteeri
Mitä kysyä
What a weak answer looks like
Cycle time
Typical turnaround for a 40-analog SAR batch, and what drives variance?
A single best-case number with no variance range
Right-first-time purity
Against what specification, measured how, on how many batches?
">95% purity” with no specification or batch count
Impurity-profile comparability
Automated Peptide Synthesizer How is the profile shown to hold from mg to kg?
A claim that profiles “stay consistent” with no data
Stereochemical control
Neuroscience Research Area Which stereocenters are critical, Biosynthesis Of Peptide Hormone and how is each controlled?
Diastereomer ratio quoted without method or detection limit
Method-development capability
Is method development run alongside synthesis or after it?
Analytical work quoted as a separate, later phase
Documentation and chain of custody
Can you show timestamps, handlers Bones And Joints Research and transfer purpose per lot?
A COA with no underlying raw data trail Cancer Apoptosis Research
IP-käsittely
How are trade secrets ring-fenced across sites and borders?
Reliance on an NDA alone, with no operational controls Peptide Hormone Synthesis
Two rows carry more weight for a cross-border program. Chain-of-custody and data-integrity records, plus the licensing documents establishing title and scope, are what make a package portable between a China-origin licensor and a US licensee; China-side formalities can include technology export contract registration and, for covered data, CAC mechanisms (J. Chang Law on licensing technology from China, tammikuu 2026). That is practitioner guidance, not settled regulatory text. The GMP paper trail that follows the API is governed separately under ICH Q7:n hyvän valmistustavan opas lääkkeiden vaikuttaville ainesosille (final, syyskuu 2016), and the development story the route has to tell is set out in ICH Q11 Development and Manufacture of Drug Substances (final, marraskuu 2012), mapping to CTD Module 3 sections 3.2.S.2.2 through 3.2.S.2.6.
One pattern worth testing in a conversation: whether a partner runs method development alongside synthesis rather than after it. MOL Changes is one example of a partner structured that way. Ask every candidate the same question and compare the answers directly.
Shorter molecule optimization cycle time rarely comes from faster chemistry alone. It comes from analytical work running in parallel, a transfer package assembled before candidate nomination, and cross-border tech transfer documentation a receiving lab can act on without a phone call.
Isompi kuva ja mitä tehdä nyt
The Merck transaction fits a pattern that predates it: preclinical-stage, cross-border licensing in which manufacturing rights move early, before a candidate has a clinical readout. The same founder’s earlier preclinical oncology licensing with AstraZeneca followed that shape in 2023, ja 2026 clinical-stage KRAS G12D readouts sit at the other end of the same arc. Two consequences follow for anyone sourcing synthesis capacity. Transfer readiness has become a gating item rather than an administrative one, and the scrutiny that shapes site selection now includes foreign-origin inspection exposure, per FDA guidance on foreign inspection practices.
Neljä askelta, ordered by urgency:
-
Audit your transfer package before candidate nomination. If the documentation set is not assembled by then, it becomes the critical path.
-
Qualify the potency assay early. Practitioner reporting in Drug Discovery News puts assay qualification at 6 to 12 kuukautta, which is longer than most programs plan for.
-
Confirm chain-of-custody and analytical-data ownership terms before the licensing boundary is crossed. These are harder to renegotiate afterward.
-
Budget the handover, don’t absorb it. Treat transfer cost and time as a line item, not a contingency.
Do NOT:
Assume a nominal purity percentage substitutes for impurity-profile comparability across scale.
Defer method transfer until after candidate nomination.
If you are evaluating partners for a program like this, talk to a technical expert about what your transfer package needs to contain.
Tietojen paljastaminen: MOL Changes on kaupallisesti kiinnostunut peptidien laatustandardeista.
Usein kysytyt kysymykset
Mitä Merck oikeastaan osti, ja missä vaiheessa?
Merck gained worldwide exclusive rights to develop, manufacture and commercialize SPR2015, tutkittava oraalinen KRAS G12D (PÄÄLLÄ) estäjä (Merck & Co. uutishuoneen julkaisu, 28 syyskuu 2026). SciBrunch Therapeutics received a $400 million upfront payment, and the total potential aggregate value of the transaction, including that upfront, reaches $2.13 miljardia. The deal has closed.
Onko SPR2015 testattu ihmisillä?
Ei. Merck describes SPR2015 as a potent and selective investigational preclinical molecular glue with nanomolar antiproliferative activity in KRAS G12D-mutant cell lines (Merck & Co. uutishuoneen julkaisu, 28 syyskuu 2026). Everything below concerns sourcing and supply practice, ei lääkärin neuvoja.
Mitä muutoksia synteesi- tai analyyttiseen kumppaniin, joka palvelee tällaista ohjelmaa??
Transfer readiness moves earlier, and potency assay qualification becomes the long pole. A partner that cannot qualify an assay before the sponsor needs it slows the whole handover.
Muuttaako sopimus peptidisynteesikapasiteetin kysyntää??
One market-research estimate puts peptide synthesis at USD 732.58M in 2026, reaching USD 1,438.78M by 2035 (Ensisijaisuustutkimus, 2026), while a second estimate, on a different scope, gives USD 0.98B in 2026 rising to USD 1.54B by 2031 (Markkinat ja markkinat, 2026). Publisher scope definitions diverge by up to 3x, so treat no single figure as load-bearing.
Johtopäätös
Merck’s $400 million KRAS G12D deal is best read as a data point about how early assets are valued, not as a verdict on the sector. The operational consequence is narrower and more actionable: transfer readiness is now a gating item in licensing diligence, and partners who cannot demonstrate it early slow a program down at exactly the moment speed matters most.
That shifts the evaluation criteria you should be applying. Cycle time, right-first-time purity against a stated specification, impurity-profile comparability across scale, method-development capability, documentation and IP handling are the questions worth asking before a program is signed, ei jälkeen. A flexible peptide synthesis partner is judged on those six points, and on how much of the evidence is already in hand rather than promised.
The forward-looking question is whether preclinical-stage manufacturing-rights transfer becomes the default rather than the exception. Jos niin käy, the partners who prepared for it will be the ones programs reach for first.
Talk to a technical expert or request a feasibility assessment to see how your program’s transfer readiness holds up against these criteria.