Comment le développement des peptides oraux est jugé: les critères qui décident de la comparaison
Le développement de peptides oraux est jugé sur cinq critères, et les cinq mêmes décident de chaque section ultérieure de cette comparaison: stabilité, perméabilité, cohérence de la dose, contrôle de la dégradation et des impuretés, et preuves de comparabilité. Les deux options ici sont des ensembles de preuves, pas les vendeurs. L'un est le candidat à l'oral; l'autre est le contrôle injectable qu'il devrait déplacer.
Le point de départ est le taux de base. L'examen des limites pharmacocinétiques rapporte que la biodisponibilité orale des peptides destinés à une action systémique est généralement inférieure à 1% même dans des conditions optimisées, contre à peu près 10-25% pour l'administration d'insuline pulmonaire. L’arithmétique de multiplication de dose pour une biodisponibilité inférieure à 1 % suit directement: un 0.4-1.0% bande absolue avec inter important- et la variabilité intra-sujet fait augmenter les doses orales par des facteurs de 10 à 100.
Ce chiffre appelle une deuxième question, si la littérature montre à quelle fréquence les programmes échouent. Cela ne le montre pas de manière fiable. La mise en garde concernant le biais de publication de l’examen de la complexité est explicite: les échecs et les programmes abandonnés sont systématiquement sous-estimé, les programmes ayant échoué ne peuvent donc pas être comptés avec certitude à partir du dossier publié.
Clé à retenir: Juger un candidat à l'oral sur la stabilité, perméabilité, cohérence de la dose, contrôle de la dégradation et des impuretés, et preuves de comparabilité. Sur les preuves actuelles, aucun candidat oral ne doit être considéré comme interchangeable avec son contrôle injectable.
Comparaison rapide: ce que chaque option doit démontrer
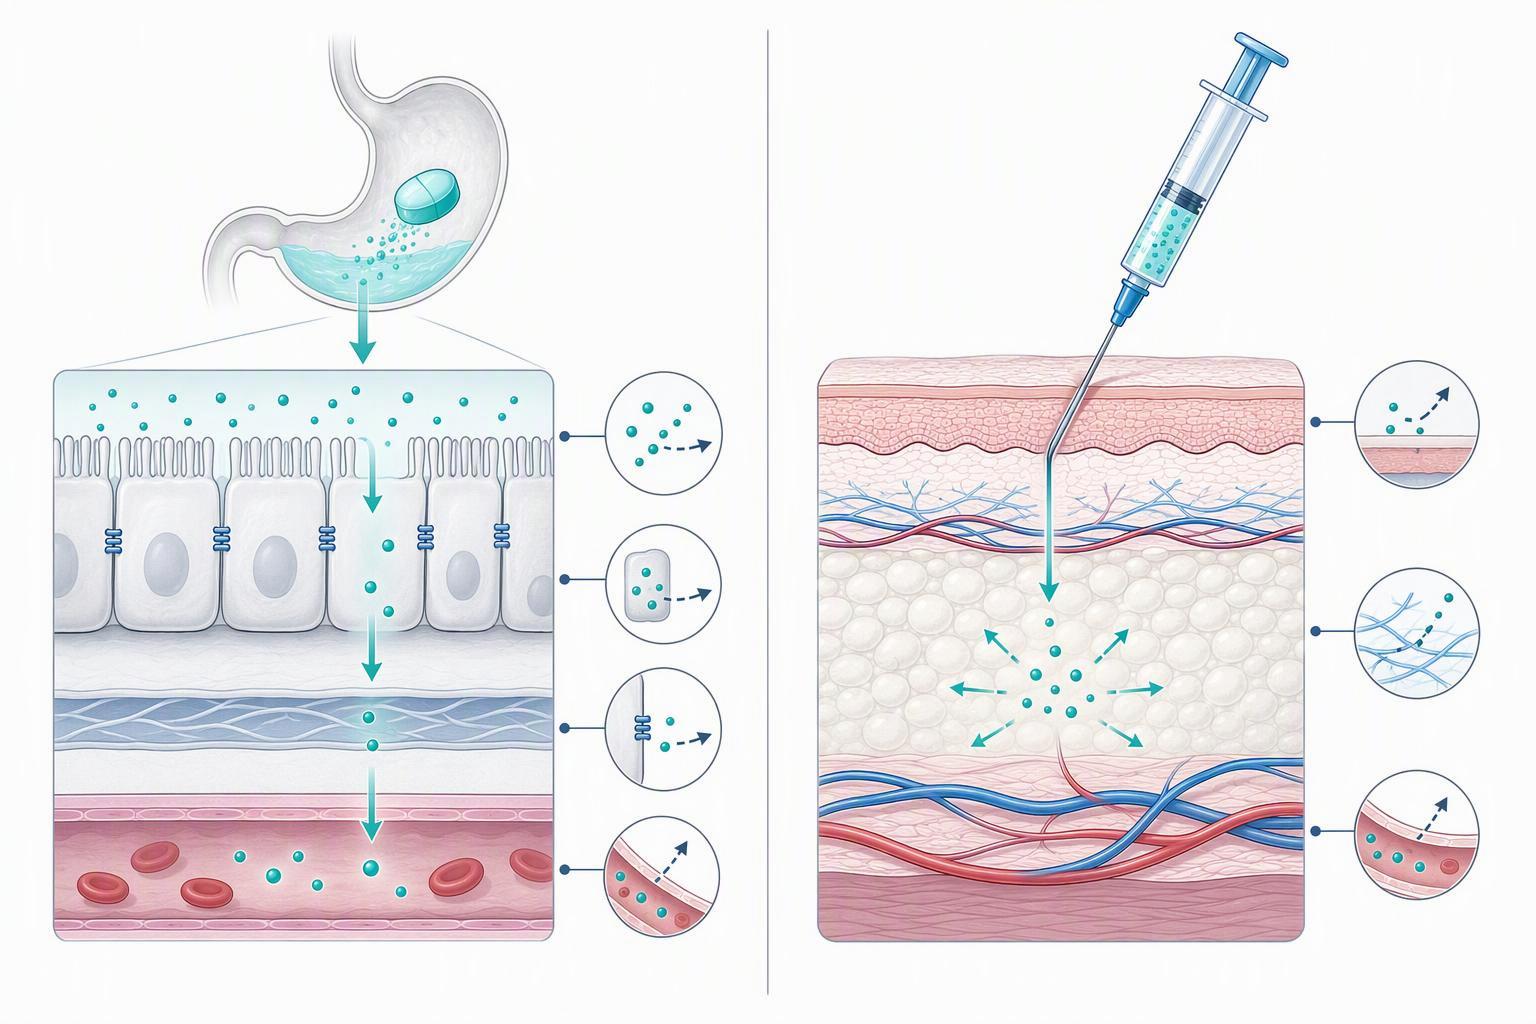
La comparaison entre peptide oral et peptide injectable n’est pas une question de préférence. Il s’agit de savoir quelles preuves chaque itinéraire peut produire, et quelle quantité les régulateurs et les examinateurs accepteront.
|
Exigence de preuve |
Candidat oral |
Contrôle injectable |
|---|---|---|
|
Voie d'absorption |
À travers l’épithélium gastrique et intestinal, avec un activateur de perméation |
Dépôt sous-cutané ou intramusculaire direct |
|
Exigence de jeûne |
Obligatoire. Toutes les formulations orales actuelles de peptides nécessitent des conditions de jeûne, et le dosage avec de la nourriture entraîne une biodisponibilité proche de zéro (Frontières de la livraison de médicaments, 2026) |
Aucun |
|
Multiplication des doses |
Généralement 10 à 100 fois la dose injectable pour atteindre une exposition comparable |
Dose de référence |
|
Variabilité de l'exposition |
Écart plus large de Cmax et de tmax; l’effet alimentaire peut réduire l’absorption d’environ 90% (Informations de prescription de Mycapssa, Section 12.3, étiquette révisée 2025-07-24) |
Serré, contrôlé par injection |
|
Fardeau de l’uniformité du contenu |
Haut: chaque unité doit réussir le calcul de la valeur d'acceptation USP |
Inférieur, présentation unitaire |
|
Preuve de comparabilité |
Nécessite une exposition de transition, état de jeûne, et des données sur les effets des aliments sur le produit injectable |
Profil de référence établi |
La ligne de multiplication de dose est généralement l'endroit où la comparaison tourne habituellement. Dans le comparatif unidose du label Mycapssa, 20 mg d'octréotide par voie orale ont produit une exposition systémique similaire à 0.1 mg d'octréotide sous-cutané, avec Cmax 33% inférieur et tmax de 1,67 à 2,5 heures par rapport à 0.5 heures.
Chaque ligne ci-dessus devient un critère d'évaluation dans les sections qui suivent.
Stabilité: quelle option conserve sa puissance pendant toute la durée de conservation?
Le contrôle injectable gagne aujourd’hui en stabilité, et il gagne pour une raison structurelle: son peptide n'a qu'à survivre au stockage, tandis qu'un candidat oral doit survivre au stockage puis au tractus gastro-intestinal.
Ce sont trois modes de défaillance distincts, pas un. La stabilité chimique couvre le squelette peptidique et les chaînes latérales. La stabilité protéolytique couvre l'effet des enzymes gastriques et intestinales sur la séquence après l'administration. La compatibilité des excipients couvre les interactions entre le peptide et tout ce qui est formulé autour de lui. Un candidat peut réussir le premier et échouer le second, c'est pourquoi un profil de libération propre en dit peu sur la viabilité orale.
Le jeu de sondes pour la question chimique est établi. Le Je Q1A(R2) matrice de tests de résistance spécifie la température dans 10 Augmentations de °C au-dessus des conditions accélérées, humidité le cas échéant, oxydation, photolyse, et hydrolyse à travers le pH, et exige que les méthodes analytiques séparent l'API de ses dégradants. Oxydation, désamidation, l'hydrolyse et l'agrégation sont les voies que la matrice est conçue pour exposer.
La nuance compte: un injectable n’est pas automatiquement stable. Il comporte des limites de chaîne du froid et son propre risque d’agrégation. Mais sa question de stabilité reste une question de stockage. Celui du candidat à l’oral ne. Le analyse d'échec en calcitonine montre comment cet écart comble un programme: absorption gastrique insuffisante, concentrations plasmatiques à la limite de détection, et perte de puissance due à la fibrilisation.
Perméabilité: quelle option permet au peptide de traverser la barrière intact?
Le contrôle injectable remporte largement ce critère, car il ne doit jamais traverser la barrière intestinale. La perméabilité est la principale source de pénalité de dose pour le candidat oral.: la biodisponibilité orale des peptides à l’échelle de la classe se situe en dessous 1% dans la plupart des cas, comme documenté dans la révision des limites PK, c'est pourquoi les stratégies de formulation orale de peptides s'articulent autour d'amplificateurs de perméation plutôt que autour du peptide lui-même..
Le fonctionnement de ces activateurs est désormais mieux caractérisé. UN 2025 étudier dans Communications naturelles retracé le mécanisme en deux étapes du SNAC: il s'associe au peptide dans la couche aqueuse et le monomérise comme tensioactif, puis neutralise et s'insère dans la bicouche lipidique, formant des défauts membranaires dynamiques remplis de SNAC à travers lesquels le peptide coule, dans la formulation des auteurs, "analogue aux sables mouvants," avec l'intégrité de la membrane maintenue par la suite. La route est transcellulaire, pas paracellulaire.
Les tailles d’effet restent modestes et instables. Les tailles d'effet activateur tabulées montrent C10 avec une HBPM de 3,9 à 7,6 % par rapport, desmopressine et 2.4% par rapport au sous-cutané contre environ 0.2% pour la tablette commercialisée, ISIS 104838 à 9.5% relatif avec une plage intra-sujet de 2 à 28 %, et insuline trégopil à 1,5–2,0 %. La même revue note une variabilité intra-sujet massive dans toutes les études, les correctifs utilisant un seul activateur pour la stabilité et la perméabilité des peptides ne sont donc pas pris en charge par le dossier clinique.
Cohérence des doses: quelle option offre une exposition prévisible?
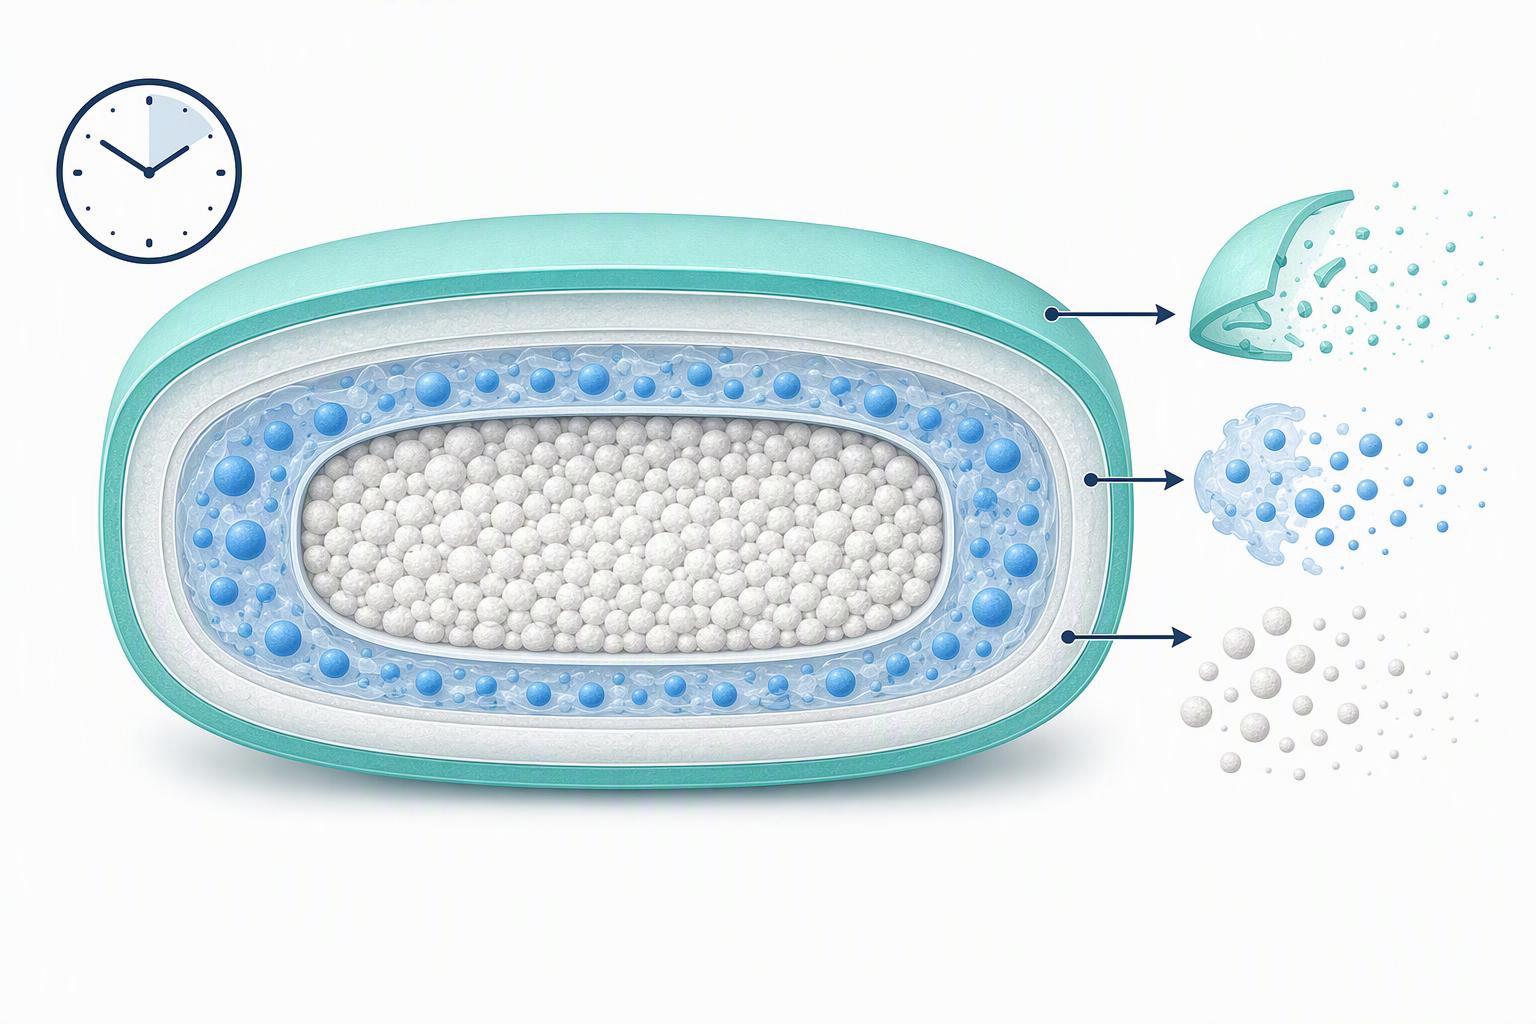
Le contrôle injectable gagne en cohérence de dose, et l'écart est structurel plutôt qu'une question d'amélioration de la fabrication. Un comprimé peut réussir les tests d'uniformité du contenu officieux tout en fournissant une fraction absorbée variable., parce que deux sources indépendantes de variance existent entre l'allégation de l'étiquette et l'exposition systémique.
L'arithmétique derrière cette affirmation est le calcul de la valeur d'acceptation USP., ce qui définit OFF = |M − X̄| + ks, avec k = 2.4 pour n = 10 et 2.0 pour n = 30, T = 100.0% par défaut, M = X̄ lorsque X̄ se situe entre 98.5% et 101.5%, AV ≤ L1 = 15.0, et aucune unité en dehors de L2 = 25.0% écart par rapport à M (Chapitre général de l'USP <905>). La réussite de ce test limite la répartition uniforme du peptide entre les comprimés. Cela ne dit rien sur la quantité de chaque dose qui traverse la paroi intestinale..
Services L’analyse pharmacocinétique de population du sémaglutide oral place la fraction absorbée à 0.795% biodisponibilité absolue (95% IC 0,736–0,864), avec une F moyenne estimée de 0.76% chez des sujets sains et 0.69% en DT2, plateau près 1.4% à 120 minutes à jeun après l'administration (Pharmacocinétique clinique du sémaglutide oral, 2021-05-10). À ces fractions, l'arithmétique de multiplication de dose donne à peu près 100 fois la dose parentérale pour une exposition systémique correspondante, ainsi, une petite variation relative de la fraction absorbée devient une grande variation absolue de l'exposition.
Les choix de formulation déplacent cette fraction mais ne suppriment pas la variabilité. Dans l'examen de l'expérience du sémaglutide oral, 300 mg SNAC était la charge optimale d'amplificateur: l'exposition était plus élevée à 300 mg qu'à 150 ou 600 mg, et 300 on pense que mg évite les précipitations observées à des charges plus élevées (L'expérience du sémaglutide oral, 2023-08-22). La relation n'est pas monotone, c'est pourquoi la cohérence de la dose de peptides oraux doit être démontrée sur toute la gamme des activateurs plutôt qu'en un seul point..
Contrôle de la dégradation et des impuretés: quelle option est la plus facile à caractériser?
Le candidat à l'oral remporte ce critère, et il gagne pour une raison structurelle plutôt que chimique: un comprimé ou une capsule est un objet analytique plus maniable qu'un injectable stérile, parce que l'échantillon est homogène, stable dans des conditions de banc, et peut être échantillonné unité par unité.
L'ensemble indicateur de stabilité qui prend en charge la comparaison est le même pour les deux itinéraires., mais la voie orale facilite l'exécution: identité par MS avec séquençage ou cartographie peptidique; pureté et substances associées par RP-HPLC ou UPLC; profilage des impuretés et des substances dégradantes par LC-MS; dosage indiqué sur la base explicite de la teneur brute par rapport à la teneur nette en peptides; uniformité du contenu unité par unité; dissolution pour les performances de libération et la comparabilité des formulations; et stabilité formelle à long terme et accélérée avec dégradation forcée. L'ensemble de sondes à dégradation forcée est défini par l'ICH Q1A(R2) matrice de tests de résistance, c'est ce qui rend une affirmation dégradante défendable plutôt qu'accessoire.
Synthèse peptidique Le contrôle injectable n’est pas le problème de caractérisation le plus difficile à tous égards. Sa charge d'impuretés est dominée par l'agrégation, particules, et considérations sur la stérilité ou les endotoxines, et les limites des endotoxines sont arithmétiques, pas de jugement: l'arithmétique des limites d'endotoxines de la FDA fixe le seuil de K/M, 5.0 UE/kg pour la voie intraveineuse, avec un 0.5 Exemple travaillé UE/mL. C'est un nombre défini à atteindre.
La voie orale ajoute des voies de dégradation que l'injectable ne possède pas, et l'enregistrement des échecs montre ce qui se passe lorsqu'ils ne sont pas résolus rapidement. Dans l'analyse de l'échec de la calcitonine, le programme oral de phase III sur la calcitonine de saumon a échoué en raison d'une absorption gastrique insuffisante, avec des concentrations plasmatiques à la limite de détection, aggravé par une disponibilité limitée de tissu osseux, distribution des récepteurs dans les tissus non squelettiques, et perte de puissance due à la fibrilisation. La pureté qui dépasse un seuil HPLC n'est pas la même chose que la pureté qui survit à un test biologique discriminant, et c'est dans cette lacune que le travail sur la stabilité et la perméabilité des peptides doit commencer.
Notre découverte: le candidat oral est plus facile à caractériser au sens galénique, et plus dur dans le sens dégradant. Les deux affirmations doivent être faites avec le même ensemble analytique, ou la comparaison n'est pas une comparaison.
Preuve de comparabilité: ce qu'il faut pour affirmer qu'un candidat oral correspond à son contrôle injectable
Le contrôle injectable remporte cette catégorie par défaut. L’allégation de comparabilité appartient Boutique au candidat à l'oral, et la base de preuves actuelle ne le permet pas.
L’exemple concret le plus clair est la comparaison à dose unique de l’étiquette Mycapssa.. Dedans, 20 mg d'octréotide par voie orale ont produit une exposition systémique (AUC) semblable à 0.1 mg d'acétate d'octréotide sous-cutané, mais concentration plasmatique maximale (Cmax) était 33% inférieur par voie orale, et le temps d'atteindre son apogée (tmax) arrivé à 1.67 à 2.5 heures oralement contre 0.5 heures par voie sous-cutanée. L'exposition était proportionnelle à la dose 3 à 40 mg.
AUC assortie avec une ASC inférieure, le pic ultérieur ne correspond pas à la pharmacocinétique et à la pharmacodynamique. L’importance de l’écart dépend de la question de savoir si l’efficacité dépend de l’exposition totale ou de la concentration maximale., et c'est une question par médicament, pas au niveau de l'itinéraire.
Le cadre réglementaire fixe le fardeau. Sous ANDA de la FDA contre 505(b)(2) cadre de décision, une ANDA exige que l'ingrédient actif soit identique au médicament répertorié de référence, forme posologique, itinéraire, force, conditions d'utilisation et étiquetage, avec seulement des différences justifiées et autorisées. UN 505(b)(2) Le demandeur peut s'appuyer en partie sur des découvertes antérieures mais doit fournir des données étayant chaque différence., généralement biodisponibilité ou pontage, effet alimentaire, et données cliniques ou non cliniques selon les besoins.
L’effet alimentaire est le point où ce fardeau est le plus dur. Les données sur les effets alimentaires du label Mycapssa enregistrent environ 90% réduction du taux et de l'étendue de l'absorption avec les aliments, c'est pourquoi le dosage est lié à un programme de jeûne plutôt que laissé au patient.
Où la voie orale gagne, et où le contrôle injectable gagne toujours
La voie orale l’emporte là où la barrière n’est pas le problème. Pour les cibles gastro-intestinales, le peptide agit là où il se trouve déjà, donc la fraction absorbée cesse d'être la métrique décisive. La maladie de Crohn, la colite ulcéreuse et les infections bactériennes localisées dans l'intestin font partie de ce groupe, et les classes chimiquement modifiées construites pour cela, peptides à double pont et cycliques, conserver leur forme contre la dégradation enzymatique suffisamment longtemps pour avoir de l'importance. Administration non invasive et utilisation conviviale pour le patient suivent la même logique.
Le contrôle injectable l’emporte partout où la fenêtre thérapeutique est étroite, où l'efficacité axée sur le pic plutôt que l'exposition totale détermine la réponse, ou lorsque la cible est systémique et que la fraction absorbée reste inférieure 1%. Cette dernière condition n'est pas un échec de conception, c'est la limite vers laquelle le champ continue de se heurter: les peptides à action systémique atterrissent généralement sous 1% biodisponibilité orale, avec une grande partie du travail rapporté dans un 0.4 à 1.0% groupe, comme indiqué dans les limites pharmacocinétiques de l'administration orale de peptides. La calcitonine est un cas de prudence, un programme oral systémique qui n’a pas franchi la barre, examiné dans l’analyse de l’échec de la calcitonine.
Clé à retenir: Choisir la voie orale lorsque la cible est locale et que l'exposition n'est pas critique. Conserver le contrôle injectable lorsque la cible est systémique et que la fraction absorbée se situe en dessous 1%. Si ni l'un ni l'autre ne convient, la réponse honnête est une voie différente ou une modalité différente, pas un programme oral forcé.
La qualité et le flux de travail analytique qui rendent chaque comparaison équitable
Une affirmation de comparabilité est aussi bonne que le package analytique qui la sous-tend. Le même ensemble d'indicateurs de stabilité qui caractérise un candidat oral est ce qui fait d'un contrôle injectable un contrôle valide.: sans matrice de stress partagée, les deux ensembles de données décrivent différentes molécules dans des conditions différentes et aucune comparaison n'est valable. Le PCI Q1A(R2) ensembles de matrices de tests de résistance partageant une ligne de base pour la dégradation forcée, et l'arithmétique des limites d'endotoxines de la FDA et le calcul de la valeur d'acceptation de l'USP l'étendent à la sécurité et à l'uniformité des doses., afin qu'un réviseur puisse retracer chaque numéro à une méthode plutôt qu'à un résumé.
Notre découverte: MOL Changes est un R intégré de chimie organique et de biologie&Organisation D produisant des peptides personnalisés et modifiés sous la classe 100 conditions de salle blanche avec HPLC, Tests de SEP et de stérilité. Ce package prend en charge le travail d’indication de stabilité dont un programme de développement de peptides oraux a besoin, et il peut être utilisé pour caractériser un contrôle injectable sur les mêmes méthodes, c'est ce qui rend la comparaison juste plutôt que simplement parallèle.
Foire aux questions
Est-ce un peptide oral interchangeable avec son contrôle injectable?
Pas uniquement grâce à une ASC adaptée. La comparaison des doses uniques de l'étiquette Mycapssa montre une exposition globale correspondante à celle du contrôle injectable., Pourtant, la concentration maximale s'est répandue 33% plus bas et arrivé Peptides synthétiques à 1.67 à 2.5 heures plutôt que 0.5 heures. L’interchangeabilité dépend de ce dont dépend l’utilisation clinique: une thérapie nécessitant un traitement rapide, le pic élevé n'est pas desservi par un profil qui l'aplatit et le retarde.
Un candidat oral peut-il être comparé équitablement si sa biodisponibilité est inférieure 1%?
Oui, mais seulement à une exposition systémique correspondante plutôt qu'à une dose administrée correspondante. L'examen des limites pharmacocinétiques place les peptides oraux actuels dans une 0.4 à 1.0% bande de biodisponibilité, donc le bras oral est dosé 10 à 100 fois plus élevé pour atteindre les mêmes niveaux circulants. Cette multiplication est une conséquence arithmétique de l'itinéraire, et c'est pourquoi la cohérence des doses de peptides oraux devient le problème le plus difficile à résoudre.. À propos
Pourquoi les peptides oraux doivent-ils être pris à jeun?
Parce que l’alimentation ne ralentit pas seulement l’absorption, ça peut le supprimer. L’exigence actuelle de jeûne dans les formulations orales de peptides reflète une constatation constante selon laquelle le dosage avec de la nourriture entraîne la biodisponibilité vers zéro., et les données sur les effets alimentaires du label Mycapssa enregistrent environ un 90% réduction à la fois du taux et de l’étendue de l’absorption.
Quelles voies de dégradation sont les plus importantes pour un peptide oral?
Oxydation, désamidation, l'hydrolyse et l'agrégation sont les quatre voies chimiques et physiques standards, et l'ICH Q1A(R2) la matrice de tests de résistance est l'ensemble de sondes conventionnel pour les forcer à être visibles tôt. Un candidat oral porte une voie que son contrôle injectable ne rencontre jamais: protéolyse gastro-intestinale, où les enzymes digestives attaquent le peptide avant qu'il n'atteigne le site d'absorption.
Le développement de peptides oraux vaut-il toujours la peine d’être poursuivi ??
Pour des molécules spécifiques dans des conditions de dosage spécifiques, le dossier approuvé dit oui: sémaglutide oral atteint 0.795% biodisponibilité absolue dans la population, analyse pharmacocinétique du sémaglutide oral. Le contrepoids est réel. L'analyse de l'échec de la calcitonine documente un programme qui n'a pas survécu, et la mise en garde concernant le biais de publication de l'examen de la complexité signifie que la littérature surestime les succès., le véritable taux de base ne peut donc pas être connu à partir des travaux publiés.
Conclusion
Les verdicts au niveau des critères sont cohérents dans toute la comparaison. Le contrôle injectable gagne en termes d’uniformité de dose et de preuves de comparabilité, car son exposition est mesurée et son étalon de référence est défini. Le candidat oral l’emporte là où la cible est locale ou la fenêtre thérapeutique est large, et il est plus facile de caractériser lorsque les produits de dégradation sont connus et analysés. La stabilité et la perméabilité restent les deux critères pour lesquels la voie orale supporte le plus lourd fardeau de la preuve.
Cela donne la règle de décision. Choisissez l’oral lorsque la cible est locale ou que la fenêtre est large et que l’ensemble des preuves est complet. Choisir le contrôle injectable lorsque la fenêtre est étroite, l'efficacité est axée sur les pics, ou la fraction absorbée se situe en dessous 1%, le plafond à l'échelle de la classe décrit dans l'examen des limites PK. Où ni l'un ni l'autre ne rentre, changer d'itinéraire ou de modalité plutôt que de forcer la comparaison. Lisez la comparaison des doses uniques de l'étiquette Mycapssa comme référence pour déterminer ce qui correspond à l'exposition à un 33% une Cmax inférieure et un tmax ultérieur nécessitent en fait, et traiter la mise en garde concernant le biais de publication de l'examen de la complexité comme un avertissement contre la lecture de la littérature comme un tableau de bord clair. Production de peptides
Intérêt commercial: MOL Changes fournit des services de synthèse peptidique et d’analyse, il a donc un intérêt commercial dans les normes de qualité des peptides. Cet article est du matériel technique destiné aux équipes de développement, pas un avis médical.
Si vous évaluez un candidat à l'oral, commencez par une évaluation de faisabilité technique et demandez le dossier de documentation: données analytiques et documentation sur la stérilité pour le travail sur les peptides que vous envisagez.