Was eine Membranpeptidspezifikation tatsächlich enthält
Eine Membranpeptidspezifikation ist eine Liste von Tests, Hinweise auf analytische Verfahren, und Akzeptanzkriterien, ausgedrückt als numerische Grenzwerte, Bereiche, oder andere Kriterien. Darin wird festgelegt, welchen Anforderungen ein Los genügen muss, bevor es für den vorgesehenen Verwendungszweck geeignet ist, und es wird vom Hersteller vorgeschlagen und begründet, anstatt vorgefertigt überliefert zu werden (die ICH-Definition einer Spezifikation, ICH Q6A, Dezember 2000).
Zwei Dokumente teilen sich die Arbeit, und ihre Verwirrung ist die Wurzel der meisten schwachen Spezifikationen. Q2(R2) beweist, dass die Methode ihren Zweck erfüllt; Q6A definiert, was getestet werden muss und welches Ergebnis akzeptabel ist. Die Validierungsseite ist konkret: ICH Q2(R2) Die Erwartungen an die Methodenvalidierung beziehen sich auf die Genauigkeit, Präzision, Spezifität, Nachweisgrenze, Bestimmungsgrenze, Linearität, und Bereich für Verfahren zur Freigabe- und Stabilitätsprüfung, und die Revision wurde am rechtswirksam 14 Juni 2024.
|
Spezifikationsdomäne |
Maßgebende Quelle |
Status |
|---|---|---|
|
Identität |
ICH Q6A |
ICH/EMA-listed |
|
Test / Inhalt |
ICH Q6A |
ICH/EMA-listed |
|
Reinheit |
ICH Q6A |
ICH/EMA-listed |
|
Verunreinigungsprofil |
ICH Q6A / Q3A |
ICH/EMA-listed |
|
Gegenion |
Anwendungsdefiniert |
Anwendungsdefiniert |
|
HMW / Aggregat |
Anwendungsdefiniert |
Anwendungsdefiniert |
|
Löslichkeit |
Anwendungsdefiniert |
Anwendungsdefiniert |
|
Funktionelle Leistung |
Anwendungsdefiniert |
Anwendungsdefiniert |
|
Wassergehalt |
USP <921> |
USP-Chapter-geregelt |
|
Endotoxine |
USP <85> |
Peptidsynthese USP-Chapter-geregelt |
|
Partikel |
USP <788> |
USP-Kapitel Synthetische Peptide r-regiert |
|
Lagerstabilität |
ICH Q1A |
Dienstleistungen ICH/EMA-listed |
|
Beschriftung / Rückverfolgbarkeit |
21 CFR 201 |
Anwendungsdefiniert |
Tisch: Membranpeptid-Spezifikationsdomänen, die den maßgeblichen Quellen und dem Status der COA-Akzeptanzkriterien zugeordnet sind.
Der Rest dieses Frameworks baut fünf dieser Domänen der Reihe nach auf: Identität und Assay, Verunreinigungsprofil und Gegenion, Aggregationsrisiko, Löslichkeit im vorgesehenen Testpuffer, sowie Lagerung und Handhabung. Kennzeichnung und Rückverfolgbarkeit schließen den Kreislauf.
Warum der Reinheitsgrad allein als Kriterium für die Freisetzung versagt
Ein Prozentsatz der Hauptpeakfläche beantwortet eine Frage: wie viel des UV-Signals bei 214 nm eluierte im erwarteten Fenster. Es wird Ihnen nicht gesagt, wie hoch der verbleibende Prozentsatz ist. Sigma-Aldrichs technischer Artikel zum Thema Peptidverunreinigungen listet die Verunreinigungsklassen auf, die sich hinter einer Reinheitszahl verbergen: Lösch- und Kürzungssequenzen, unvollständige Entschützungsprodukte, Oxidationsprodukte, dimere und oligomere Spezies, und Restreagenzien wie HBTU, SCHRITT, oder Spaltungsaddukte. Jedes hat seine eigene biologische und analytische Konsequenz, und keiner wird einzeln aufgelöst oder durch den Hauptpeak-Prozentsatz quantifiziert.
In dieser Lücke versagen in der Regel die Anforderungen an Peptidanalysezertifikate. Viel veröffentlicht bei 98% kann bei der Rekonstitution oder im Test immer noch fehlschlagen, weil die 2% wurde nie charakterisiert. Die Identität des Gegenions ist Teil desselben blinden Flecks: A 2020 Rezension in Arzneimittel berichteten, dass TFA-modifizierte Leberproteine T-Zell-Reaktionen auslösen und die proinflammatorische Zytokinproduktion steigern, Aus diesem Grund gehört die Gegenionenidentität in die Spezifikation und nicht in eine Fußnote. Die gleichen Zeitschriften 2025 TFA-Konsenspapier fügt hinzu, dass restliches Trifluoracetat zu Gewichtungsfehlern aufgrund von Unterschieden im Molekulargewicht der Salzform führen kann, Verschiebung der Peptidkonformation, und stören die Sekundärstrukturbestimmung mittels CD und FT-IR.
Warnung: RP-HPLC co-eluiert Spezies mit ähnlicher Hydrophobie, Daher kann eine einzelne Reinheitszahl nicht als vollständiges Verunreinigungsprofil gelesen werden.
Schritt 1: Definieren Sie Identitäts- und Assay-Akzeptanzkriterien
Am Ende dieses Schritts haben Sie zwei Felder in die Membranpeptidspezifikation geschrieben: eine mit seiner Methode bestätigte Molekülmasse, und ein Kriterium für den Peptidgehalt mit einer numerischen Grenze. Zusammen schließen sie die Lücke, die den Leser nicht in der Lage lässt, zu sagen, welche Masse bestätigt wurde oder welchen inhaltlichen Wert das Analysezertifikat meldet.
Die Identität steht an erster Stelle, weil jedes spätere Feld davon abhängt. Elektrospray-Ionisations-Massenspektrometrie (ESI-MS) ist die Standardbestätigung: Die beobachtete Masse muss innerhalb einer angegebenen Toleranz mit der theoretischen Durchschnittsmasse der beabsichtigten Sequenz übereinstimmen, typischerweise in Dalton oder ppm ausgedrückt. Schreiben Sie die Methode und die Toleranz in die Spezifikation, nicht nur das Ergebnis. Ein CoA, das „Masse bestätigt“ ohne den beobachteten Wert meldet, der berechnete Wert, und die Instrumentenmethode ist kein Freigabekriterium.
Im Inhaltsfeld wirkt sich die Wahl des Gegenions direkt auf die Zahl aus. A 2018 studieren in Aminosäuren fand heraus, dass der Wechsel zwischen Chlorid/Acetat Geschäft und TFA-Formen veränderten den gemessenen Peptidgehalt ungefähr 10%, während die biologische Assay-Aktivität keinen signifikanten Unterschied zeigte. Das ist die ehrliche Version der Gegenionen-Behauptung: Gegenioneneffekte sind nicht universell, und wie wichtig sie sind, hängt von Ihrem Peptid und Ihrem Test ab.
Der Arzneimittel Das TFA-Konsenspapier quantifiziert, wie viel TFA ein „reines“ Peptid noch tragen kann: bis zu 35% des Gesamtgewichts in der Austauschstudie, mit Chlorid bis zu 10%. Ihr Inhaltslimit muss dieser Realität Rechnung tragen, als Messwert mit einer Methode, nicht als Annahme, dass der Reinheitsprozentsatz dies abdeckt.
Überprüfung: für Ihr eigenes Grundstück, Sie können nun angeben, welche Masse bestätigt wurde, mit welcher Methode und Toleranz, und welchen Inhaltswert die CoA-Berichte haben, auf welcher analytischen Grundlage. Diese beiden Aussagen bilden die Grundlage für anwendungsreife Peptidqualität.
Schritt 2: Legen Sie das Verunreinigungsprofil und die Gegenionenfelder fest
Am Ende dieses Schritts, Ihre Spezifikation nennt jede Verunreinigung, die Sie akzeptieren möchten, und gibt das Gegenion an, mit einer daran befestigten Nummer.
Beginnen Sie mit den Verunreinigungsfeldern. Listen Sie jede bekannte Verunreinigungsklasse separat auf, gib ihm eine Grenze, und benennen Sie die Methode, die es misst. Eine einzige Zeile „Verwandte Stoffe ≤ 2,0 %“ verbirgt, welche Verunreinigung Sie tatsächlich tolerieren.
Fügen Sie dann das Gegenionenfeld hinzu. Dies ist das Feld, das in den meisten Spezifikationen weggelassen wird, und es ist derjenige, der entscheidet, ob Ihr Test funktioniert. Da die meisten zugelassenen Peptidarzneimittel Acetatsalze sind, teilweise um die Toxizität von Trifluoracetat zu vermeiden, Die Identität des Gegenions gehört in die Spezifikation und auf das Etikett, nicht nur im Chromatogramm (Arzneimittel 13(12):442, 2020).
Der Mechanismus erklärt, warum das Feld wichtig ist. Trifluoracetat-Ionenpaare mit basischen Gruppen am N-Terminus und an Arg, Seine und Lys, Schirmungspolarität, Erhöhung der Retentionszeit und Lipophilie, und die Lyophilisierung als Peptid-TFA-Salz überlebt. Synthetische Peptide tragen daher mehr TFA⁻ pro Peptid, als die Anzahl der positiven Ladungen der Sequenz vorhersagt (Arzneimittel 18:1163, 2025).
Dieser Rückstand ist nicht inert. Restliches TFA in Peptidproben kann die Genauigkeit und Reproduzierbarkeit zellulärer Tests beeinträchtigen, hemmen die Zellproliferation, und verwirren die In-vivo-Arbeit (Arzneimittel 18:1163, 2025). Ein CoA mit der Aufschrift „TFA-Salz“ ohne Nummer lässt Sie diesen Eingriff nicht beurteilen, Aus diesem Grund sollten die Anforderungen an Peptidanalysezertifikate das Gegenion als quantifiziertes Feld und nicht als beschreibende Notiz behandeln.
Überprüfung: Das CoA benennt das Gegenion und quantifiziert es. Wenn nicht, Die Spezifikation ist unvollständig.
Schritt 3: Geben Sie das Aggregationsrisiko mit orthogonalen Methoden an
Am Ende dieses Schritts, Ihre Spezifikation verfügt über ein Aggregationsfeld mit einer benannten Methode, eine numerische Grenze, und eine schriftliche Einschränkung. Aggregation ist ein Spezifikationsfeld, Kein Warnabsatz.
Für ein generisches Peptidprodukt, Die Gesamterwartung der FDA im Vergleich zum Referenzprodukt ist, dass die Aggregate den im Referenzarzneimittel beobachteten Wert nicht überschreiten sollten, durch beobachtete RLD-Werte qualifiziert und durch Studien zur angeborenen Immunantwort gestützt (Leitlinien der FDA zur vergleichenden Charakterisierung, 14 Dezember 2022). Wo kein RLD vorhanden ist, Dieser Anker ist nicht verfügbar und Sie müssen den Grenzwert anhand Ihrer eigenen Entwicklungsdaten festlegen.
Peptidaggregationstest (SEC/DLS) koppelt zwei Methoden, da keine von beiden allein ausreicht. Die Größenausschlusschromatographie quantifiziert hochmolekulare Spezies anhand einer Standardkurve, Es können jedoch kleine Oligomere, die in der Nähe des Monomerpeaks eluieren, nicht ausreichend erfasst werden. Die dynamische Lichtstreuung erkennt diese Arten anhand des hydrodynamischen Radius, doch das Ergebnis ist Konzentration- und pufferempfindlich, Daher ist es nur dann vergleichbar, wenn die Probe in der vorgesehenen Formulierung bei einer festen Konzentration gemessen wird. Schreiben Sie beide Einschränkungen in die Spezifikation, damit ein zukünftiges Los nicht anhand einer Zahl beurteilt wird, die die Methode nicht verteidigen kann. Um
Der USP <788> Partikelgrenzen Bietet Ihnen einen sicheren Boden für unsichtbare Partikel, und das gleiche Kapitel verlangt im Rahmen der Chargenfreigabe eine Prüfung auf unsichtbare Partikel jeder Arzneimittelcharge (Erklärung zu Fluid Imaging, aktualisiert für die 1 August 2026 harmonisierte Revision).
Überprüfung: Eine Charge mit der angegebenen Konzentration im vorgesehenen Puffer rekonstituieren, Führen Sie SEC und DLS auf derselben Vorbereitung aus, und bestätigen Sie, dass beide Ergebnisse innerhalb der von Ihnen angegebenen Grenzen liegen. Wenn nur eine Methode erfolgreich ist, Der Grenzwert ist noch kein Freigabekriterium.
Schritt 4: Testlöslichkeit im vorgesehenen Testpuffer
Am Ende dieses Schritts, Ihre Spezifikation enthält ein Löslichkeitskriterium, das in Bezug auf den Puffer steht, den Ihr Experiment tatsächlich verwendet, nicht gegen Wasser. Die Löslichkeit ist nur dann aussagekräftig, wenn sie in dem Medium gemessen wird, in dem der Test durchgeführt wird, denn die gleiche Charge kann sich sauber in Wasser lösen und in phosphatgepufferter Kochsalzlösung der gleichen Konzentration gelieren.
Arbeiten Sie die Reihenfolge der Reihe nach ab. Legen Sie die Arbeitskonzentration fest, die Ihr Assay benötigt, Bereiten Sie dann den Peptid-Rekonstitutionspuffer mit dem pH-Wert und der Ionenstärke des Tests statt mit einem geeigneten Standard vor. Führen Sie eine Konzentrationsreihe ausgehend von der Arbeitskonzentration durch, und notieren Sie die höchste Konzentration, die eine klare Lösung ohne sichtbare Partikel ergibt. Dieser Wert wird zur Pass/Fail-Grenze in der Spezifikation.
Der Fehlermodus ist derjenige, der die meiste Zeit kostet: Eine Menge wird gegen ein Wasserlöslichkeitskriterium freigesetzt und trübt oder geliert, sobald sie auf den Testpuffer trifft. Das Zertifikat besteht, Das Los wird angenommen, und das Experiment scheitert am ersten Tag.
Für Trinkgeld: Löslichkeit ist Puffer-, pH-Wert- und temperaturabhängig, Das Kriterium ist also nur dann übertragbar, wenn die Pufferzusammensetzung, pH-Wert und Temperatur werden neben dem Grenzwert in die Spezifikation eingetragen.
Schritt 5: Schreiben Sie Lagerbedingungen und Handhabungsregeln in die Spezifikation
Am Ende dieses Schritts, Ihre Spezifikation enthält Speicher- und Handhabungsklauseln, die auf eine veröffentlichte Quelle und nicht auf eine kopierte Lieferantenzeile zurückgehen.
Peptide sind hygroskopisch. Die Feuchtigkeitsaufnahme verringert den Gesamtpeptidgehalt und kann die Stabilität verringern, Daher sollte die Spezifikation vorschreiben, dass Behälter vor dem Öffnen in einem Exsikkator Umgebungstemperatur erreichen und anschließend wieder fest verschlossen werden (Bachem-Handhabungs- und Lagerungsrichtlinien, Seite datiert 2026-07-28). Diese beiden Sätze bilden die gesamte Grundlage für die folgende Klauselvorlage.
|
Zustand |
Container |
Handhabungsschritt |
Fehlermodus, den die Klausel verhindert |
|---|---|---|---|
|
Lyophilisiertes Pulver, langfristig |
Versiegelt, getrocknet, vor Licht geschützt |
Vor dem Öffnen in einem Exsikkator auf Umgebungstemperatur äquilibrieren; wieder fest verschließen |
Kondensation auf dem Pulver, Feuchtigkeitsaufnahme, sinkender Peptidgehalt |
|
Funktionierende Lösung |
Aliquotiert, keine einzige Aktie |
Aliquotieren und unter −15 °C einfrieren; halten nur ein paar Wochen |
Wiederholte Auftauzyklen und Abbau der Lösungsphase |
|
Sequenz mit Asn, Gln, Cys, Met oder Trp |
Wie oben |
Vermeiden Sie eine langfristige Lagerung der Lösung |
Desamidierung und Oxidation an labilen Resten |
Zwei Zahlen sind in der Literatur der Anbieter weit verbreitet: eine Haltbarkeitsdauer von einem bis drei Jahren bei −20 °C und ein Verlust von zwei bis fünf Prozent pro Gefrier-Tau-Zyklus. Es gibt auch keine identifizierbare vorgelagerte Studie, Beides gehört also nicht in eine Spezifikation, die Sie verteidigen müssen. Schreiben Sie die Klausel als Bedingung und Behandlungsregel, und lassen Sie die von Ihnen generierten Stabilitätsdaten das Intervall ausfüllen.
Schritt 6: Schließen Sie den Kreislauf mit Kennzeichnung und Rückverfolgbarkeit
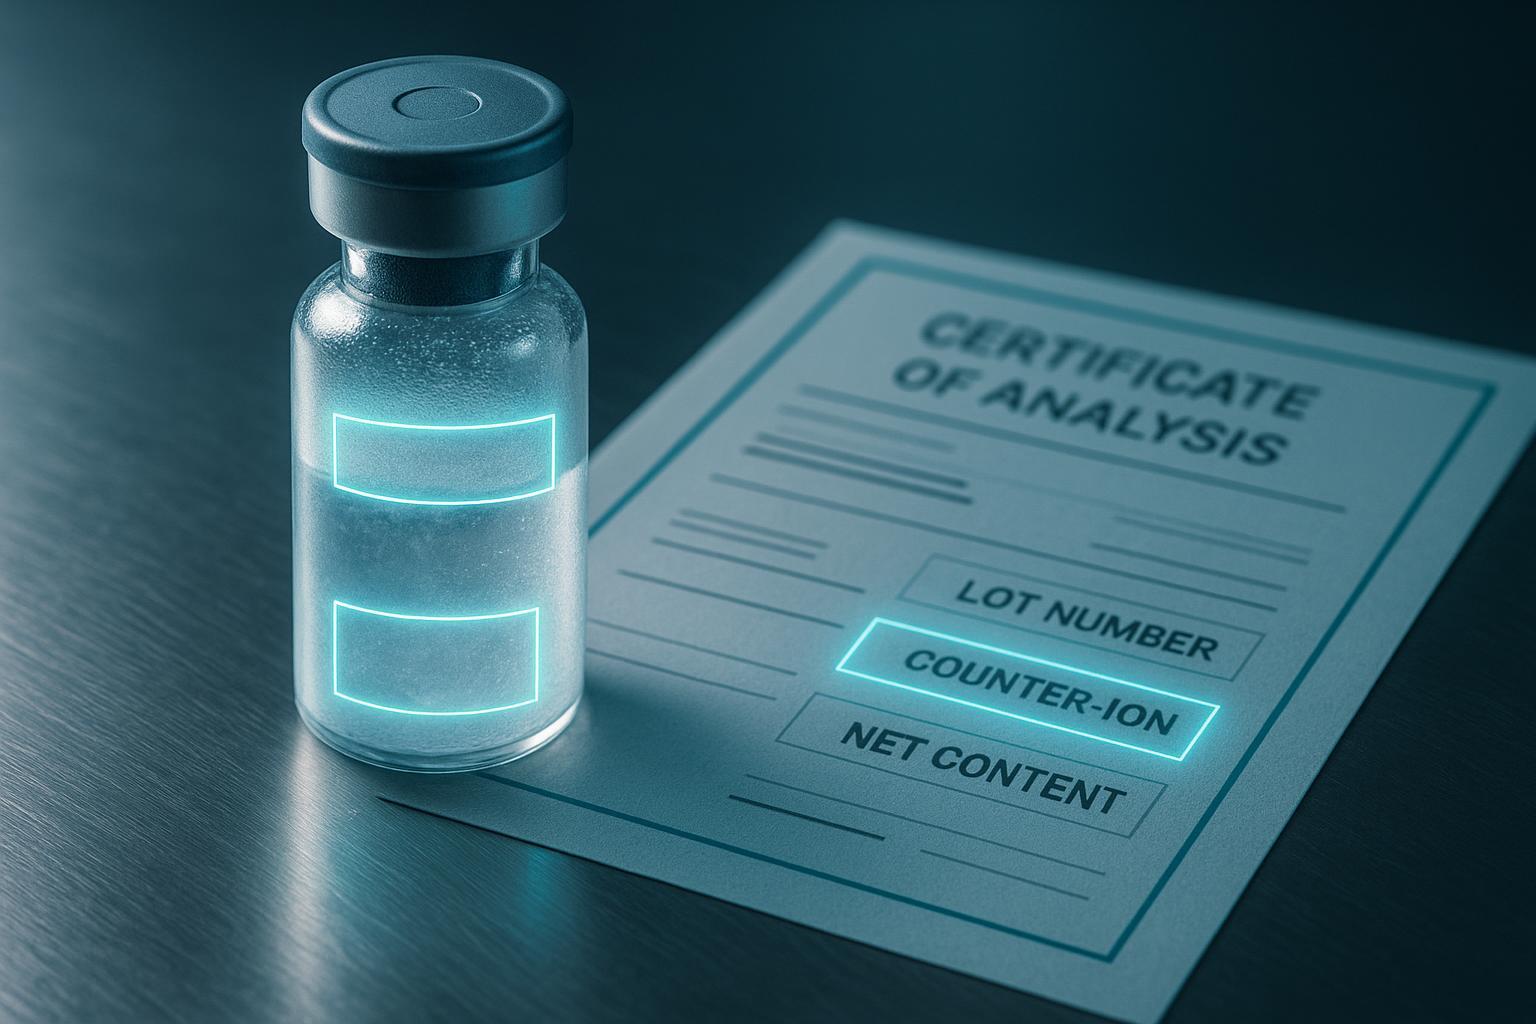
Am Ende dieses Schritts, Stellen Sie den Behälter in den Gefrierschrank, das Analysezertifikat in Ihren Unterlagen, und die Freigabedaten hinter diesem Zertifikat weisen alle auf dasselbe Los hin, ohne dass eine Rückfrage beim Lieferanten erforderlich ist.
Die Beschriftung ist ein Spezifikationsfeld, kein nachträglicher Einfall. Die gleiche Begründung, warum die Gegenionenidentität in die Spezifikation gehört, gilt für das Etikett selbst: wenn die Gegenionenform nur im Chromatogramm lebt, die Person an der Bank kann es nicht sehen. Die Anforderungen Ihres Peptid-Analysezertifikats sollten daher genannt werden, sowohl auf dem Etikett als auch auf dem Echtheitszertifikat, die Chargenkennung, die Gegenionenform, Nettopeptidgehalt im Unterschied zum Nettosalzgewicht, den Lagerzustand, und die Revision des CoA, gegen die das Los freigegeben wurde.
Diese Kette ist das, was die Datenintegritätserwartungen gemäß den ALCOA-Grundsätzen der MHRA als zuordenbare und nachverfolgbare Datensätze beschreiben: Jeder Eintrag verweist eher auf einen definierten Ursprung als auf eine Erinnerung.
Der Ausfallmodus ist leise und teuer. Ein Etikett, auf dem das Salzgewicht angegeben ist, während der Test den Peptidgehalt angibt, führt dazu, dass der Experimentator die falsche Menge wiegt, und die resultierenden Daten weisen einen Fehler auf, der bei keinem nachgeschalteten Assay erkannt wird.
Überprüfung: Wählen Sie einen beliebigen Behälter aus der Charge aus und verfolgen Sie ihn anhand seines CoA und seiner Freigabedaten. Wenn dieser Trace eine E-Mail erfordert, Die Spezifikation ist nicht geschlossen.
Häufige Fehler, die es zu vermeiden gilt
Der häufigste Fehler besteht darin, das CoA als Quittung und nicht als Spezifikation zu behandeln, Daher werden niemals COA-Akzeptanzkriterien niedergeschrieben. Das Los geht durch, weil niemand definiert hat, wie ein Scheitern aussehen würde.
Angabe der Reinheit ohne Verunreinigungsprofil. Ein einzelner Reinheitsprozentsatz verbirgt die darunter liegenden Verunreinigungsklassen, einschließlich Löschsequenzen, abgeschnittene Fragmente, und Diastereomere, deren Masse sich kaum unterscheidet. Das liegt daran, dass Reinheit die einzige Zahl ist, die jeder Verkäufer angibt und die jeder Käufer erkennt. Die Lösung besteht darin, das Profil in die Spezifikation zu schreiben: welche Verunreinigungsklassen gemeldet werden müssen, mit welcher Auflösung, und was das Maximum für jeden ist. Es sieht nach einem gescheiterten Los aus 97% Reinheit mit einer nicht quantifizierten 2% es stellt sich heraus, dass es sich um eine koeluierende Deletionssequenz handelt.
Akzeptieren eines leeren oder nicht quantifizierten Gegenionenfeldes. Deshalb gehört die Gegenionenidentität in die Spezifikation und auf das Etikett, nicht in einer Fußnote. Das liegt daran, dass sich „TFA-Salz“ wie eine vollständige Antwort liest, wenn es nur ein Name ist. Die Lösung besteht darin, dass das Gegenion identifiziert und sein Restgehalt quantifiziert werden muss, mit einem angegebenen Limit. Eine fehlgeschlagene Charge sieht aus wie ein Peptid, dessen Masse mit der freien Base übereinstimmt, nicht die Salzform, gegen die Sie getestet haben.
Freisetzend gegen Wasserlöslichkeit. Wasser ist nicht der Testpuffer. Dies geschieht, weil Wasser das Lösungsmittel ist, das jeder zur Hand hat, und die Zahl leicht zu ermitteln ist. Die Lösung besteht darin, den Peptidlöslichkeitstest in dem Puffer durchzuführen, den der Assay tatsächlich verwendet, bei der Konzentration, bei der der Test tatsächlich durchgeführt wird. Eine fehlerhafte Charge sieht aus wie ein Peptid, das sich sauber in Wasser auflöst und ausfällt, sobald es auf phosphatgepufferte Kochsalzlösung trifft.
Kopieren von Speicherfenstern von Anbietern, die auf keine vorgelagerte Studie zurückzuführen sind. In die Spezifikation gehören die Lagerbedingungen, die jemand gemessen hat, nicht diejenigen, die ein Datenblatt geerbt hat. Dies geschieht, weil sich ein angegebenes Fenster sicherer anfühlt als ein nicht angegebenes. Die Lösung besteht darin, die Basis für das Fenster zu benötigen, oder um eigene Stabilitätsdaten zu generieren. Eine fehlgeschlagene Charge sieht aus wie ein genau nach Anweisung gelagertes Peptid, dessen Identität beim erneuten Test nicht bestand.
Kennzeichnung nach Salzgewicht, während der Assay den Peptidgehalt meldet. Die beiden Zahlen unterscheiden sich durch die Gegenionenmasse, und die Lücke ist groß genug, um bei niedrigen Milligrammmaßstäben eine Rolle zu spielen. Dies liegt daran, dass das Etikett und der Test unterschiedlichen Personen gehören. Die Lösung besteht darin, anzugeben, welche Grundlage das Etikett verwendet, und den Testbericht auf derselben Grundlage zu erstellen.
Schlüssel zum Mitnehmen: Ein Spezifikationsfeld ist erst dann real, wenn es niedergeschrieben und mit dem CoA verglichen wird. MOL-Änderungen unterstützt diese Schleife, indem es einem Team ermöglicht, ein Akzeptanzkriterium für ein bestimmtes Feld zu definieren und dann das eingehende CoA damit zu vergleichen, Daher wird beim Erhalt und nicht bei der Analyse ein leerer oder nicht quantifizierter Wert angezeigt.
Wie Erfolg aussieht
Wenn der Rahmen vorhanden ist, Sie können einem Lieferanten ein einzelnes Dokument übergeben, in dem jedes Feld eine benannte Methode enthält, ein numerisches oder Pass/Fail-Kriterium, und ein angegebener Fehlermodus. So sieht anwendungsreife Peptidqualität aus: keine Reinheitszahl, Aber eine Spezifikation, die eine QC-Gruppe ausführen kann, ohne Sie zu fragen, was Sie gemeint haben.
Sie sollten nun vier Betonartefakte in Ihren Händen halten:
-
Die Domänentabelle aus dem Eröffnungsteil, wobei allen sechs Domänen ein Besitzer und ein Test zugewiesen sind.
-
Sechsstufige Ausgänge: Identitäts- und Testkriterien, Verunreinigungs- und Gegenionenfelder, Aggregationsgrenzen mit orthogonalen Methoden, Löslichkeit ergibt sich im vorgesehenen Testpuffer, Lagerungs- und Handhabungsklauseln, und die Etikettierungskette.
-
Eine Vorlage für eine Aufbewahrungsklausel Sie können viele Lose wiederverwenden, Daher werden die Lagerbedingungen für Peptide nicht mehr pro Bestellung neu geschrieben.
-
Eine Etikettierkette Dadurch wird jedes Fläschchen wieder mit seinem CoA verknüpft, Es ist viel, und seine Freigabekriterien. Peptidproduktion
Das Stretch-Ziel ist ein Stabilitätsprotokoll. ICH Q2(R2) wendet seine Erwartungen an die Methodenvalidierung auf neue oder überarbeitete Analyseverfahren an, die für Freigabe- und Stabilitätstests verwendet werden, Dies bedeutet, dass Ihre Freigabekriterien im Laufe der Zeit erneut überprüft werden können und nicht einmalig beim ersten Los festgelegt werden müssen.
Verwenden Sie das ausgefüllte Diagramm als Übergabekontrolle. Jede noch leere Zeile ist ein Feld, das Ihr Lieferant für Sie definiert.
Häufig gestellte Fragen
Was ist der Unterschied zwischen ICH Q6A und ICH Q2?(R2)?
Sie beantworten zwei verschiedene Fragen. ICH Q6A definiert, was eine Spezifikation enthalten muss: welche Attribute getestet werden sollen, und das Akzeptanzkriterium für jeden einzelnen. ICH Q2(R2) regelt die analytischen Verfahren hinter diesen Tests, Deckungsgenauigkeit, Präzision, Spezifität, Nachweis- und Quantifizierungsgrenzen, Linearität und Reichweite. In der Praxis, Q2(R2) beweist, dass die Methode ihren Zweck erfüllt, während Q6A definiert, was getestet werden muss, Eine Spezifikation, die einen Grenzwert auflistet, ohne dass eine validierte Methode dahinter steht, erfüllt also keines von beiden.
Kann ich ein anderes Gegenion verwenden, wenn TFA für meinen Test ein Problem darstellt??
Ja, und der Effekt ist real, aber nicht vorhersehbar. In einer antimikrobiellen Peptidstudie, Durch den Wechsel der Gegenionenform änderte sich der gemessene Inhalt ungefähr 10% ohne signifikanten Unterschied in der biologischen Testaktivität, Dies zeigt, dass Gegenioneneffekte nicht universell sind und vom Peptid und dem Test abhängen. Wenn Ihr Test empfindlich auf restliches Trifluoracetat reagiert, Acetat oder Chlorid ist der übliche Ersatz. So oder so, Die Anforderungen an Ihr Peptidanalysezertifikat sollten die Form des Gegenions benennen und quantifizieren, denn ein nicht angegebenes Gegenion macht den Nettopeptidgehalt nicht interpretierbar.
Wie lege ich ein Aggregationslimit fest, wenn ich kein Referenzmedikament habe??
Bauen Sie das Limit aus Ihrer eigenen Methodenqualifikation auf. Führen Sie SEC und DLS für eine Charge durch, die in Ihrem Test gute Ergebnisse liefert, Behandeln Sie dieses Ergebnis als Basislinie, und legen Sie das Akzeptanzkriterium auf oder darunter fest, Angabe der Methode und ihrer Einschränkungen in der Spezifikation. Beachten Sie den Umfang: Die Gesamterwartung der FDA im Vergleich zum Referenzprodukt gilt für generische Peptidprodukte, Es lässt sich also nicht direkt auf forschungsfähiges Material übertragen. Das Management des Peptidaggregationsrisikos ohne RLD bedeutet, dass Ihre Basislinie der Anker ist.
Brauche ich einen USP? <85> Endotoxintest für ein Membranpeptid in Forschungsqualität?
Es kommt auf den Verwendungszweck an. Die Kompensationsgrenze wird als K/M berechnet, mit K = 5 EU/kg für die meisten parenteralen Arzneimittel und 0.2 EU/kg für intrathekale Medikamente, wobei M die maximale Bolusdosis pro kg und Stunde ist, und dieser Rahmen gehört zu parenteralen Produkten. Für forschungsfähiges Material, Die Konvention ist eine flache Schwelle, häufig <5 EU/mg, mit strengeren Werten für Zellkultur- oder In-vivo-Arbeiten. Wenn auch Sterilität beansprucht wird, der USP <71> Sterilitätsanforderung ist 14 Tage Inkubation in flüssigem Thioglykolat-Medium und Sojabohnen-Kasein-Verdauungsmedium, Nur weitergeben, kein Wachstum.
Wie lange bleibt ein lyophilisiertes Membranpeptid stabil??
Es gibt keine einheitliche Haltbarkeitsdauer, und jede Zahl, die ohne Methode angegeben wird, ist eine Schätzung. Die Stabilität hängt von der Reihenfolge ab, das Gegenion, Restfeuchtigkeit, und die Lagertemperatur, die Sie tatsächlich einhalten. Der vertretbare Ansatz besteht darin, die Lagerbedingungen in der Spezifikation anzugeben, Untermauern Sie dann das Datum der erneuten Prüfung mit Ihren eigenen Stabilitätsdaten unter diesem Zustand, anstatt sich eine Zahl aus den allgemeinen Richtlinien eines Lieferanten zu leihen.
Nächste Schritte
Sie verfügen nun über eine Membranpeptidspezifikation, die aus sechs Entscheidungsdomänen besteht: Identitäts- und Testgrenzen, Verunreinigungs- und Gegenionenfelder, Aggregationsrisiko mit orthogonalen Methoden, Löslichkeit im vorgesehenen Testpuffer, Lagerungs- und Handhabungsregeln, und Etikettierung, die die Rückverfolgbarkeit der Charge gewährleistet. Jedes Feld trägt einen Test, eine Methode, und ein Akzeptanzkriterium, Das Dokument beschreibt also nicht nur das Material. Es verknüpft Freigabetests mit der Leistung, die Sie im Assay tatsächlich benötigen, Das ist die Lücke, die allein eine Reinheitsfigur offen lässt.
Durch das Gestell haben Sie auch etwas griffbereit auf der Bank. Hängen Sie das Arbeitsblatt an einen Lieferantenqualifizierungsdatensatz oder eine Angebotsanfrage an, und verweist namentlich auf die Standards, auf die es sich stützt: ICH Q6A, ICH Q2(R2), USP <788>, USP <85>, USP <71>, und die Datenintegritätsprinzipien der MHRA ALCOA. Ein Lieferant kann auf ein nummeriertes Akzeptanzkriterium reagieren; es kann nicht auf „hohe Reinheit“ reagieren.
Holen Sie sich die Spezifikationsvorlage Ein domänenweises Arbeitsblatt, das den Test abdeckt, Verfahren, Akzeptanzkriterium, und Fehlermodus, Bereit zum Anhängen an eine Lieferantenqualifizierung oder eine Ausschreibung.
Fordern Sie die Spezifikationsvorlage an
Offenlegung: MOL Changes hat ein kommerzielles Interesse an Peptidqualitätsstandards. Das obige Framework ist methodenneutral und kann mit jedem qualifizierten Lieferanten verwendet werden.