Hvad en membranpeptidspecifikation faktisk indeholder
En membranpeptidspecifikation er en liste over tests, referencer til analytiske procedurer, og acceptkriterier udtrykt som numeriske grænser, intervaller, eller andre kriterier. Den angiver, hvad et parti skal være i overensstemmelse med, før det er acceptabelt til dets tilsigtede anvendelse, og det er foreslået og begrundet af producenten i stedet for afleveret færdigt (ICH-definitionen af en specifikation, I Q6A, december 2000).
To dokumenter deler arbejdet, og at forvirre dem er roden til de fleste svage specifikationer. Q2(R2) beviser, at metoden er egnet til formålet; Q6A defines what must be tested and what result is acceptable. The validation side is concrete: I Q2(R2) method-validation expectations cover accuracy, præcision, specificitet, detektionsgrænse, kvantificeringsgrænse, linearitet, and range for procedures used in release and stability testing, and the revision became legally effective on 14 juni 2024.
|
Specification domain |
Governing source |
Status |
|---|---|---|
|
Identitet |
I Q6A |
ICH/EMA-listed |
|
Assay / tilfreds |
I Q6A |
ICH/EMA-listed |
|
Renhed |
I Q6A |
ICH/EMA-listed |
|
Urenhedsprofil |
I Q6A / Q3A |
ICH/EMA-listed |
|
Counter-ion |
Application-defined |
Application-defined |
|
HMW / aggregate |
Application-defined |
Application-defined |
|
Opløselighed |
Application-defined |
Application-defined |
|
Functional performance |
Application-defined |
Application-defined |
|
Vandindhold |
USP <921> |
USP chapter-governed |
|
Endotoksiner |
USP <85> |
Peptidsyntese USP chapter-governed |
|
Particulate |
USP <788> |
USP chapte Syntetiske peptider r-governed |
|
Storage stability |
I Q1A |
Tjenester ICH/EMA-listed |
|
Mærkning / sporbarhed |
21 CFR 201 |
Application-defined |
Tabel: membrane peptide specification domains mapped to governing sources and COA acceptance criteria status.
The rest of this framework builds out five of those domains in order: identity and assay, impurity profile and counter-ion, aggregation risk, solubility in the intended assay buffer, and storage and handling. Labeling and traceability close the loop.
Hvorfor renhedsprocent alene mislykkes som et frigivelseskriterium
A main-peak area percentage answers one question: hvor meget af UV-signalet på 214 nm elueret i det forventede vindue. Den fortæller dig ikke, hvad den resterende procentdel er. Sigma-Aldrichs tekniske artikel vedr peptid urenheder angiver urenhedsklasserne et renhedstal skjuler: deletions- og trunkeringssekvenser, ufuldstændige afbeskyttelsesprodukter, oxidationsprodukter, dimere og oligomere arter, og resterende reagenser såsom HBTU, TRIN, eller spaltningsaddukter. Hver har sin egen biologiske og analytiske konsekvens, og ingen er individuelt løst eller kvantificeret ved hovedspidsprocenten.
Det hul er, hvor kravene til peptidcertifikat for analyse normalt bryder sammen. En masse udgivet kl 98% kan stadig mislykkes ved rekonstitution eller i analysen, fordi 2% blev aldrig karakteriseret. Modion-identitet er en del af den samme blinde plet: -en 2020 anmeldelse i Lægemidler rapporterede, at TFA-modificerede leverproteiner inducerer T-celleresponser og øger proinflammatorisk cytokinproduktion, hvilket er grunden til, at modion-identitet hører hjemme i specifikationen frem for i en fodnote. Den samme dagbog 2025 TFA konsensuspapir tilføjer, at resterende trifluoracetat kan introducere vægtningsfejl fra saltforms molekylvægtsforskelle, skifte peptidkonformation, og interfererer med sekundær strukturbestemmelse ved CD og FT-IR.
Advarsel: RP-HPLC co-eluerer arter med lignende hydrofobicitet, så et enkelt renhedstal kan ikke læses som en komplet urenhedsprofil.
Trin 1: Definer identitets- og assayacceptkriterier
Ved afslutningen af dette trin vil du have skrevet to felter ind i membranpeptidspecifikationen: en bekræftet molekylmasse med dens metode, og et peptidindholdskriterium med en numerisk grænse. Sammen lukker de det hul, der efterlader en læser ude af stand til at sige, hvilken masse der blev bekræftet, eller hvilket indhold værdien af analysecertifikatet rapporterer.
Identitet kommer først, fordi hvert senere felt afhænger af det. Elektrospray ionisering massespektrometri (ESI-MS) er standardbekræftelsen: den observerede masse skal svare til den teoretiske gennemsnitlige masse af den tilsigtede sekvens inden for en angivet tolerance, typisk udtrykt i dalton eller ppm. Skriv metoden og tolerancen ind i specifikationen, ikke kun resultatet. En CoA, der rapporterer "masse bekræftet" uden den observerede værdi, den beregnede værdi, og instrumentmetoden er ikke et frigivelseskriterium.
Indholdsfeltet er, hvor modion-valg direkte forstyrrer antallet. EN 2018 studere i Aminosyrer fundet at skifte mellem klorid/acetat Butik og TFA-former ændrede det målte peptidindhold med nogenlunde 10%, mens biologisk assayaktivitet ikke viste nogen signifikant forskel. Det er den ærlige version af modion-påstanden: modion-effekter er ikke universelle, og hvor meget de betyder, afhænger af dit peptid og din analyse.
De Lægemidler TFA-konsensuspapir kvantificerer, hvor meget TFA et "rent" peptid stadig kan bære: op til 35% af den samlede vægt i udvekslingsstudiet, med klorid, der når op til 10%. Din indholdsgrænse skal skrives mod den virkelighed, som en målt værdi med en metode, ikke som en antagelse om, at renhedsprocent dækker det.
Verifikation: til din egen grund, du kan nu oplyse hvilken masse der blev bekræftet, med hvilken metode og tolerance, og hvilken indholdsværdi CoA rapporterer, på hvilket analytisk grundlag. Disse to udsagn er grundlaget for applikationsklar peptidkvalitet.
Trin 2: Indstil urenhedsprofilen og Counter-ion-felterne
Ved slutningen af dette trin, din specifikation navngiver enhver urenhed, du er villig til at acceptere, og angiver mod-ion, med et nummer tilknyttet.
Start med urenhedsfelterne. Angiv hver kendt urenhedsklasse separat, giv det en grænse, og navngiv den metode, der måler det. En enkelt linje "relaterede stoffer ≤ 2,0%" skjuler, hvilken urenhed du faktisk tolererer.
Tilføj derefter modion-feltet. Dette er det felt, de fleste specifikationer udelader, og det er den, der afgør, om din analyse virker. Fordi de fleste godkendte peptidlægemidler er acetatsalte delvist for at undgå trifluoracetattoksicitet, Modion-identitet hører hjemme i specifikationen og på etiketten, ikke kun i kromatogrammet (Lægemidler 13(12):442, 2020).
Mekanismen forklarer, hvorfor feltet betyder noget. Trifluoracetat ion-par med basiske grupper på N-terminalen og på Arg, Hans og Lys, afskærmende polaritet, øger retentionstiden og lipofilicitet, og overlevelse af lyofilisering som et peptid-TFA-salt. Syntetiske peptider bærer derfor mere TFA⁻ pr. peptid, end sekvensens positive ladningstal forudsiger (Lægemidler 18:1163, 2025).
Denne rest er ikke inert. Resterende TFA i peptidprøver kan ændre nøjagtigheden og reproducerbarheden af cellulære assays, hæmmer celleproliferation, og forvirrer in vivo-arbejde (Lægemidler 18:1163, 2025). Et CoA, der siger "TFA salt" uden et tal, gør dig ude af stand til at bedømme den interferens, hvilket er grunden til, at krav til peptidanalysecertifikat bør behandle modionen som et kvantificeret felt snarere end en beskrivende note.
Verifikation: CoA navngiver modionen og kvantificerer den. Hvis det ikke gør det, specifikationen er ufuldstændig.
Trin 3: Angiv aggregeringsrisiko med ortogonale metoder
Ved slutningen af dette trin, din specifikation har et aggregeringsfelt med en navngivet metode, en numerisk grænse, og en skriftlig begrænsning. Aggregation er et specifikationsfelt, ikke en advarselsparagraf.
Til et generisk peptidprodukt, FDA's samlede forventning versus referenceproduktet er, at aggregater ikke bør overstige det niveau, der observeres i det reference-listede lægemiddel, kvalificeret af observerede RLD-niveauer og understøttet af medfødte immunresponsundersøgelser (FDA vejledning om sammenligningskarakterisering, 14 december 2022). Hvor der ikke findes et RLD, det anker er ikke tilgængeligt, og du skal sætte grænsen fra dine egne udviklingsdata.
Peptidaggregationstest (SEC/DLS) parrer to metoder, fordi ingen af dem er tilstrækkelige alene. Størrelsesudelukkelseskromatografi kvantificerer arter med høj molekylvægt mod en standardkurve, men det kan underrapportere små oligomerer, der eluerer nær monomertoppen. Dynamisk lysspredning registrerer disse arter ved hydrodynamisk radius, alligevel er resultatet koncentration- og bufferfølsom, så det er kun sammenligneligt, når prøven måles i den tilsigtede formulering ved en fast koncentration. Skriv begge begrænsninger ind i specifikationen, så et fremtidigt parti ikke bedømmes ud fra et tal, som metoden ikke kan forsvare. Om
De USP <788> partikelgrænser give dig et forsvarligt gulv for undersynlige partikler, og det samme kapitel kræver undersynlig partikeltestning af hvert lægemiddelproduktbatch som en del af lotfrigivelsen (Fluid Imaging-forklaring, opdateret til 1 august 2026 harmoniseret revision).
Verifikation: rekonstituer et parti i den specificerede koncentration i den tilsigtede buffer, køre SEC og DLS på samme præparat, og bekræft, at begge resultater falder inden for de grænser, du skrev. Hvis kun én metode går igennem, grænsen er endnu ikke et frigivelseskriterium.
Trin 4: Testopløselighed i den tilsigtede analysebuffer
Ved slutningen af dette trin, din specifikation har et opløselighedskriterium skrevet mod den buffer dit eksperiment faktisk bruger, ikke mod vand. Opløselighed er kun meningsfuld, når den måles i det medium, assayet vil køre i, fordi det samme parti kan opløses rent i vand og gel i fosfatpufret saltvand i samme koncentration.
Arbejd rækkefølgen i rækkefølge. Fix den arbejdskoncentration, som din analyse har brug for, Forbered derefter peptidrekonstitutionsbufferen ved assay-pH og ionstyrke i stedet for en bekvem standard. Kør en koncentrationsserie opad fra arbejdskoncentrationen, og noter den højeste koncentration, der giver en klar opløsning uden synlige partikler. Denne værdi bliver bestået/ikke bestået grænsen i specifikationen.
Fejltilstanden er den, der koster mest tid: et parti frigivet mod et vandopløselighedskriterium, der skygger eller gelerer, når det rammer analysebufferen. Certifikatet består, partiet er accepteret, og eksperimentet mislykkedes på dag ét.
Til tip: Opløselighed er buffer-, pH- og temperaturafhængig, så kriteriet er kun overførbart, hvis buffersammensætningen, pH og temperatur er skrevet i specifikationen ved siden af grænsen.
Trin 5: Skriv opbevaringsbetingelser og håndteringsregler i specifikationen
Ved slutningen af dette trin, din specifikation vil indeholde lagrings- og håndteringsklausuler, der sporer til en offentliggjort kilde i stedet for en kopieret leverandørlinje.
Peptider er hygroskopiske. Fugtabsorption reducerer det samlede peptidindhold og kan nedsætte stabiliteten, så specifikationen bør kræve, at beholdere når omgivelsestemperatur i en ekssikkator før åbning og genlukkes tæt bagefter (Bachem retningslinjer for håndtering og opbevaring, side dateret 2026-07-28). Disse to sætninger er hele grundlaget for klausulskabelonen nedenfor.
|
Tilstand |
Beholder |
Håndteringstrin |
Fejltilstand forhindrer klausulen |
|---|---|---|---|
|
Lyofiliseret pulver, langsigtet |
Forseglet, udtørret, beskyttet mod lys |
Udlign til omgivelserne i en ekssikkator før åbning; genlukke tæt |
Kondensation på pulveret, fugtoptagelse, faldende peptidindhold |
|
Fungerende løsning |
Aliquoteret, ikke en eneste aktie |
Alikvoter og frys under -15 °C; kun holde et par uger |
Gentagne optøningscyklusser og opløsningsfase-nedbrydning |
|
Sekvens med Asn, Gln, Cys, Met eller Trp |
Som ovenfor |
Undgå langtidsopbevaring af opløsning |
Deamidering og oxidation ved labile rester |
To numre cirkulerer bredt i sælgerlitteratur: en holdbarhed på et til tre år ved -20 °C og et tab på to til fem procent pr. fryse-tø-cyklus. Ingen af dem har en identificerbar opstrømsundersøgelse, så ingen af dem hører hjemme i en specifikation, du skal forsvare. Skriv klausulen som en betingelse og en håndteringsregel, og lad de stabilitetsdata, du genererer, udfylde intervallet.
Trin 6: Luk løkken med mærkning og sporbarhed
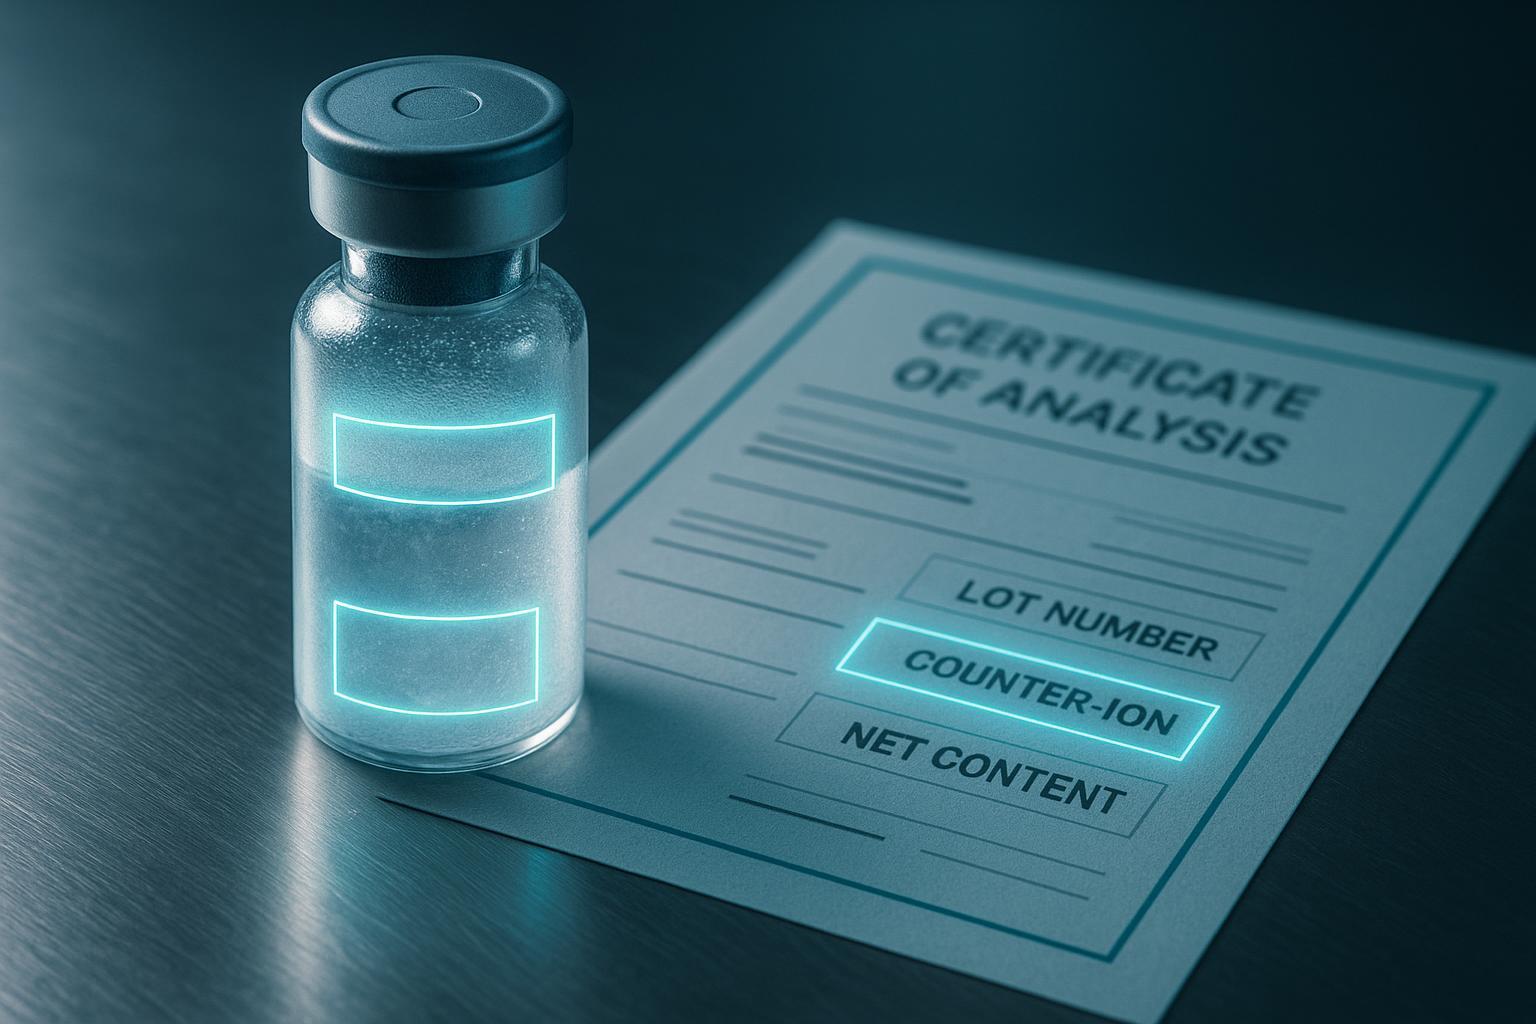
Ved slutningen af dette trin, beholderen i fryseren, analysecertifikatet i dine filer, og frigivelsesdataene bag dette certifikat peger alle på det samme parti uden en forespørgsel til leverandøren.
Mærkning er et specifikationsfelt, ikke en eftertanke. Den samme begrundelse bag, hvorfor modion-identitet hører hjemme i specifikationen, gælder for selve etiketten: hvis modionformen kun lever i kromatogrammet, personen ved bænken kan ikke se det. Dit peptidcertifikat for analysekrav bør derfor navngives, på både etiketten og CoA, partiidentifikationen, modion-formen, netto peptidindhold til forskel fra netto saltvægt, opbevaringstilstanden, og revisionen af CoA partiet blev frigivet imod.
Denne kæde er, hvad dataintegritetsforventninger i henhold til MHRA ALCOA principper beskriver som tilskrivelige og sporbare poster: hver post linker til en defineret oprindelse snarere end til en erindring.
Fejltilstanden er stille og dyr. En etiket, der angiver saltvægt, mens analysen rapporterer peptidindhold, får forsøgslederen til at veje den forkerte mængde, og de resulterende data bærer en fejl, som ingen nedstrømsanalyse vil markere.
Verifikation: vælg enhver beholder fra partiet og spor den til dens CoA og dens frigivelsesdata. Hvis det spor kræver en e-mail, specifikationen er ikke lukket.
Almindelige fejl at undgå
Den hyppigste fejl er at behandle CoA som en kvittering snarere end som en specifikation, så der bliver aldrig skrevet ned nogen COA-acceptkriterier. Partiet går forbi, fordi ingen definerede, hvordan fejl ville se ud.
Angivelse af renhed uden en urenhedsprofil. En enkelt renhedsprocent skjuler urenhedsklasserne under den, inklusive deletionssekvenser, trunkerede fragmenter, og diastereomerer, der næsten ikke adskiller sig i masse. Det sker, fordi renhed er det ene tal, hver leverandør rapporterer, og enhver køber genkender. Rettelsen er at skrive profilen ind i specifikationen: hvilke urenhedsklasser der skal indberettes, i hvilken opløsning, og hvad maksimum for hver er. Et mislykket parti ser ud 97% renhed med en ikke-kvantificeret 2% der viser sig at være en co-eluerende deletionssekvens.
Accept af et tomt eller ikke-kvantificeret modion-felt. Det er grunden til, at modion-identitet hører hjemme i specifikationen og på etiketten, ikke i en fodnote. Det sker, fordi "TFA salt" lyder som et komplet svar, når det kun er et navn. Løsningen er at kræve, at modionen identificeres og dens restindhold kvantificeres, med en angivet grænse. Et mislykket parti ligner et peptid, hvis masse matcher den frie base, ikke den saltform, du analyserede imod.
Afgiver mod vandopløselighed. Vand er ikke assaybufferen. Det sker, fordi vand er det opløsningsmiddel, alle har ved hånden, og tallet er nemt at generere. Rettelsen er at køre peptidopløselighedstest i den buffer, som analysen faktisk bruger, ved den koncentration, som analysen faktisk kører. Et mislykket parti ligner et peptid, der opløses rent i vand og udfældes i det øjeblik, det rammer fosfatbufret saltvand.
Kopiering af leverandørlagervinduer, der spores til ingen opstrømsundersøgelse. Opbevaringsbetingelser, der hører hjemme i specifikationerne, er dem, nogen har målt, ikke dem et datablad har arvet. Det sker, fordi et oplyst vindue føles mere sikkert end et uangivet. Rettelsen er at kræve grundlaget for vinduet, eller til at generere dine egne stabilitetsdata. Et mislykket parti ligner et peptid, der er opbevaret nøjagtigt som anvist, og som fejler identitet ved gentest.
Mærkning efter saltvægt, mens analysen rapporterer peptidindhold. De to tal adskiller sig med modionmassen, og mellemrummet er stort nok til at have betydning ved lave milligramskalaer. Det sker, fordi etiketten og analysen ejes af forskellige personer. Rettelsen er at angive, hvilket grundlag etiketten bruger, og at lave analyserapporten på samme grundlag.
Nøgle takeaway: Et specifikationsfelt er først reelt, når det er skrevet ned og kontrolleret i forhold til CoA. MOL ændringer understøtter denne sløjfe ved at lade et team definere et acceptkriterium for et givet felt og derefter sammenligne det indkommende CoA med det, så en blank eller ikke-kvantificeret værdi dukker op ved modtagelse i stedet for ved analyse.
Sådan ser succes ud
Hvis rammerne er på plads, du kan give en leverandør et enkelt dokument, hvor hvert felt har en navngiven metode, et numerisk eller bestået/ikke bestået kriterium, og en angivet fejltilstand. Sådan ser applikationsklar peptidkvalitet ud: ikke et renhedsnummer, men en specifikation, som en QC-gruppe kan udføre uden at spørge dig, hvad du mente.
Du skal nu holde fire konkrete artefakter:
-
Domænetabellen fra åbningssektionen, med alle seks domæner tildelt en ejer og en test.
-
Seks trins udgange: identitet og assaykriterier, urenheds- og modionfelter, aggregeringsgrænser med ortogonale metoder, opløselighed resulterer i den tilsigtede assaybuffer, opbevarings- og håndteringsklausuler, og mærkningskæden.
-
En skabelon til opbevaringsklausul du kan genbruge på tværs af partier, så peptidopbevaringsbetingelser stopper med at blive omskrevet pr. ordre.
-
En mærkningskæde der binder hvert hætteglas tilbage til dets CoA, dets parti, og dets frigivelseskriterier. Peptid produktion
Strækmålet er en stabilitetsprotokol. I Q2(R2) anvender sine forventninger til metodevalidering på nye eller reviderede analytiske procedurer, der anvendes til frigivelses- og stabilitetstestning, hvilket betyder, at dine udgivelseskriterier kan genverificeres over tid i stedet for at blive fastsat én gang ved første lot.
Brug det udfyldte skema som din overdragelsescheck. Enhver række, der stadig er tom, er et felt, som din leverandør vil definere for dig.
Ofte stillede spørgsmål
Hvad er forskellen mellem ICH Q6A og ICH Q2(R2)?
De svarer på to forskellige spørgsmål. ICH Q6A definerer, hvad en specifikation skal indeholde: som attributter til test, og acceptkriteriet for hver enkelt. I Q2(R2) styrer de analytiske procedurer bag disse tests, dækkende nøjagtighed, præcision, specificitet, detektions- og kvantificeringsgrænser, linearitet og rækkevidde. I praksis, Q2(R2) beviser, at metoden er egnet til formålet, mens Q6A definerer, hvad der skal testes, så en specifikation, der angiver en grænse uden en valideret metode bag den, opfylder ingen af dem.
Kan jeg bruge en anden modion, hvis TFA er et problem for mit assay?
Ja, og effekten er reel, men ikke forudsigelig. I en antimikrobiel peptidundersøgelse, skiftende modion-form ændrede målt indhold med nogenlunde 10% uden signifikant forskel i biologisk assayaktivitet, som viser, at modion-effekter ikke er universelle og afhænger af peptidet og assayet. Hvor din analyse er følsom over for resterende trifluoracetat, acetat eller chlorid er den sædvanlige erstatning. Uanset hvad, dit peptidcertifikat for analysekrav bør navngive modionformen og kvantificere den, fordi en uangivet modion gør nettopeptidindholdet ufortolkeligt.
Hvordan sætter jeg en aggregeringsgrænse, hvis jeg ikke har noget lægemiddel på listen over referencer?
Byg grænsen ud fra din egen metodekvalifikation. Kør SEC og DLS på en masse, der fungerer i din analyse, behandle dette resultat som udgangspunktet, og sæt acceptkriteriet til eller under det, med angivelse af metoden og dens begrænsninger i specifikationen. Bemærk omfanget: FDA's samlede forventning i forhold til referenceproduktet gælder for generiske peptidprodukter, så det overføres ikke direkte til materiale af forskningskvalitet. Håndtering af risiko for peptidaggregation uden en RLD betyder, at din baseline er ankeret.
Har jeg brug for USP <85> endotoksintestning for et membranpeptid af forskningskvalitet?
Det afhænger af den påtænkte anvendelse. Kompendialgrænsen beregnes som K/M, med K = 5 EU/kg for de fleste parenterale lægemidler og 0.2 EU/kg for intratekale lægemidler, hvor M er den maksimale bolusdosis pr. kg pr. time, og den ramme tilhører parenterale produkter. Til materiale af forskningskvalitet, konventionen er en flad tærskel, almindeligt <5 EU/mg, med strammere værdier specificeret for cellekultur eller in vivo arbejde. Hvis der også påstås sterilitet, USP <71> sterilitetskravet er 14 dages inkubation i flydende thioglycollate medium og sojabønne-kasein fordøjelsesmedium, kun videregive ingen vækst.
Hvor længe forbliver et frysetørret membranpeptid stabilt?
Der er ingen enkelt holdbarhed, og ethvert tal citeret uden en metode er et gæt. Stabilitet afhænger af rækkefølgen, mod-ionen, resterende fugt, og den opbevaringstemperatur du faktisk holder. Den forsvarlige tilgang er at angive opbevaringsforholdet i specifikationen, understøt derefter gentestdatoen med dine egne stabilitetsdata ved den tilstand i stedet for at låne et tal fra en leverandørs generelle vejledning.
Næste trin
Du har nu en membranpeptidspecifikation bygget af seks beslutningsdomæner: identitet og assay grænser, urenheds- og modionfelter, aggregeringsrisiko med ortogonale metoder, solubility in the intended assay buffer, regler for opbevaring og håndtering, og mærkning, der holder partiet sporbart. Hvert felt bærer en test, en metode, og et acceptkriterium, så dokumentet gør mere end at beskrive materialet. Det forbinder udgivelsestest til den ydeevne, du faktisk har brug for i analysen, som er det hul, en renhedsfigur alene efterlader åben.
Rammen giver dig også noget at give på tværs af bænken. Vedhæft arbejdsarket til en leverandørkvalifikationspost eller en RFQ, og referer til de standarder, den trækker på ved navn: I Q6A, I Q2(R2), USP <788>, USP <85>, USP <71>, og MHRA ALCOA dataintegritetsprincipperne. En leverandør kan svare på et nummereret acceptkriterium; den kan ikke reagere på "høj renhed".
Hent specifikationsskabelonen Et domæne-for-domæne regneark, der dækker test, metode, acceptkriteriet, og fejltilstand, klar til at knytte sig til en leverandørkvalifikation eller en RFQ.
Anmod om specifikationsskabelonen
Afsløring: MOL Changes har en kommerciel interesse i peptidkvalitetsstandarder. Rammen ovenfor er metodeneutral og kan bruges med enhver kvalificeret leverandør.