Cosa contiene effettivamente una specifica del peptide di membrana
Una specifica del peptide di membrana è un elenco di test, riferimenti a procedure analitiche, e criteri di accettazione espressi come limiti numerici, intervalli, o altri criteri. Indica a cosa deve conformarsi un lotto prima di essere accettabile per l'uso previsto, ed è proposto e giustificato dal produttore anziché tramandato già pronto (la definizione ICH di una specifica, Io Q6A, Dicembre 2000).
Due documenti dividono il lavoro, e confonderli è la radice delle specifiche più deboli. Q2(R2) dimostra che il metodo è adatto allo scopo; Q6A definisce cosa deve essere testato e quale risultato è accettabile. Il lato della convalida è concreto: Io Q2(R2) le aspettative di validazione del metodo riguardano l’accuratezza, precisione, specificità, limite di rilevamento, limite di quantificazione, linearità, e gamma di procedure utilizzate nei test di rilascio e stabilità, e la revisione è diventata giuridicamente efficace il 14 Giugno 2024.
|
Dominio di specifica |
Fonte governativa |
Stato |
|---|---|---|
|
Identità |
Io Q6A |
Elencato I/EMA |
|
Analisi / contenuto |
Io Q6A |
Elencato I/EMA |
|
Purezza |
Io Q6A |
Elencato I/EMA |
|
Profilo di impurità |
Io Q6A / Q3A |
Elencato I/EMA |
|
Controione |
Definito dall'applicazione |
Definito dall'applicazione |
|
HMW / aggregato |
Definito dall'applicazione |
Definito dall'applicazione |
|
Solubilità |
Definito dall'applicazione |
Definito dall'applicazione |
|
Prestazioni funzionali |
Definito dall'applicazione |
Definito dall'applicazione |
|
Contenuto d'acqua |
USP <921> |
Governato dal capitolo USP |
|
Endotossine |
USP <85> |
Sintesi peptidica Governato dal capitolo USP |
|
Particolato |
USP <788> |
Capitolo USP Peptidi sintetici r-governato |
|
Stabilità di stoccaggio |
Io Q1A |
Servizi Elencato I/EMA |
|
Etichettatura / tracciabilità |
21 CFR 201 |
Definito dall'applicazione |
Tavolo: domini di specificazione dei peptidi di membrana mappati alle fonti governative e allo stato dei criteri di accettazione del COA.
Il resto di questo framework costruisce cinque di questi domini in ordine: identità e saggio, Profilo delle impurità e controioni, rischio di aggregazione, solubilità nel tampone del test previsto, e stoccaggio e movimentazione. Etichettatura e tracciabilità chiudono il cerchio.
Perché la sola percentuale di purezza non riesce come criterio di rilascio
Una percentuale dell'area del picco principale risponde a una domanda: quanto del segnale UV a 214 nm eluito nella finestra prevista. Non ti dice quale sia la percentuale rimanente. Articolo tecnico di Sigma-Aldrich su impurità peptidiche elenca le classi di impurità nascoste da un numero di purezza: sequenze di cancellazione e troncamento, prodotti di deprotezione incompleta, prodotti di ossidazione, specie dimeriche e oligomeriche, e reagenti residui come HBTU, FARE UN PASSO, o addotti di scissione. Ognuno ha le sue conseguenze biologiche e analitiche, e nessuno viene risolto o quantificato individualmente dalla percentuale del picco principale.
Questa lacuna è il punto in cui i requisiti del certificato di analisi dei peptidi di solito vengono meno. Molto rilasciato a 98% può ancora fallire durante la ricostituzione o il test, perché il 2% non è mai stato caratterizzato. L'identità del controione fa parte dello stesso punto cieco: UN 2020 rivedere dentro Prodotti farmaceutici hanno riferito che le proteine epatiche modificate con TFA inducono risposte delle cellule T e migliorano la produzione di citochine proinfiammatorie, ecco perché l'identità del controione appartiene alla specifica piuttosto che a una nota a piè di pagina. Lo stesso diario 2025 Documento di consenso della TFA aggiunge che il trifluoroacetato residuo può introdurre errori di ponderazione dovuti a differenze di peso molecolare nella forma del sale, spostare la conformazione del peptide, e interferiscono con la determinazione della struttura secondaria mediante CD e FT-IR.
Avvertimento: RP-HPLC coeluisce specie con idrofobicità simile, quindi un singolo numero di purezza non può essere letto come un profilo di impurità completo.
Fare un passo 1: Definire l'identità e i criteri di accettazione del test
Alla fine di questo passaggio avrai scritto due campi nella specifica del peptide di membrana: una massa molecolare confermata con il suo metodo, e un criterio di contenuto peptidico con un limite numerico. Insieme colmano il divario che lascia il lettore incapace di dire quale massa sia stata confermata o quale valore di contenuto riporti il certificato di analisi.
L'identità viene prima perché ogni campo successivo dipende da essa. Spettrometria di massa a ionizzazione elettrospray (ESI-MS) è la conferma standard: la massa osservata deve corrispondere alla massa media teorica della sequenza prevista entro una tolleranza stabilita, tipicamente espresso in dalton o ppm. Scrivere il metodo e la tolleranza nella specifica, non solo il risultato. Un CoA che riporta “massa confermata” senza il valore osservato, il valore calcolato, e il metodo strumentale non è un criterio di rilascio.
Il campo del contenuto è dove la scelta del controione perturba direttamente il numero. UN 2018 studiare dentro Aminoacidi ha scoperto che il passaggio da cloruro a acetato Negozio e le forme TFA hanno modificato approssimativamente il contenuto peptidico misurato 10%, mentre l'attività del test biologico non ha mostrato differenze significative. Questa è la versione onesta dell’affermazione dei controioni: gli effetti dei controioni non sono universali, e quanto contano dipende dal tuo peptide e dal tuo test.
IL Prodotti farmaceutici Il documento di consenso sul TFA quantifica la quantità di TFA che un peptide “puro” può ancora trasportare: fino a 35% del peso totale nello studio di scambio, con cloruro che arriva fino a 10%. Il tuo limite di contenuto deve essere scritto rispetto a quella realtà, come valore misurato con un metodo, non come presupposto che la percentuale di purezza lo copra.
Verifica: per il tuo destino, ora puoi indicare quale massa è stata confermata, con quale metodo e tolleranza, e quale valore di contenuto riporta il CoA, su quale base analitica. Queste due affermazioni sono il fondamento della qualità dei peptidi pronti per l'applicazione.
Fare un passo 2: Impostare il profilo delle impurità e i campi controionici
Entro la fine di questo passaggio, le tue specifiche nominano ogni impurità che sei disposto ad accettare e indicano il controione, con un numero allegato.
Inizia con i campi di impurità. Elencare separatamente ciascuna classe di impurità conosciuta, dargli un limite, e nominare il metodo che lo misura. Una singola riga “sostanze correlate ≤ 2,0%” nasconde quale impurità stai effettivamente tollerando.
Quindi aggiungere il campo del controione. Questo è il campo omesso dalla maggior parte delle specifiche, ed è quello che decide se il tuo test funziona. Perché la maggior parte dei prodotti farmaceutici peptidici approvati sono sali di acetato, in parte per evitare la tossicità del trifluoroacetato, l'identità del controione appartiene alle specifiche e all'etichetta, non solo nel cromatogramma (Prodotti farmaceutici 13(12):442, 2020).
Il meccanismo spiega perché il campo è importante. Coppie ioniche trifluoroacetato con gruppi basici sull'N-terminale e su Arg, Suo e Lys, polarità di schermatura, aumentando il tempo di ritenzione e la lipofilia, e sopravvivere alla liofilizzazione come sale peptide-TFA. I peptidi sintetici trasportano quindi più TFA⁻ per peptide di quanto previsto dal conteggio delle cariche positive della sequenza (Prodotti farmaceutici 18:1163, 2025).
Quel residuo non è inerte. Il TFA residuo nei campioni peptidici può alterare l'accuratezza e la riproducibilità dei test cellulari, inibire la proliferazione cellulare, e confondere il lavoro in vivo (Prodotti farmaceutici 18:1163, 2025). Un certificato di autenticità che dice "TFA salt" senza un numero ti lascia incapace di giudicare tale interferenza, ecco perché i requisiti del certificato di analisi del peptide dovrebbero trattare il controione come un campo quantificato piuttosto che come una nota descrittiva.
Verifica: il CoA nomina il controione e lo quantifica. In caso contrario, la specifica è incompleta.
Fare un passo 3: Specificare il rischio di aggregazione con metodi ortogonali
Entro la fine di questo passaggio, la tua specifica ha un campo di aggregazione con un metodo denominato, un limite numerico, e una limitazione scritta. L'aggregazione è un campo di specifica, non un paragrafo di cautela.
Per un prodotto peptidico generico, Aspettativa aggregata della FDA rispetto al prodotto di riferimento è che gli aggregati non devono superare il livello osservato nel farmaco elencato di riferimento, qualificato dai livelli RLD osservati e supportato da studi sulla risposta immunitaria innata (Guida alla caratterizzazione comparativa della FDA, 14 Dicembre 2022). Dove non esiste RLD, quell'ancora non è disponibile ed è necessario impostare il limite dai propri dati di sviluppo.
Test di aggregazione peptidica (SEC/DLS) accoppia due metodi perché nessuno dei due è sufficiente da solo. La cromatografia ad esclusione dimensionale quantifica le specie ad alto peso molecolare rispetto a una curva standard, ma può sottostimare i piccoli oligomeri che eluiscono vicino al picco del monomero. La diffusione dinamica della luce rileva quelle specie in base al raggio idrodinamico, eppure il risultato è la concentrazione- e sensibile al buffer, quindi è comparabile solo quando il campione viene misurato nella formulazione prevista a una concentrazione fissa. Scrivi entrambe le limitazioni nelle specifiche in modo che un lotto futuro non venga giudicato rispetto a un numero che il metodo non può difendere. Di
IL USP <788> limiti delle particelle darvi una base difendibile per i particolati subvisibili, e lo stesso capitolo richiede test delle particelle visibili su ogni lotto di prodotto farmaceutico come parte del rilascio del lotto (Spiegazione dell'imaging fluido, aggiornato per il 1 agosto 2026 revisione armonizzata).
Verifica: ricostituire un lotto alla concentrazione specificata nel tampone previsto, eseguire SEC e DLS sulla stessa preparazione, e conferma che entrambi i risultati rientrano nei limiti che hai scritto. Se passa solo un metodo, il limite non è ancora un criterio di rilascio.
Fare un passo 4: Testare la solubilità nel tampone del test previsto
Entro la fine di questo passaggio, la tua specifica porta un criterio di solubilità scritto rispetto al buffer effettivamente utilizzato dal tuo esperimento, non contro l'acqua. La solubilità è significativa solo quando viene misurata nel mezzo in cui verrà eseguito il test, perché lo stesso lotto può dissolversi in modo pulito in acqua e gelificare in soluzione salina tamponata con fosfato alla stessa concentrazione.
Lavora la sequenza in ordine. Fissa la concentrazione di lavoro necessaria per il tuo test, quindi preparare il tampone di ricostituzione del peptide al pH e alla forza ionica del test anziché a un valore predefinito conveniente. Eseguire una serie di concentrazioni verso l'alto dalla concentrazione di lavoro, e registrare la concentrazione più alta che fornisce una soluzione limpida senza particelle visibili. Tale valore diventa il limite pass/fail nella specifica.
La modalità di fallimento è quella che costa più tempo: molto rilasciato contro un criterio di solubilità in acqua che si appanna o gelifica una volta che colpisce il tampone del test. Il certificato passa, il lotto è accettato, e l'esperimento fallisce il primo giorno.
Per Suggerimento: La solubilità è buffer-, pH- e dipendente dalla temperatura, quindi il criterio è trasferibile solo se la composizione del buffer, Il pH e la temperatura sono scritti nelle specifiche insieme al limite.
Fare un passo 5: Scrivere le condizioni di conservazione e le regole di gestione nelle specifiche
Entro la fine di questo passaggio, la tua specifica conterrà clausole di archiviazione e gestione che risalgono a una fonte pubblicata anziché a una riga del fornitore copiata.
I peptidi sono igroscopici. L'assorbimento di umidità riduce il contenuto complessivo di peptidi e può diminuire la stabilità, pertanto la specifica dovrebbe richiedere che i contenitori raggiungano la temperatura ambiente in un essiccatore prima dell'apertura e che vengano richiusi ermeticamente dopo (Linee guida per la gestione e lo stoccaggio di Bachem, pagina datata 2026-07-28). Queste due frasi costituiscono l'intera base per il modello di clausola riportato di seguito.
|
Condizione |
Contenitore |
Fase di manipolazione |
Modalità di fallimento prevenuta dalla clausola |
|---|---|---|---|
|
Polvere liofilizzata, a lungo termine |
Sigillato, essiccato, protetto dalla luce |
Equilibrare a temperatura ambiente in un essiccatore prima dell'apertura; richiudere ermeticamente |
Condensa sulla polvere, assorbimento di umidità, calo del contenuto peptidico |
|
Soluzione funzionante |
Aliquotato, nemmeno un titolo |
Aliquotare e congelare a una temperatura inferiore a -15 °C; durare solo poche settimane |
Cicli di disgelo ripetuti e degradazione in fase di soluzione |
|
Sequenza con l'Asn, Gln, Cis, Incontrato o Trp |
Come sopra |
Evitare la conservazione della soluzione a lungo termine |
Deammidazione e ossidazione dei residui labili |
Due numeri circolano ampiamente nella letteratura dei venditori: una durata di conservazione da uno a tre anni a -20 ° C e una perdita dal 2 al 5% per ciclo di congelamento-scongelamento. Nessuno dei due ha uno studio a monte identificabile, quindi nessuno dei due appartiene a una specifica che devi difendere. Scrivi la clausola come condizione e regola di gestione, e lascia che i dati di stabilità generati riempiano l'intervallo.
Fare un passo 6: Chiudi il ciclo con l'etichettatura e la tracciabilità
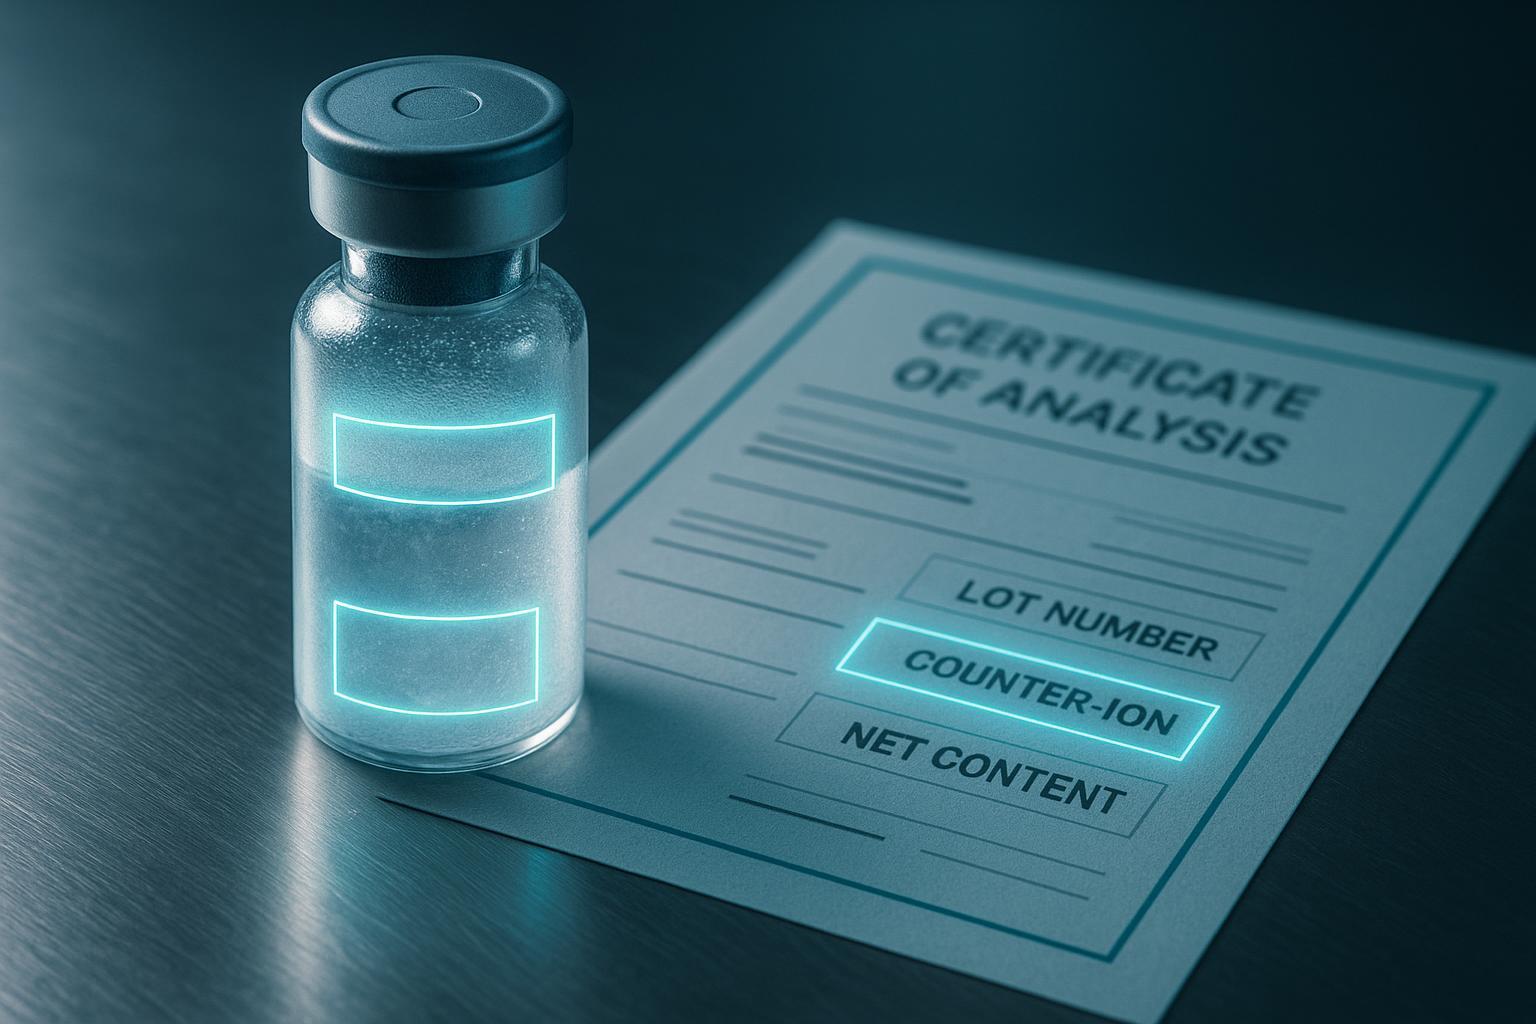
Entro la fine di questo passaggio, il contenitore nel congelatore, il certificato di analisi nei tuoi archivi, e i dati di rilascio dietro quel certificato puntano tutti allo stesso lotto senza una domanda al fornitore.
L'etichettatura è un campo di specifica, non un ripensamento. Lo stesso ragionamento per cui l'identità del controione appartiene alle specifiche si applica all'etichetta stessa: se la forma controionica vive solo nel cromatogramma, la persona in panchina non può vederlo. I requisiti del certificato di analisi del peptide dovrebbero quindi essere nominati, sia sull'etichetta che sul CoA, l'identificativo del lotto, la forma del controione, contenuto netto di peptidi distinto dal peso netto di sale, la condizione di conservazione, e la revisione del certificato di autenticità in base al quale il lotto è stato rilasciato.
Quella catena è ciò che le aspettative di integrità dei dati secondo i principi MHRA ALCOA descrivono come record attribuibili e tracciabili: ogni voce si collega a un'origine definita piuttosto che a un ricordo.
La modalità di guasto è silenziosa e costosa. Un'etichetta che indica il peso del sale mentre il dosaggio riporta il contenuto di peptidi porta lo sperimentatore a pesare la quantità sbagliata, e i dati risultanti contengono un errore che nessun test a valle segnalerà.
Verifica: prelevare qualsiasi contenitore dal lotto e tracciarlo fino al suo CoA e ai dati di rilascio. Se quella traccia richiede un'e-mail, la specifica non è chiusa.
Errori comuni da evitare
L’errore più frequente è trattare la CoA come una ricevuta piuttosto che come una specifica, quindi nessun criterio di accettazione del COA viene mai scritto. La sorte passa perché nessuno ha definito come sarebbe stato il fallimento.
Specificare la purezza senza un profilo di impurità. Una singola percentuale di purezza nasconde le classi di impurità sottostanti, comprese le sequenze di cancellazione, frammenti troncati, e diastereoisomeri che differiscono in massa quasi per nulla. Succede perché la purezza è l'unico numero che ogni venditore segnala e ogni acquirente riconosce. La soluzione è scrivere il profilo nelle specifiche: quali classi di impurità devono essere riportate, a quale risoluzione, e qual è il massimo per ciascuno. Sembra un lotto fallito 97% purezza con un valore non quantificato 2% che risulta essere una sequenza di delezione coeluente.
Accettare un campo di controioni vuoto o non quantificato. Questo è il motivo per cui l'identità del controione appartiene alle specifiche e all'etichetta, non in una nota a piè di pagina. Succede perché “TFA salt” sembra una risposta completa quando è solo un nome. La soluzione consiste nel richiedere l'identificazione del controione e la quantificazione del suo contenuto residuo, con un limite stabilito. Un lotto fallito assomiglia a un peptide la cui massa corrisponde alla base libera, non la forma del sale contro cui hai effettuato la prova.
Rilasciante contro la solubilità in acqua. L'acqua non è il tampone del test. Succede perché l'acqua è il solvente che tutti hanno a portata di mano e il numero è facile da generare. La soluzione consiste nell'eseguire il test di solubilità del peptide nel tampone effettivamente utilizzato dal test, alla concentrazione in cui viene effettivamente eseguito il test. Un lotto fallito assomiglia a un peptide che si dissolve in modo pulito in acqua e precipita nel momento in cui incontra la soluzione salina tamponata con fosfato.
Copia delle finestre di archiviazione del fornitore che non riconducono a nessuno studio a monte. Le condizioni di conservazione che rientrano nelle specifiche sono quelle misurate da qualcuno, non quelli ereditati da una scheda tecnica. Succede perché una finestra dichiarata sembra più sicura di una non dichiarata. La soluzione è richiedere la base per la finestra, o per generare i propri dati di stabilità. Un lotto fallito assomiglia a un peptide conservato esattamente come indicato che non riesce a identificare l'identità al nuovo test.
Etichettatura in base al peso del sale mentre il dosaggio riporta il contenuto di peptidi. I due numeri differiscono per la massa del controione, e il divario è abbastanza grande da avere importanza su scale di pochi milligrammi. Succede perché l'etichetta e il test sono di proprietà di persone diverse. La soluzione consiste nell'indicare quale base utilizza l'etichetta e nel redigere il rapporto del test sulla stessa base.
Chiave da asporto: Un campo di specifica è reale solo una volta scritto e confrontato con il CoA. Modifiche MOL supporta questo ciclo consentendo a un team di definire un criterio di accettazione per un determinato campo e quindi confrontare il CoA in arrivo con esso, quindi un valore vuoto o non quantificato emerge al ricevimento piuttosto che al dosaggio.
Che aspetto ha il successo
Se il quadro è a posto, puoi consegnare a un fornitore un singolo documento in cui ogni campo riporta un metodo denominato, un criterio numerico o pass/fail, e una modalità di fallimento dichiarata. Ecco come appare la qualità dei peptidi pronti per l'applicazione: non un numero di purezza, ma una specifica che un gruppo di controllo qualità può eseguire senza chiederti cosa intendevi.
Ora dovresti tenere quattro artefatti concreti:
-
La tabella dei domini dalla sezione di apertura, con tutti e sei i domini assegnati a un proprietario e un test.
-
Risultati in sei fasi: criteri di identità e analisi, campi di impurità e controioni, limiti di aggregazione con metodi ortogonali, la solubilità si traduce nel tampone del test previsto, clausole di stoccaggio e movimentazione, e la catena dell'etichettatura.
-
Un modello di clausola di conservazione puoi riutilizzare in lotti, quindi le condizioni di conservazione del peptide smettono di essere riscritte per ordine.
-
Una catena di etichettatura che lega ciascuna fiala al suo CoA, è molto, e i suoi criteri di rilascio. Produzione di peptidi
Lo stretch goal è un protocollo di stabilità. Io Q2(R2) applica le proprie aspettative di validazione del metodo a procedure analitiche nuove o riviste utilizzate per i test di rilascio e stabilità, ciò significa che i criteri di rilascio possono essere verificati nuovamente nel tempo invece di essere impostati una sola volta al primo lotto.
Utilizza la tabella completata come controllo del passaggio di consegne. Qualsiasi riga ancora vuota è un campo che il tuo fornitore definirà per te.
Domande frequenti
Qual è la differenza tra ICH Q6A e ICH Q2(R2)?
Rispondono a due domande diverse. ICH Q6A definisce cosa deve contenere una specifica: che attribuisce al test, e il criterio di accettazione per ciascuno. Io Q2(R2) disciplina le procedure analitiche alla base di tali test, precisione di copertura, precisione, specificità, limiti di rilevazione e quantificazione, linearità e portata. In pratica, Q2(R2) dimostra che il metodo è adatto allo scopo mentre Q6A definisce cosa deve essere testato, quindi una specifica che elenca un limite senza un metodo convalidato dietro di esso non soddisfa nessuno dei due.
Posso utilizzare un controione diverso se il TFA costituisce un problema per il mio test?
SÌ, e l'effetto è reale ma non prevedibile. In uno studio sui peptidi antimicrobici, la commutazione della forma del controione ha modificato il contenuto misurato di circa 10% senza alcuna differenza significativa nell’attività del test biologico, il che mostra che gli effetti dei controioni non sono universali e dipendono dal peptide e dal dosaggio. Dove il tuo test è sensibile al trifluoroacetato residuo, acetato o cloruro è il solito sostituto. In ogni caso, i requisiti del certificato di analisi del peptide dovrebbero nominare la forma del controione e quantificarla, perché un controione non dichiarato rende il contenuto netto del peptide non interpretabile.
Come faccio a impostare un limite di aggregazione se non ho un farmaco elencato di riferimento?
Costruisci il limite dalla tua qualificazione del metodo. Esegui SEC e DLS su un lotto che funziona nel tuo test, considerare quel risultato come riferimento, e impostare il criterio di accettazione su di esso o al di sotto di esso, indicando il metodo e i suoi limiti nella specifica. Notare l'ambito: Le aspettative complessive della FDA rispetto al prodotto di riferimento si applicano ai prodotti peptidici generici, quindi non si trasferisce direttamente al materiale di ricerca. Gestire il rischio di aggregazione dei peptidi senza un RLD significa che la tua linea di base è l'ancora.
Ho bisogno dell'USP <85> test delle endotossine per un peptide di membrana di livello di ricerca?
Dipende dall'uso previsto. Il limite compendiale è calcolato come K/M, con K = 5 EU/kg per la maggior parte dei farmaci parenterali e 0.2 UE/kg per i farmaci intratecali, dove M è la dose massima del bolo per kg all'ora, e quella struttura appartiene ai prodotti parenterali. Per materiale di ricerca, la convenzione è una soglia piatta, comunemente <5 UE/mg, con valori più ristretti specificati per la coltura cellulare o il lavoro in vivo. Se viene rivendicata anche la sterilità, l'USP <71> il requisito della sterilità è 14 giorni di incubazione in terreno fluido tioglicolato e terreno digerito di caseina e soia, passando solo senza crescita.
Per quanto tempo un peptide di membrana liofilizzato rimane stabile?
Non esiste un'unica durata di conservazione, e qualsiasi numero citato senza metodo è un'ipotesi. La stabilità dipende dalla sequenza, il controione, umidità residua, e la temperatura di conservazione che effettivamente mantieni. L'approccio difendibile è quello di indicare le condizioni di conservazione nella specifica, quindi supporta la data del nuovo test con i tuoi dati di stabilità a quella condizione piuttosto che prendere in prestito una cifra dalle linee guida generali di un fornitore.
Passaggi successivi
Ora possiedi una specifica del peptide di membrana costruita da sei domini decisionali: Identità e limiti del dosaggio, campi di impurità e controioni, rischio di aggregazione con metodi ortogonali, solubilità nel tampone del test previsto, regole di conservazione e manipolazione, ed etichettatura che mantenga la tracciabilità del lotto. Ogni campo comporta un test, un metodo, e un criterio di accettazione, quindi il documento fa più che descrivere il materiale. Collega il test di rilascio alle prestazioni effettivamente necessarie nel test, che è il divario che solo una figura di purezza lascia aperta.
La struttura ti dà anche qualcosa da portare in panchina. Allegare il foglio di lavoro a un record di qualificazione del fornitore o a una richiesta di offerta, e fare riferimento agli standard a cui si ispira per nome: Io Q6A, Io Q2(R2), USP <788>, USP <85>, USP <71>, e i principi di integrità dei dati MHRA ALCOA. Un fornitore può rispondere a un criterio di accettazione numerato; non può rispondere ad “elevata purezza”.
Ottieni il modello delle specifiche Un foglio di lavoro che copre il test dominio per dominio, metodo, criterio di accettazione, e modalità di fallimento, pronto per essere allegato alla qualifica di un fornitore o a una richiesta di offerta.
Richiedi il modello delle specifiche
Divulgazione: MOL Changes ha un interesse commerciale negli standard di qualità dei peptidi. Il quadro di cui sopra è indipendente dal metodo e può essere utilizzato con qualsiasi fornitore qualificato.