Schnelle Antwort
Record peptide deal value is raising the evidence bar. See the five practices that make a peptide development partner diligence-ready.
Warum der Wert eines Plattenvertrags die Messlatte für die Sorgfalt von Peptidentwicklungspartnern höher legt
Der Wert des Peptid-Deals liegt auf Rekordniveau, und der Preis des Geldes wird anhand von Herstellungsnachweisen und nicht anhand der Molekülneuheit bepreist. PeptideStaffs 2026 Überprüfung von Fusionen und Übernahmen schätzt die qualifizierten Kapitalanteile für den Early-Pipeline-Zugang auf USD 50 Millionen in USD 500 Million, Große Pharmakonzerne erwerben ein Peptid-Biotechnologieunternehmen im Bereich GLP-1 oder Stoffwechselerkrankungen bei USD 2 Milliarde in USD 15 Milliarden und mehr, und Bewertungen von 8x bis 15x dem erwarteten Spitzenjahresumsatz für ein Unternehmen, das eine Phase hält 3 Vermögenswert in einer hochwertigen Indikation.
Behandeln Sie diese als Schätzungen im Analystenstil, die von einem Fachverlag ausgehen, dessen Kunden im CDMO tätig sind und in der Personalvermittlung tätig sind, nicht offengelegte Transaktionswerte. Die Deal-Zahlen variieren je nach Quelle und Art und Weise, wie ein Deal gezählt wird, Lesen Sie sie also als Richtung, keine Preisliste.
Was Käufer jetzt einpreisen
Der Wandel vollzieht sich vom Interesse auf Molekülebene hin zum Interesse auf Herstellungs- und Beweisebene. Ein Rezensent öffnet ein Peptid-Beweispaket geht eine feste Reihenfolge: Zuerst das Chargenprotokoll, dann das Verunreinigungsprofil, dann orthogonale Identitätsdaten, Dann vergrößern Sie die Vergleichbarkeit, und schließlich die Rückverfolgbarkeitsebene, die den Rest zusammenhält. Jedes Artefakt beantwortet eine andere Frage, und eine Lücke in einem von ihnen verzögert die Überprüfung, bevor die Wissenschaft überhaupt diskutiert wird.
Schlüssel zum Mitnehmen
Chargenprotokoll
Verunreinigungsprofil
Orthogonale Identitätsdaten
Scale-up-Vergleichbarkeit
Rückverfolgbarkeitsschicht
Üben 1: Die reproduzierbare Synthese ist das Erste, was ein Gutachter testet
Diese Sequenz beginnt mit dem Chargenprotokoll, denn ein einmal funktionierender Syntheseweg ist ein Experiment; Eine, die immer funktioniert, ist eine Lieferverpflichtung. Die erste Frage, die ein Rezensent stellt, ist, ob der Prozess kontrolliert ist oder ob das Ergebnis Glück war, Und die einzige Möglichkeit, darauf zu antworten, sind Aufzeichnungen, die es einem Außenstehenden ermöglichen, zu rekonstruieren, was in jedem Lauf passiert ist.
ICH Q7 legt die Grundlinie fest: Jede API-Charge benötigt Batch-Datensätze, ein Analysezertifikat und eine Produktqualitätsprüfung, und in den Herstellungsanweisungen muss die Losgröße angegeben werden, Geräteaufbau, Reaktionsbedingungen wie Temperatur, pH-Wert und Bewegung, und Inprozesskontrollen. Abweichungen werden erfasst und untersucht und nicht geglättet, und Ertrag, Temperaturprofile und Verunreinigungstrends werden chargenübergreifend überwacht.
Für Peptide, Dieser Rekord muss weiter unten ankommen. Leitlinien verankert auf der EMA-Richtlinie zur Entwicklung und Herstellung synthetischer Peptide erwartet, dass repräsentative Chargenaufzeichnungen den Syntheseweg abdecken, das Harz, die Kopplungsreagenzien und die Grundlage der Reinigung, mit Ertrag, Reinheit, Zykluszeit- und Harzleistungsdaten, die zeigen, dass die Strecke im mittleren Maßstab hält.
Der Fehlermodus ist subtil, da die Zahlen gut aussehen können. Drei aufeinanderfolgende Chargen mit gleichbleibender Ausbeute und Reinheit führen dazu, dass ein Prüfer immer noch nicht in der Lage ist, ein materialbedingtes Ergebnis auszuschließen, wenn in den Aufzeichnungen die Kopplungsreagenz-Charge und die Harz-Charge weggelassen werden. Der Vorgang sieht reproduzierbar aus; Die Beweise zeigen nicht, dass dies der Fall ist.
Üben 2: Unter Verunreinigungskontrolle versteht man ein Profil, keine Reinheitszahl
A 98% Die Reinheitszahl sagt einem Rezensenten nichts über die 2% das bleibt, und in dieser Lücke wird tatsächlich die Verunreinigungskontrolle für Peptide beurteilt. ICH Q3A(R2) legt die Berichterstattung fest, Identifikations- und Qualifizierungsschwellenwerte, die sich an der maximalen Tagesdosis orientieren und nicht an festen Prozentsätzen festhalten: Berichterstattung unter 0.05% für eine maximale Tagesdosis von 2 g/Tag oder weniger, Anziehen auf 0.03% über 2 g/Tag, wobei die Identifikations- und Qualifikationsgrenzen mit steigender Dosis sinken (FDA, Q3A(R) Verunreinigungen in neuen Arzneimittelwirkstoffen, Juni 2008).
Eine Verpackung, die eine Reinheitszahl und keine einzelnen Daten zur Verunreinigung angibt, kann nicht anhand dieser Bänder bewertet werden. Der Fehlermodus ist ein Unbekannter, der nur in späteren Chargen auftritt und nie als Trend angezeigt wird, Dadurch ist der Prüfer nicht mehr in der Lage, Prozessabweichungen von Rohstoffänderungen zu unterscheiden.
Üben 3: Für die Strukturbestätigung sind orthogonale Identitätsnachweise erforderlich
Ein Massenspektrum bestätigt die Masse. Die Reihenfolge wird nicht bestätigt, und es sagt Ihnen nicht, wo sich eine Änderung befindet. Zwei Moleküle können die gleiche Masse haben und sich in der Position einer Lipidkette unterscheiden, eine Cyclisierungsbrücke oder eine Einzelrestsubstitution, Bei einer Verpackung, deren einziger Identitätsnachweis in einer Massenauslesung besteht, ist der Prüfer also nicht in der Lage, das beabsichtigte Molekül zu bestätigen.
Orthogonale Identitätstests schließen diese Lücke. Aktuelle Erwartungen an synthetische Peptidwirkstoffe stellen neben Reinheit und Test auch Identität in das Spezifikationspaket, und die dafür benannten Methoden sind Massenspektrometrie, HPLC-Retention oder relative Retentionszeit, Aminosäureanalyse, NMR, LC-MS/MS und Peptidkartierung (USP CMC-Regulierungserfahrungen und Erwartungen für Peptide, 2024). Der Satz wird passend zum Molekül ausgewählt, und für ein modifiziertes Peptid ist der entscheidende Teil die Lokalisierung der Modifikationsstelle: Peptidkartierung oder LC-MS/MS-Fragmentierung, die die beabsichtigte Position zeigt, nicht nur die richtige Gesamtmasse.
Die Methodenleistung für jeden dieser Tests wird unten validiert ICH Q2(R2) Validierung analytischer Verfahren, Lesen Sie die begleitende Q14-Leitlinie zur Entwicklung analytischer Verfahren (ICH Q2(R2), 2023; FDA-Veröffentlichung März 2024). Die Validierungsmerkmale selbst liegen innerhalb der Richtlinie, nicht auf der Landingpage der FDA, Daher sollte ein Paket die Richtlinie zitieren, wenn es Spezifität oder Genauigkeit für eine Identitätsmethode beansprucht.
Pseudoprolin Der Fehlermodus ist leicht zu erkennen, wenn man danach sucht: ein einzelnes Massenspektrum, keine Aufbewahrungsdaten, keine Zuordnung, und eine Änderungsseite, die niemals lokalisiert ist. Der Gutachter kann das beabsichtigte Molekül nicht von einem Positionsisomer unterscheiden, und der Identitätsabschnitt scheitert eher an den Beweisen als am Ergebnis.
Üben 4: Skalierbare Prozesse benötigen Vergleichbarkeitsdaten, keine Projektion
Eine Route, die im Labormaßstab funktioniert, ist kein Beweis dafür, dass sie im Produktionsmaßstab funktioniert, und Rezensenten betrachten die Lücke als ein Risiko, das sie einpreisen müssen. Pilotchargen sind die Brücke: sie zeigen Ertrag, Reinheit, Zykluszeit und Harzleistung im mittleren Maßstab, und dort festgestellte Abweichungen werden vorher untersucht Peptidkopplung Das Programm schreitet voran. Die Robustheit wird anhand von Trenddaten über Chargen hinweg beurteilt, unterstützt durch kritische Prozessparameterstudien und Design-of-Experiment- oder Quality-by-Design-Arbeiten, die zeigen, dass der Prozess die erwartete Variabilität toleriert. Die EMA-Richtlinie zu synthetischen Peptiden formuliert diese Erwartungen an die Peptidherstellung.
Der Fehlermodus ist ein Scale-Up-Abschnitt, der die Produktionsleistung anhand von Labordaten projiziert, ohne dass eine Charge im mittleren Maßstab dahinter steckt. Ein Paket kann einen glaubwürdigen Weg zur GMP-Versorgung darstellen und dennoch keine Pilot-Vergleichbarkeit aufweisen, Dies überlässt es dem Gutachter, allein das Scale-up-Risiko abzuschätzen. Chargenprotokolle sollten auch die in ICH Q7 festgelegten Dokumentationserwartungen erfüllen, denn auf dieser Aufzeichnung basiert eine technische Übertragung.
Üben 5: Auditfähige Analysedaten bilden die Rückverfolgbarkeitsebene
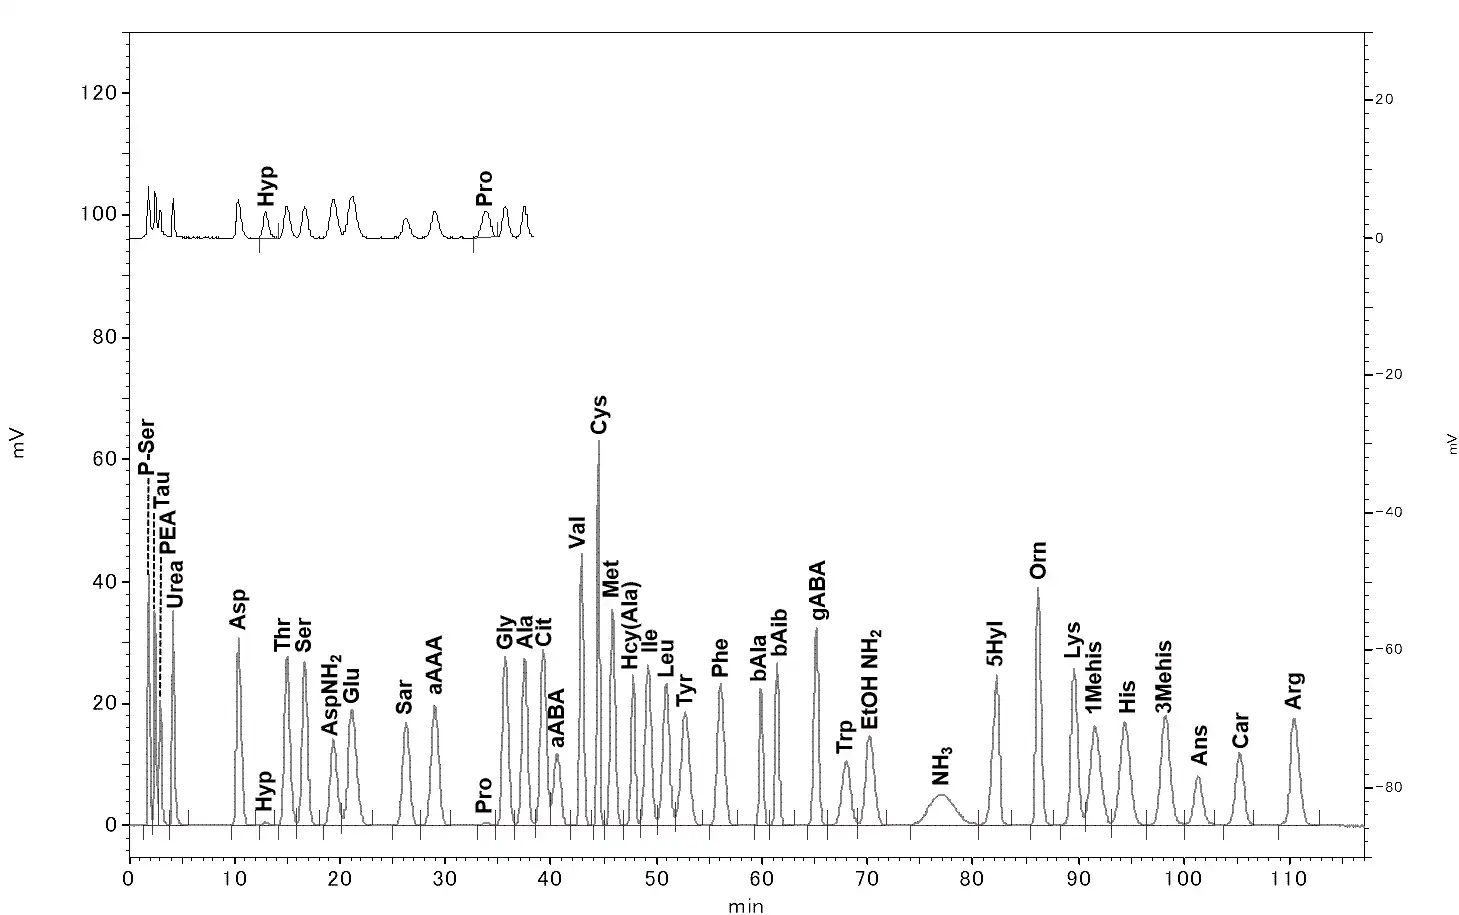
Die stärkste analytische Wissenschaft in einem Paket ist unbrauchbar, wenn ein Prüfer sie nicht auf die Rohausgabe zurückführen kann. Auditfähige Analysedaten bedeuten, dass eine Aufzeichnung vollständig ist, nachvollziehbar, reproduzierbar und überprüfbar von der Rohausgabe des Instruments durch validierte Interpretation und Berichterstattung, wie in der dargelegt MHRA GxP-Datenintegritätsleitlinien und -definitionen (Marsch 2018). In der Praxis bedeutet das, dass Rohchromatogramme und -spektren gespeichert werden und nicht nur Übersichtstabellen, eine Methode, die für den vorgesehenen Verwendungszweck anhand vordefinierter Akzeptanzkriterien validiert wurde, ein dokumentiertes Systemeignungsergebnis für den Tag der Analyse, und Abstammungsverbindungsproben, Methoden, Instrument läuft, Verarbeitungsparameter und Analysten- oder Qualitätssicherungsprüfung für die spezifische Charge oder Charge. Die Methodenvalidierung selbst wird durch ICH Q2 definiert(R2) (2023), die die FDA im März veröffentlichte 2024.
Der Fehlermodus ist ruhig. Ein Paket kann korrekte Verunreinigungszahlen melden, während die zugrunde liegenden Chromatogramme nie aufbewahrt wurden, Im Abschnitt „Unreinheit“ bleibt nichts übrig, was ein unabhängiger Gutachter reproduzieren könnte.
Die Evidenzmatrix als Entscheidungsinstrument
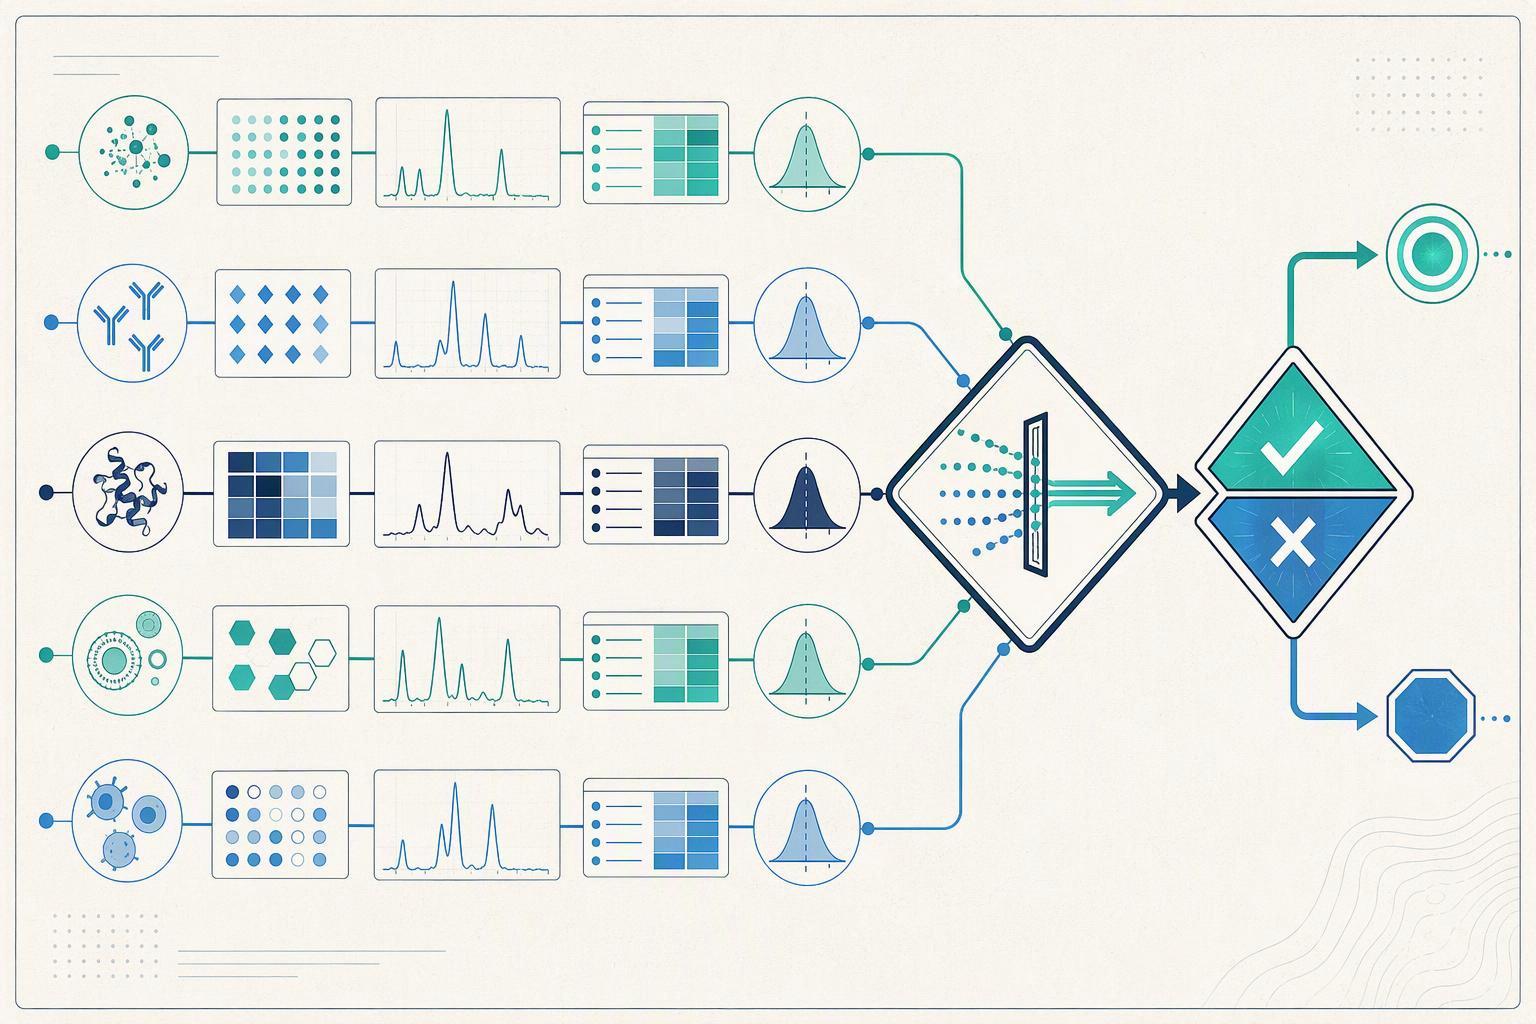
Endokrine und Hormone Bewerten Sie ein Peptid-Beweispaket anhand von fünf Zeilen, anstatt es von vorne nach hinten zu lesen. Jede Praxis wird zu einer Reihe mit einem Anspruch, das Experiment dahinter, das Protokoll, das es regelte, die Anzeige, und das Entscheidungstor wird gelöscht. Ein dünnes Paket schlägt in denselben Zeilen fehl: ein Reinheitszertifikat ohne Chromatogramm, eine Prognose ohne Vergleichbarkeit, ein alleinstehendes Massenspektrum als Identitätsnachweis.
|
Üben |
Beanspruchen |
Experiment |
Protokoll |
Anzeige |
Entscheidungstor |
|---|---|---|---|---|---|
|
Reproduzierbare Synthese |
Route wiederholt sich im Zielmaßstab |
Läufe wiederholen, gleiche Route |
Schriftliche Methode, feste Parameter |
Ertrag und Profil über alle Läufe hinweg Synthese von Thf |
Läuft 2 Matchlauf 1? |
|
Kontrolle von Verunreinigungen |
Profil wird verstanden, nicht nur niedrig |
Studien zur Spike- und Forced-Degradation |
Schwellenwerte festgelegt von Gastrointestinaler Forschungsbereich Entwicklungsdaten |
Benannte Verunreinigungen mit Grenzen |
Sind Grenzen gerechtfertigt?, nicht nur getroffen? |
|
Strukturelle Bestätigung Immunmodulation |
Identität wird hergestellt |
Orthogonale Methoden, nicht einer |
Methodenpaar dokumentiert |
Übereinstimmung zwischen den Methoden |
Würde eine zweite Methode nicht zustimmen?? |
|
Skalierbarer Prozess |
Der Maßstabswechsel ist vergleichbar |
Lot-zu-Lot-Vergleichsläufe |
Dokumentation zum Technologietransfer |
Daten vor/nach der Skala nebeneinander |
Ist die Projektion durch Lose gestützt?? |
|
Auditfähige Daten |
Jede Zahl ist nachvollziehbar |
Rohdaten bleiben erhalten |
Prüfpfad intakt |
Quelldatensätze abrufbar |
Kann ein Rezensent es rekonstruieren?? |
Die Spezifikationslogik hinter diesen Toren ist älter als die Modalitäten, die sie jetzt regelt. Die FDA Q6A-Spezifikationsleitfaden, Dezember herausgegeben 2000, Ausdrücklich nicht erfasst sind Peptide und Polypeptide mit höherem Molekulargewicht, Aus diesem Grund stützt sich die Praxis der Peptidspezifikation auf die EMA-Richtlinie zur Entwicklung und Herstellung synthetischer Peptide (Finale, 2025-12-04) stattdessen. Diese Richtlinie erwartet Chargenanalysezusammenfassungen für alle Peptidchargen im Dossier und Kreuzvalidierungsdaten, wenn Analysemethoden verwendet werden, Dabei handelt es sich um die gleiche Anspruch-zu-Auslese-Kette wie beim Matrixzeilentest.
Nächste Schritte: Was Sie in diesem Quartal von einem Partner verlangen können
Senden Sie die Anforderungsliste vor dem nächsten technischen Anruf, nicht danach. Fünf Punkte decken den Großteil der Anforderungen der Evidenzmatrix ab.
-
Richtlinie zur Aufbewahrung von Rohdaten. Wie lang sind Chromatogramme?, Massenspektren und Integrationsaufzeichnungen werden geführt, und in welchem Format können sie veröffentlicht werden?
-
Zusammenfassungen der Methodenvalidierung anhand vordefinierter Akzeptanzkriterien geschrieben, nicht rückentwickelt, um den Ergebnissen zu entsprechen.
-
Aufzeichnungen zur Systemeignung für die in Ihrem Programm verwendeten Methoden.
-
Daten zur Vergleichbarkeit von Pilot- oder Konstruktionschargen, Die Vergrößerung wird also nicht projiziert, sondern angezeigt.
-
Die Zusammenfassung der Chargenanalyse, die alle Chargen abdeckt, einschließlich derjenigen, die ausgefallen sind oder erneut verarbeitet wurden.
Wenn das Zusammenstellen dieses Pakets der Engpass ist, MOL Changes unterstützt die analytische Dokumentation von der Methodenentwicklung bis zum Freigabetest als eine Option unter mehreren leistungsfähigen Anbietern. MOL Changes hat ein kommerzielles Interesse an Peptidqualitätsstandards. In diesem Artikel wird beschrieben, was ein Diligence-Ready-Paket enthält, nicht das, was eine bestimmte Aufsichtsbehörde für eine Einreichung verlangt, und es handelt sich nicht um eine Rechts- oder Regulierungsberatung.
Häufig gestellte Fragen
Aber beweist eine hohe Reinheitszahl nicht bereits, dass das Peptid gut kontrolliert wird??
NEIN. Ein Reinheitsprozentsatz gibt an, wie viel der Probe als Hauptpeak eluiert wurde; es sagt Ihnen nicht, was der Rest ist. Diese Unterscheidung ist wichtig, weil ICH Q3A(R2) Legt die Meldung von Unreinheiten fest, Identifikations- und Qualifizierungsschwellenwerte, die mit der Tagesdosis skalieren, also das Gleiche 97% Figur trägt eine andere Verpflichtung in a 2 mg Dosis als in a 20 mg eins. Die Verunreinigungskontrolle für Peptide ist ein Profilanspruch, kein prozentualer Anspruch.
Was wäre, wenn wir bereits in einen Partner investiert hätten, dessen Paket dünn ist??
Die Lücke lässt sich in der Regel ohne Neustart des Programms schließen. Bei den meisten fehlenden Artefakten handelt es sich eher um Aufbewahrungs- und Dokumentationslücken als um Arbeit, die nie erledigt wurde, Das bedeutet, dass der schnellste Wiederherstellungspfad über die Rückverfolgbarkeitsschicht und die Pilotvergleichsdaten verläuft. Fordern Sie Rohchromatogramme an, Methodenparameter und Chargenprotokolle aus bereits abgeschlossenen Arbeiten, bevor Sie etwas Neues in Auftrag geben.
Gilt die EMA-Richtlinie zu synthetischen Peptiden für unser Programm??
Es ist der modalitätsspezifische Anker für synthetische Peptide in der EU. Die EMA-Leitlinie zur Entwicklung und Herstellung synthetischer Peptide erwartet Chargenanalysezusammenfassungen, die alle Peptidchargen im Dossier abdecken, plus Kreuzvalidierungsdaten, wenn analytische Methoden verwendet werden. Die Anwendbarkeit hängt von der Gerichtsbarkeit und dem Anmeldeweg ab, und dies ist keine regulatorische Beratung.
Warum klärt ICH Q6A unsere Spezifikationsfragen nicht??
Because ICH Q6A, im Dezember veröffentlicht 2000, schließt Peptide und Polypeptide mit höherem Molekulargewicht ausdrücklich aus seinem Anwendungsbereich aus. Die Praxis der Peptidspezifikation orientiert sich daher am USP <1503> und stattdessen die EMA-Peptidrichtlinie, Aus diesem Grund hat ein Partner, der nur Q6A zitiert, Ihre Spezifikationsfrage nicht beantwortet.
Abschluss
Der Wert eines Rekordgeschäfts legt die Messlatte für die Sorgfalt von Peptidentwicklungspartnern höher, da Käufer jetzt Herstellungsnachweise bepreisen, kein Molekülversprechen. Die achteinhalb Milliarden Dollar, die in Peptid-Therapeutika-Geschäfte geflossen sind 2024, wird von PeptideStaff in der Überprüfung der Investitionslandschaft für Peptidtherapeutika als der bisherige Höhepunkt beschrieben 2025 Es wurde erwartet, dass die Aktivität übertroffen wird, Legen Sie die Bedingungen für diese Verschiebung fest: Kapital bewegt sich in dieser Größenordnung nur gegen Dokumentation, die ein Prüfer prüfen kann.
Die umfassendere Änderung, für die der Artikel plädiert, besteht darin, dass kontinuierlich prüffähige Beweise zusammengestellt werden sollten, nicht unter Deal-Druck rekonstruiert. Reproduzierbare Syntheseaufzeichnungen, ein vollständiges Verunreinigungsprofil, orthogonale Identitätsdaten, Vergleichsläufe und revisionssichere Rückverfolgbarkeit lassen sich als Nebenprodukt der normalen Entwicklung kostengünstiger pflegen, als sie termingerecht in einem Datenraum neu aufzubauen.
Behandeln Sie die Evidenzmatrix als eine ständige Checkliste und nicht als einen einmaligen Sprint, und fordern Sie noch in diesem Quartal das analytische Datenpaket von Ihrem aktuellen oder in Frage kommenden Peptidentwicklungspartner an.