Por qué el valor récord del acuerdo está elevando el nivel de diligencia de los socios de desarrollo de péptidos
El valor del negocio de péptidos está en un récord, y el dinero se valora en función de la evidencia de fabricación en lugar de la novedad molecular.. PeptideStaff 2026 revisión de fusiones y adquisiciones estima las participaciones accionarias calificadas para el acceso anticipado en USD 50 millones a USD 500 millón, adquisiciones de grandes farmacéuticas de una biotecnología peptídica en GLP-1 o enfermedad metabólica en USD 2 mil millones en USD 15 mil millones y más, y valoraciones de 8 a 15 veces las ventas anuales máximas esperadas para una empresa que posee una Fase 3 activo en una indicación de alto valor.
Trátelos como estimaciones de estilo analista, desde un editor comercial cuyos clientes se encuentran en CDMO y trabajo de dotación de personal., valores transaccionales no revelados. Las cifras de acuerdos varían según la fuente y según cómo se cuenta un acuerdo., así que léelos como dirección, no es una lista de precios.
¿Qué valoran ahora los compradores?
El cambio es del interés a nivel de molécula al interés a nivel de fabricación y evidencia.. Un revisor abriendo un paquete de evidencia de péptidos camina una secuencia fija: registro de lote primero, entonces el perfil de impurezas, luego datos de identidad ortogonales, luego ampliar la comparabilidad, y finalmente la capa de trazabilidad que une al resto. Cada artefacto responde a una pregunta diferente, y una brecha en cualquiera de ellos paraliza la revisión incluso antes de que se discuta la ciencia..
Conclusión clave
Registro de lotes
Perfil de impurezas
Datos de identidad ortogonales
Comparabilidad ampliada
Capa de trazabilidad
Práctica 1: La síntesis reproducible es lo primero que prueba un revisor
Esa secuencia comienza con el registro del lote., porque una ruta de síntesis que funciona una vez es un experimento; Uno que funciona siempre es un compromiso de suministro.. La primera pregunta que hace un revisor es si el proceso está controlado o si el resultado fue suerte., y la única forma de responder es con registros que permitan a un extraño reconstruir lo que sucedió en cada ejecución..
Yo Q7 establece la línea de base: cada lote de API necesita registros de lote, un Certificado de Análisis y una revisión de calidad del producto, y las instrucciones de fabricación deben especificar el tamaño del lote, configuración del equipo, condiciones de reacción como la temperatura, pH y agitación, y controles en proceso. Las desviaciones se registran e investigan en lugar de suavizarse, y rendir, Los perfiles de temperatura y las tendencias de impurezas se monitorean en todos los lotes..
Para péptidos, ese récord tiene que llegar más abajo en la ruta. Orientación anclada en el Directriz de la EMA sobre el desarrollo y fabricación de péptidos sintéticos espera que registros de lotes representativos cubran la ruta de síntesis, la resina, Los reactivos de acoplamiento y las bases de la purificación., con rendimiento, pureza, datos de tiempo de ciclo y rendimiento de resina que muestran que la ruta se mantiene a escala intermedia.
El modo de falla es sutil porque los números pueden verse bien. Tres lotes consecutivos con rendimiento y pureza consistentes aún dejan al revisor incapaz de descartar un resultado impulsado por el material si los registros omiten el lote de reactivo de acoplamiento y el lote de resina.. El proceso parece reproducible.; la evidencia no demuestra que sea.
Práctica 2: El control de impurezas significa un perfil, no es un número de pureza
A 98% La cifra de pureza no le dice nada al crítico sobre el 2% eso queda, y esa brecha es donde realmente se juzga el control de impurezas de los péptidos.. Yo Q3A(R2) establece informes, Umbrales de identificación y calificación que escalan con la dosis diaria máxima en lugar de establecerse en porcentajes fijos.: reportando en 0.05% para una dosis máxima diaria de 2 g/día o menos, apretando a 0.03% arriba 2 g/día, con límites de identificación y calificación que disminuyen a medida que aumenta la dosis (FDA, Q3A(R) Impurezas en nuevos fármacos, Junio 2008).
Un paquete que informa un número de pureza y ningún dato de impureza individual no se puede evaluar con respecto a esas bandas.. El modo de falla es una incógnita que aparece solo en lotes posteriores y nunca tiene tendencia., dejando al revisor incapaz de separar la deriva del proceso de un cambio de materia prima.
Práctica 3: La confirmación estructural necesita evidencia de identidad ortogonal
Un espectro de masas confirma la masa.. No confirma secuencia, y no te dice dónde se encuentra una modificación. Dos moléculas pueden compartir una masa idéntica y diferir en la posición de una cadena lipídica., un puente de ciclación o una sustitución de un solo residuo, por lo tanto, un paquete cuya única evidencia de identidad es una lectura masiva deja al revisor incapaz de confirmar la molécula prevista..
Las pruebas de identidad ortogonal cierran esa brecha. Las expectativas actuales para las sustancias activas peptídicas sintéticas sitúan la identidad en el paquete de especificaciones junto con la pureza y el ensayo., y los métodos nombrados para ello son espectrometría de masas., Retención por HPLC o tiempo de retención relativo, análisis de aminoácidos, RMN, LC-MS/MS y mapeo de péptidos (Experiencias y expectativas regulatorias de USP CMC para péptidos, 2024). El conjunto se elige para ajustarse a la molécula., y para un péptido modificado, la pieza decisiva es la localización del sitio de modificación.: mapeo de péptidos o fragmentación LC-MS/MS que muestra la posición deseada, no solo la masa total correcta.
El rendimiento del método para cada una de esas pruebas se valida según Yo Q2(R2) Validación de procedimientos analíticos, Lea junto con la guía Q14 complementaria sobre el desarrollo de procedimientos analíticos. (Yo Q2(R2), 2023; Publicación de la FDA en marzo 2024). Las propias características de validación se encuentran dentro de la directriz., no en la página de inicio de la FDA, por lo que un paquete debe citar la directriz cuando afirma especificidad o precisión para un método de identidad.
pseudoprolina El modo de falla es fácil de detectar una vez que lo buscas: un solo espectro de masas, sin retención de datos, sin mapeo, y un sitio de modificación que nunca está localizado. El revisor no puede distinguir la molécula deseada de un isómero posicional., y la sección de identidad falla en la evidencia más que en el resultado.
Práctica 4: Los procesos escalables necesitan datos comparativos, no es una proyección
Una ruta que funciona a escala de laboratorio no es evidencia de que funcione a escala de producción., y los revisores tratan la brecha como un riesgo que deben valorar. Los lotes piloto son el puente: muestran rendimiento, pureza, tiempo de ciclo y rendimiento de la resina a escala intermedia, y las desviaciones encontradas allí se investigan antes Acoplamiento peptídico el programa avanza. La solidez se juzga como datos de tendencias entre lotes., respaldado por estudios de parámetros críticos del proceso y trabajo de diseño de experimento o calidad por diseño que demuestren que el proceso tolera la variabilidad esperada.. La directriz de la EMA sobre péptidos sintéticos enmarca esa expectativa para la fabricación de péptidos.
El modo de falla es una sección de escalamiento que proyecta el desempeño de la producción a partir de datos de laboratorio sin ningún lote de escala intermedia detrás.. Un paquete puede presentar una ruta creíble hacia el suministro de GMP y aun así no mostrar ninguna comparabilidad piloto, lo que deja al revisor estimar solo el riesgo de ampliación. Los registros de lotes también deben cumplir con las expectativas de documentación establecidas en ICH Q7., porque ese registro es a partir del cual se construye una transferencia técnica.
Práctica 5: Los datos analíticos listos para auditoría son la capa de trazabilidad
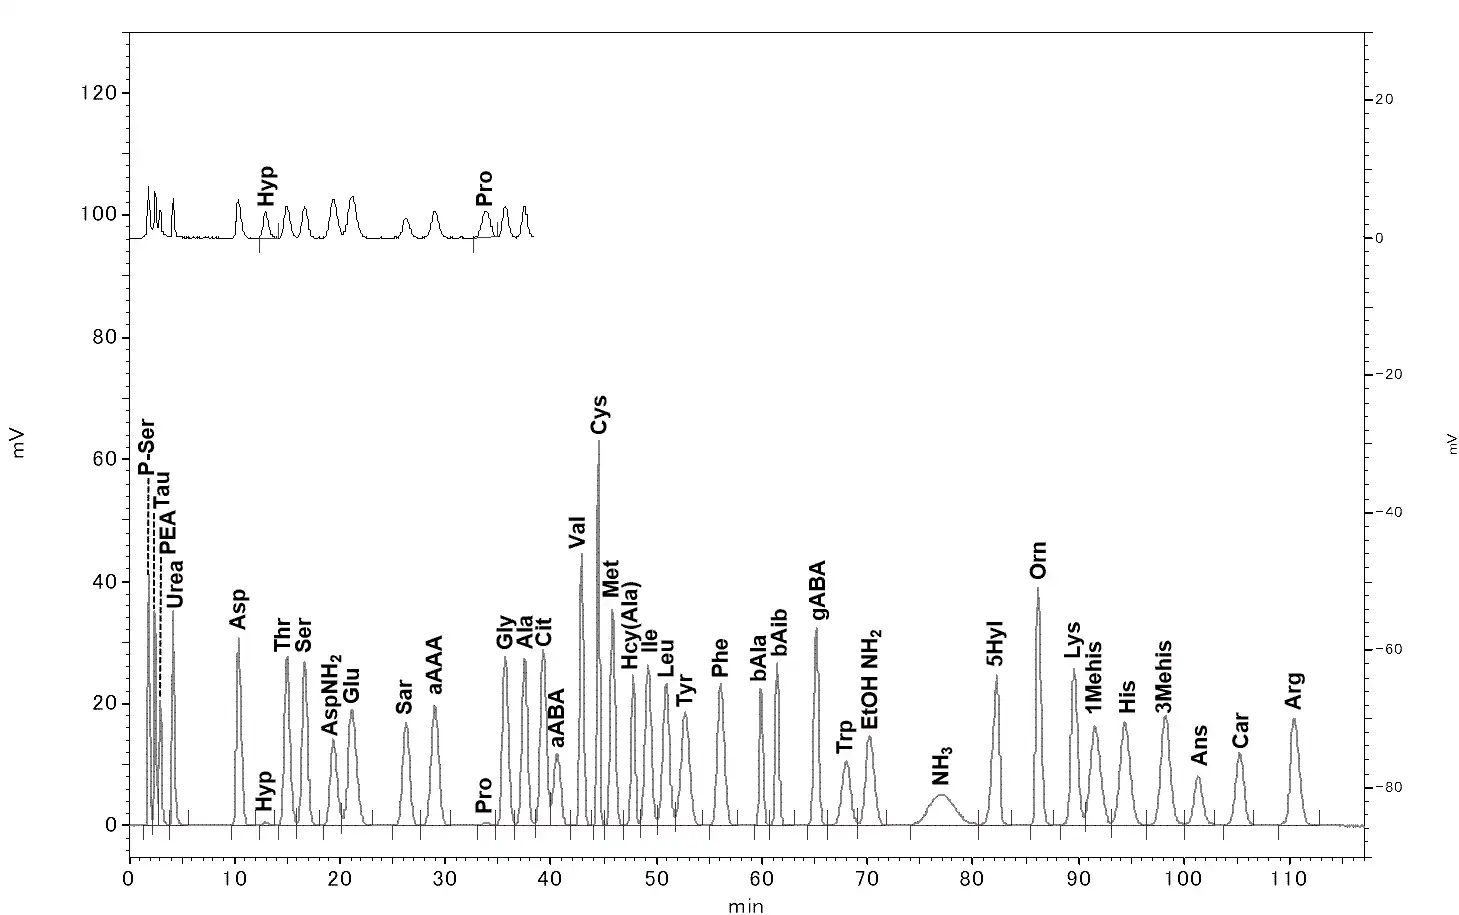
La ciencia analítica más sólida en un paquete es inutilizable si un revisor no puede rastrearla hasta el resultado bruto.. Los datos analíticos listos para la auditoría significan que un registro está completo, rastreable, Reproducible y revisable a partir de la salida bruta del instrumento mediante interpretación e informes validados., como se establece en el Guía y definiciones de integridad de datos de MHRA GxP (Marzo 2018). En la práctica, eso significa retener cromatogramas y espectros sin procesar en lugar de tablas de resumen únicamente., un método validado para su uso previsto frente a criterios de aceptación predefinidos, un resultado documentado de idoneidad del sistema para el día del análisis, y linaje conectando muestras, metodos, funcionamiento del instrumento, Parámetros de procesamiento y revisión de analistas o control de calidad del lote o lote específico.. La validación del método en sí está definida por ICH Q2(R2) (2023), que la FDA publicó en marzo 2024.
El modo de falla es silencioso.. Un paquete puede informar números de impureza correctos mientras que los cromatogramas subyacentes nunca se conservaron, no dejando nada en la sección de impurezas que un revisor independiente pueda reproducir.
La matriz de evidencia como herramienta de decisión
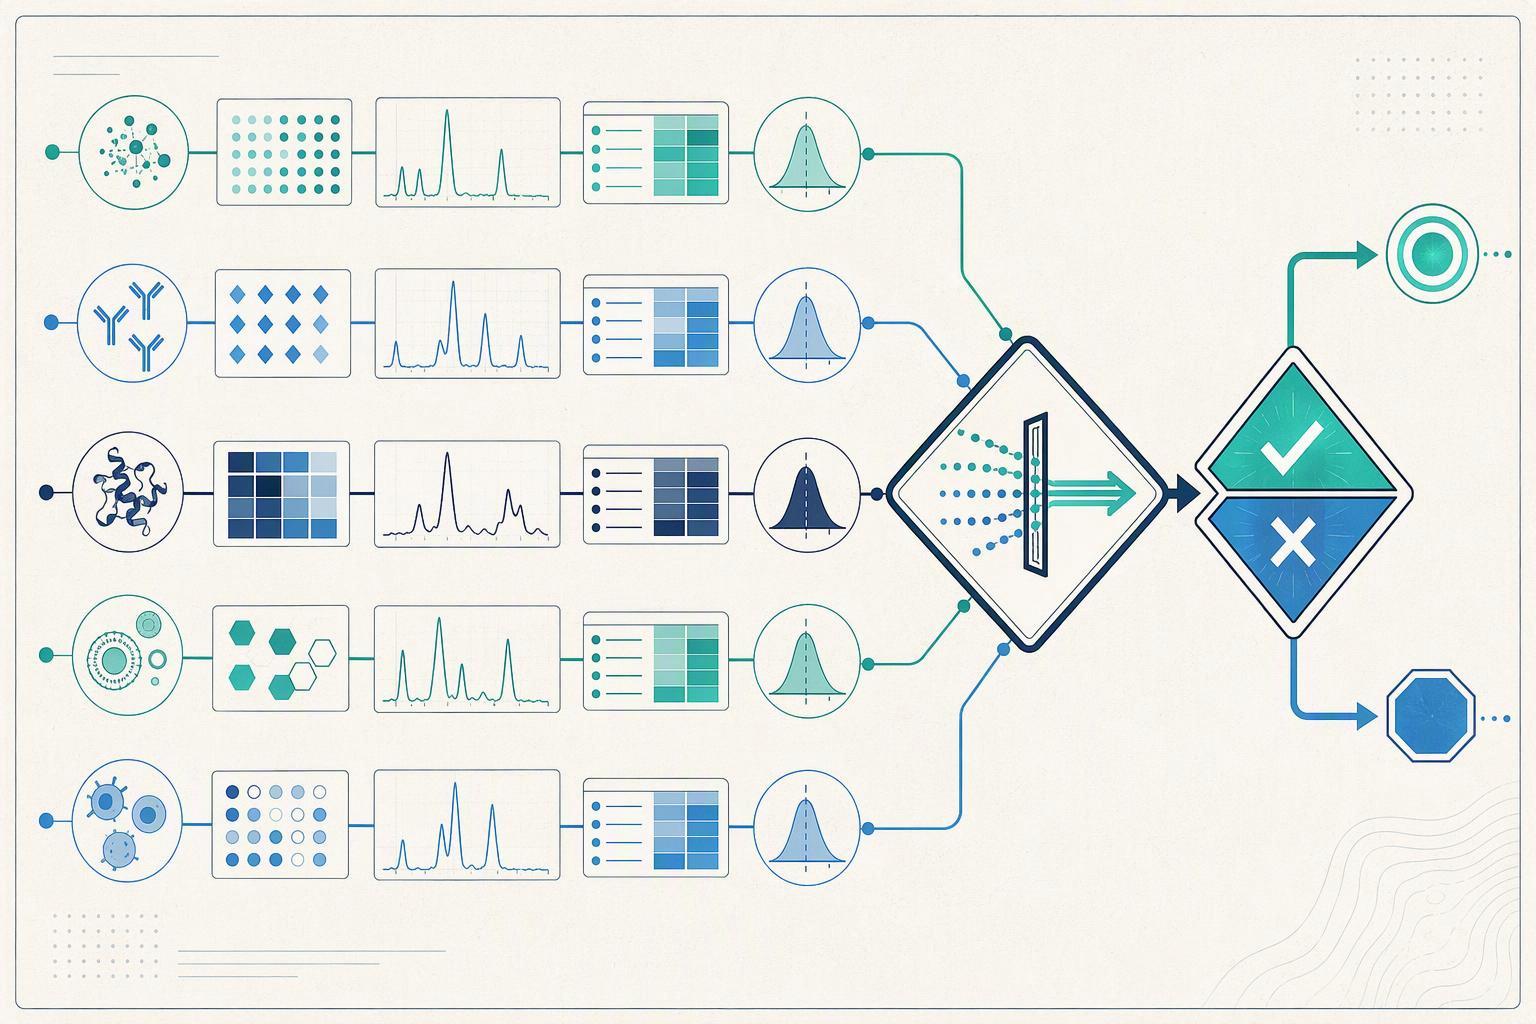
Endocrino y hormonas Califique un paquete de evidencia de péptidos en cinco filas en lugar de leerlo de adelante hacia atrás. Cada práctica se convierte en una fila con un reclamo., el experimento detrás de esto, el protocolo que lo regía, la lectura, y la puerta de decisión se despeja. Un paquete delgado falla en las mismas filas.: un certificado de pureza sin cromatograma, una proyección sin lote de comparabilidad, Un espectro de masas que sirve por sí solo como prueba de identidad..
|
Práctica |
Afirmar |
Experimento |
Protocolo |
Leer |
Puerta de decisión |
|---|---|---|---|---|---|
|
Síntesis reproducible |
La ruta se repite a escala objetivo |
Repetir carreras, misma ruta |
método escrito, parámetros fijos |
Rendimiento y perfil en todas las tiradas Síntesis de Thf |
corre 2 carrera del partido 1? |
|
control de impurezas |
Se entiende el perfil, no solo bajo |
Estudios con picos y degradación forzada. |
Umbrales establecidos desde Área de Investigación Gastrointestinal datos de desarrollo |
Impurezas nombradas con límites. |
¿Están justificados los límites?, no acaba de conocer? |
|
Confirmación estructural Inmunomodulación |
Se establece la identidad |
Métodos ortogonales, ni uno |
Par de métodos documentados |
Acuerdo entre métodos |
¿Un segundo método no estaría de acuerdo?? |
|
Proceso escalable |
El cambio de escala es comparable |
Ejecuciones de comparabilidad entre lotes |
Documentación de transferencia de tecnología |
Datos previos y posteriores a la escala uno al lado del otro |
¿La proyección está respaldada por lotes?? |
|
Datos listos para auditoría |
Cada número es rastreable |
Datos brutos retenidos |
Pista de auditoría intacta |
Registros fuente recuperables |
¿Puede un revisor reconstruirlo?? |
La lógica de especificación detrás de estas puertas es más antigua que las modalidades que ahora gobierna.. La FDA Guía de especificaciones Q6A, emitido en diciembre 2000, explícitamente no cubre péptidos y polipéptidos de mayor peso molecular, Es por eso que la práctica de especificación de péptidos se basa en la Guía de la EMA sobre el desarrollo y fabricación de péptidos sintéticos. (final, 2025-12-04) en cambio. Esa directriz espera resúmenes de análisis de lotes para todos los lotes de péptidos en el expediente y datos de validación cruzada donde se utilizan métodos analíticos., que es la misma cadena de reclamo a lectura que prueba las filas de la matriz.
Próximos pasos: qué pedirle a un socio este trimestre
Enviar la lista de solicitudes antes de la próxima llamada técnica, no después de eso. Cinco elementos cubren la mayor parte de lo que solicita la matriz de evidencia.
-
Política de retención de datos sin procesar. ¿Cuánto duran los cromatogramas?, Se mantienen registros de espectros de masas y de integración., y en que formato se pueden publicar?
-
Resúmenes de validación de métodos escrito según criterios de aceptación que fueron predefinidos, no se aplica ingeniería inversa para ajustarse a los resultados.
-
Registros de idoneidad del sistema para los métodos utilizados en su programa.
-
Datos de comparabilidad de lotes piloto o de ingeniería, por lo que la ampliación se muestra en lugar de proyectarse.
-
El resumen del análisis de lotes que cubre todos los lotes., incluyendo aquellos que fallaron o fueron reprocesados.
Si ensamblar ese paquete es el cuello de botella, MOL Changes respalda la documentación analítica desde el desarrollo de métodos hasta las pruebas de lanzamiento como una opción entre varios proveedores capacitados.. MOL Changes tiene interés comercial en estándares de calidad de péptidos. Este artículo describe lo que contiene un paquete listo para diligencia., no es lo que ningún regulador específico exigirá para una presentación, y no es asesoramiento legal o regulatorio..
Preguntas frecuentes
Pero, ¿un número de alta pureza no prueba ya que el péptido está bien controlado??
No. Un porcentaje de pureza le indica qué parte de la muestra eluyó como pico principal.; no te dice cual es el resto. Esa distinción es importante porque ICH Q3A(R2) establece informes de impurezas, Umbrales de identificación y calificación que escalan con la dosis diaria., entonces lo mismo 97% figura conlleva una obligación diferente en un 2 dosis de mg que en una 20 mg uno. El control de impurezas de los péptidos es un reclamo de perfil, no es un reclamo porcentual.
¿Qué pasa si ya hemos invertido en un socio cuyo paquete es escaso??
La brecha generalmente se puede cerrar sin reiniciar el programa.. La mayoría de los artefactos faltantes resultan ser lagunas de retención y documentación en lugar de trabajo que nunca se realizó., lo que significa que la ruta de recuperación más rápida pasa por la capa de trazabilidad y los datos de comparabilidad del piloto.. Solicite cromatogramas en bruto, parámetros del método y registros de lotes del trabajo ya completado antes de poner en marcha algo nuevo.
¿Se aplica la directriz de péptidos sintéticos de la EMA a nuestro programa??
Es el anclaje de modalidad específica para péptidos sintéticos en la UE.. La directriz de la EMA sobre el desarrollo y la fabricación de péptidos sintéticos espera resúmenes de análisis de lotes que abarquen todos los lotes de péptidos del expediente., además de datos de validación cruzada cuando se utilizan métodos analíticos. La aplicabilidad depende de la jurisdicción y la ruta de presentación., y este no es un consejo regulatorio.
¿Por qué ICH Q6A no resuelve nuestras preguntas sobre especificaciones??
Porque yo Q6A, publicado en diciembre 2000, excluye explícitamente de su alcance los péptidos y polipéptidos de mayor peso molecular. Por lo tanto, la práctica de especificación de péptidos se basa en la USP. <1503> y la directriz de péptidos de la EMA en su lugar, Es por eso que un socio que citó solo la pregunta 6A no respondió a su pregunta sobre especificaciones..
Conclusión
El valor récord del acuerdo está elevando el listón para la diligencia de los socios de desarrollo de péptidos porque los compradores ahora valoran la evidencia de fabricación., promesa no molecular. Los ocho mil quinientos millones de dólares que se destinaron a acuerdos terapéuticos con péptidos en 2024, descrito por la revisión del panorama de inversiones en terapias peptídicas de PeptideStaff como el pico anterior que 2025 Se esperaba que la actividad superara, establecer los términos de ese cambio: El capital a esta escala se mueve sólo contra la documentación que un revisor puede probar..
El cambio más amplio que defiende el artículo es que las pruebas listas para la diligencia deben reunirse continuamente, no reconstruido bajo presión de acuerdo. Registros de síntesis reproducibles, un perfil completo de impurezas, datos de identidad ortogonales, Las ejecuciones de comparabilidad y la trazabilidad lista para auditoría son más baratas de mantener como subproducto del desarrollo normal que reconstruirlas en una sala de datos en una fecha límite..
Trate la matriz de evidencia como una lista de verificación permanente en lugar de un sprint único, y solicite el paquete de datos analíticos a su socio de desarrollo de péptidos actual o candidato este trimestre.