Risposta rapida
Record peptide deal value is raising the evidence bar. See the five practices that make a peptide development partner diligence-ready.
Perché il valore del contratto record sta alzando il livello della diligenza dei partner per lo sviluppo dei peptidi
Il valore dell'affare del peptide è a un record, e il prezzo del denaro viene valutato in base alle prove di produzione piuttosto che alla novità molecolare. PeptideStaff 2026 revisione di fusioni e acquisizioni stima a USD le partecipazioni azionarie qualificanti per l'accesso anticipato alla pipeline 50 milioni di dollari 500 milioni, acquisizioni di grandi aziende farmaceutiche di una biotecnologia peptidica nel GLP-1 o nelle malattie metaboliche a USD 2 miliardi di dollari 15 miliardi e oltre, e valutazioni da 8 a 15 volte le vendite annuali di picco previste per un'azienda che detiene una Fase 3 bene in un'indicazione di alto valore.
Trattateli come gamme di stima in stile analista da un editore commerciale i cui clienti siedono in CDMO e lavorano con il personale, valori di transazione non divulgati. Le cifre relative alle trattative variano in base alla fonte e al modo in cui viene conteggiata una trattativa, quindi leggili come direzione, non un listino prezzi.
Ciò che gli acquirenti ora valutano
Il passaggio avviene dall’interesse a livello di molecola all’interesse a livello di produzione e di prova. Un revisore che apre a pacchetto di prove sui peptidi percorre una sequenza fissa: prima il record del batch, quindi il profilo delle impurità, quindi dati di identità ortogonali, quindi aumentare la comparabilità, e infine lo strato di tracciabilità che lega insieme il resto. Ogni artefatto risponde a una domanda diversa, e una lacuna in uno di essi blocca la revisione prima ancora che la scienza venga discussa.
Chiave da asporto
Registro del lotto
Profilo di impurità
Dati di identità ortogonali
Comparabilità su larga scala
Livello di tracciabilità
Pratica 1: La sintesi riproducibile è la prima cosa che un revisore verifica
Tale sequenza inizia con il record batch, perché un percorso di sintesi che funziona una volta è un esperimento; quello che funziona sempre è un impegno di fornitura. La prima domanda che si pone un revisore è se il processo è controllato o se il risultato è stato fortunato, e l’unico modo per rispondere è con registrazioni che permettano a un estraneo di ricostruire cosa è successo in ogni analisi.
Io Q7 imposta la linea di base: ogni batch di API necessita di record batch, un certificato di analisi e una revisione della qualità del prodotto, e le istruzioni di produzione devono specificare la dimensione del lotto, messa a punto dell'attrezzatura, condizioni di reazione come la temperatura, pH e agitazione, e controlli in-process. Le deviazioni vengono registrate e indagate anziché attenuate, e resa, i profili di temperatura e le tendenze delle impurità vengono monitorati tra i lotti.
Per i peptidi, quel record deve arrivare più avanti lungo il percorso. Guida ancorata al Linee guida EMA sullo sviluppo e la produzione di peptidi sintetici si aspetta che record batch rappresentativi coprano il percorso di sintesi, la resina, i reagenti di accoppiamento e le basi della purificazione, con rendimento, purezza, dati sulla durata del ciclo e sulle prestazioni della resina che mostrano che il percorso è valido su scala intermedia.
La modalità di fallimento è subdola perché i numeri possono sembrare a posto. Tre lotti consecutivi con resa e purezza costanti impediscono al revisore di escludere un risultato basato sul materiale se i record omettono il lotto del reagente di accoppiamento e il lotto della resina. Il processo sembra riproducibile; le prove non dimostrano che lo sia.
Pratica 2: Il controllo delle impurità significa un profilo, non un numero di purezza
UN 98% la cifra di purezza non dice nulla al recensore 2% quello rimane, e questa lacuna è il punto in cui viene effettivamente giudicato il controllo delle impurità per i peptidi. Io Q3A(R2) imposta il reporting, soglie di identificazione e qualificazione che si adattano alla dose massima giornaliera anziché a percentuali fisse: riportando a 0.05% per una dose massima giornaliera di 2 g/giorno o meno, stringendo a 0.03% Sopra 2 g/giorno, con limiti di identificazione e qualificazione che diminuiscono all’aumentare della dose (FDA, Q3A(R) Impurezze nelle nuove sostanze farmaceutiche, Giugno 2008).
Un pacchetto che riporta un numero di purezza e nessun dato sulle singole impurità non può essere valutato rispetto a tali bande. La modalità di errore è un'incognita che appare solo nei lotti successivi e non viene mai analizzata la tendenza, lasciando il revisore incapace di separare la deriva del processo da un cambiamento della materia prima.
Pratica 3: La conferma strutturale necessita di prove di identità ortogonale
Uno spettro di massa conferma la massa. Non conferma la sequenza, e non ti dice dove si trova una modifica. Due molecole possono condividere la stessa massa e differire nella posizione di una catena lipidica, un ponte di ciclizzazione o una sostituzione di singolo residuo, quindi un pacchetto la cui unica prova di identità è una lettura di massa lascia il revisore incapace di confermare la molecola desiderata.
Il test dell’identità ortogonale colma questa lacuna. Le attuali aspettative per i principi attivi peptidici sintetici collocano l'identità nel pacchetto di specifiche insieme alla purezza e al dosaggio, e i metodi chiamati per questo sono la spettrometria di massa, Ritenzione HPLC o tempo di ritenzione relativo, analisi degli aminoacidi, RMN, LC-MS/MS e mappatura dei peptidi (Esperienze normative e aspettative dell'USP CMC per i peptidi, 2024). Il set viene scelto per adattarsi alla molecola, e per un peptide modificato l'elemento decisivo è la localizzazione del sito di modifica: mappatura del peptide o frammentazione LC-MS/MS che mostra la posizione prevista, non solo la massa totale corretta.
Le prestazioni del metodo per ciascuno di questi test sono convalidate secondo Io Q2(R2) Validazione delle procedure analitiche, leggere insieme alla linea guida Q14 sullo sviluppo delle procedure analitiche (Io Q2(R2), 2023; Pubblicazione della FDA marzo 2024). Le caratteristiche di validazione stesse si trovano all'interno della linea guida, non sulla pagina di destinazione della FDA, quindi un pacchetto dovrebbe citare la linea guida quando afferma la specificità o l'accuratezza di un metodo di identità.
Pseudoprolina La modalità di errore è facile da individuare una volta cercata: un unico spettro di massa, nessun dato di conservazione, nessuna mappatura, e un sito di modifica che non viene mai localizzato. Il revisore non è in grado di distinguere la molecola desiderata da un isomero posizionale, e la sezione sull'identità fallisce sulle prove piuttosto che sul risultato.
Pratica 4: I processi scalabili necessitano di dati di comparabilità, non una proiezione
Un percorso che funziona su scala di laboratorio non è la prova che funziona su scala di produzione, e i revisori trattano il divario come un rischio da valutare. I lotti pilota sono il ponte: mostrano rendimento, purezza, tempo di ciclo e prestazioni della resina su scala intermedia, e le deviazioni riscontrate vengono indagate prima Accoppiamento peptidico il programma va avanti. La robustezza viene valutata come dati di tendenza tra i lotti, supportato da studi sui parametri critici del processo e da un lavoro di progettazione dell'esperimento o di qualità per progettazione che dimostri che il processo tollera la variabilità prevista. Le linee guida EMA sui peptidi sintetici delineano le aspettative per la produzione di peptidi.
La modalità di guasto è una sezione di scale-up che proietta le prestazioni di produzione dai dati di laboratorio senza alcun lotto su scala intermedia alle spalle. Un pacchetto può presentare un percorso credibile verso la fornitura GMP e tuttavia non mostrare alcuna comparabilità pilota, il che lascia al revisore il compito di stimare da solo il rischio di scale-up. I record dei lotti dovrebbero inoltre soddisfare le aspettative di documentazione stabilite in ICH Q7, perché quel record è ciò su cui si basa un trasferimento tecnico.
Pratica 5: I dati analitici pronti per la verifica costituiscono il livello di tracciabilità
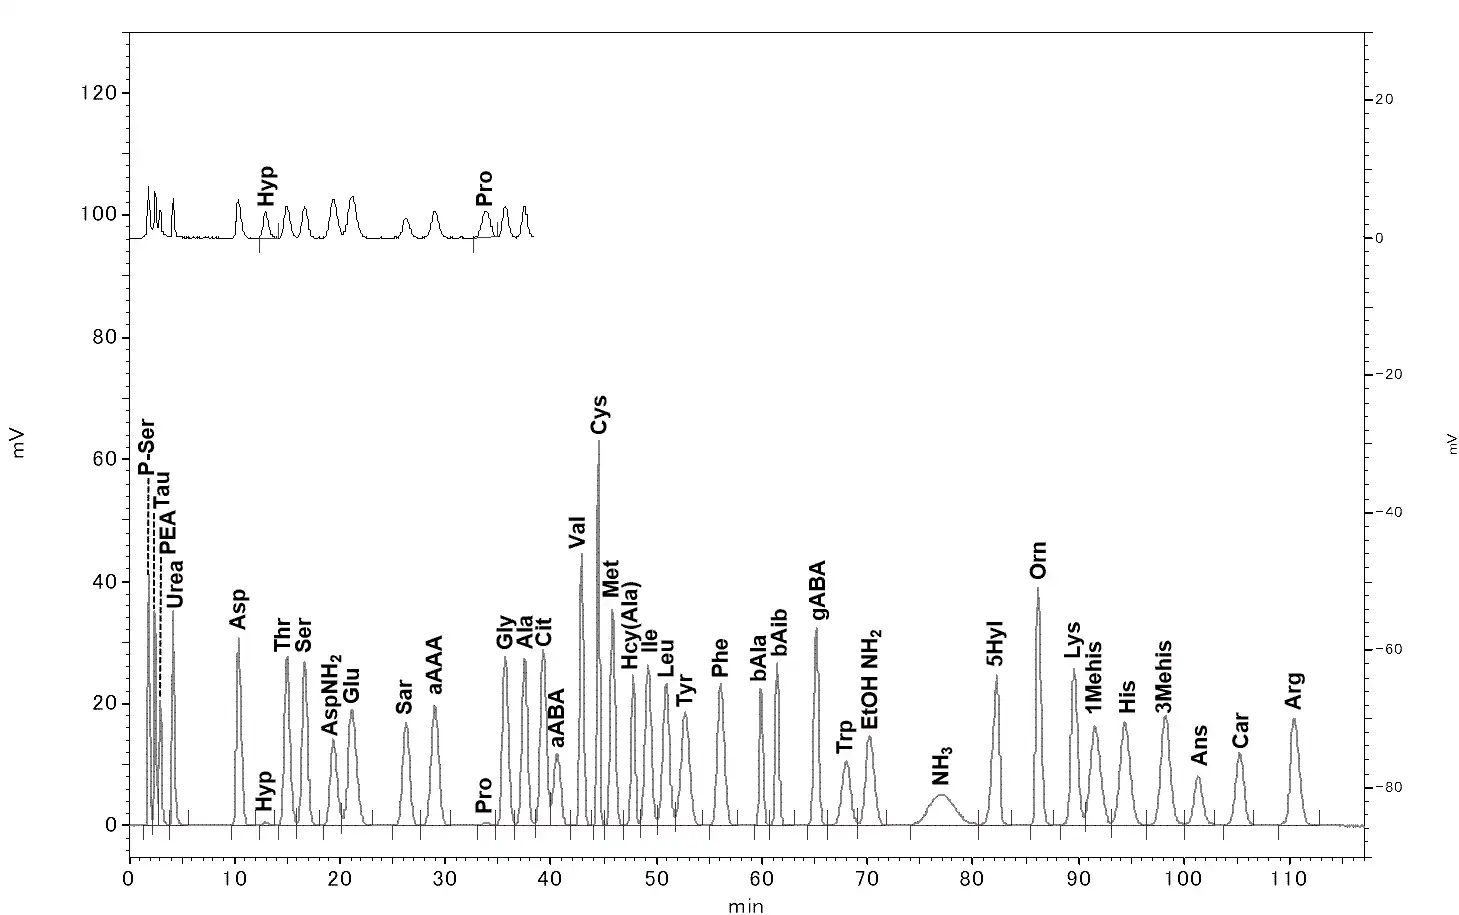
La scienza analitica più potente contenuta in un pacchetto è inutilizzabile se un revisore non riesce a ricondurla all'output grezzo. I dati analitici pronti per la verifica indicano che un record è completo, tracciabile, riproducibile e rivedibile a partire dai risultati grezzi dello strumento attraverso interpretazioni e reporting validati, come stabilito nel Linee guida e definizioni sull'integrità dei dati MHRA GxP (Marzo 2018). In pratica ciò significa conservare cromatogrammi e spettri grezzi anziché solo tabelle riassuntive, un metodo convalidato per l'uso previsto rispetto a criteri di accettazione predefiniti, un risultato documentato di idoneità del sistema per il giorno dell'analisi, e campioni che collegano il lignaggio, metodi, lo strumento funziona, parametri di elaborazione e revisione dell'analista o del QA per il batch o il lotto specifico. La validazione del metodo stessa è definita da ICH Q2(R2) (2023), che la FDA ha pubblicato a marzo 2024.
La modalità di errore è silenziosa. Un pacchetto può riportare i numeri di impurità corretti mentre i cromatogrammi sottostanti non sono mai stati conservati, non lasciando nulla nella sezione delle impurità che un revisore indipendente possa riprodurre.
La matrice delle evidenze come strumento decisionale
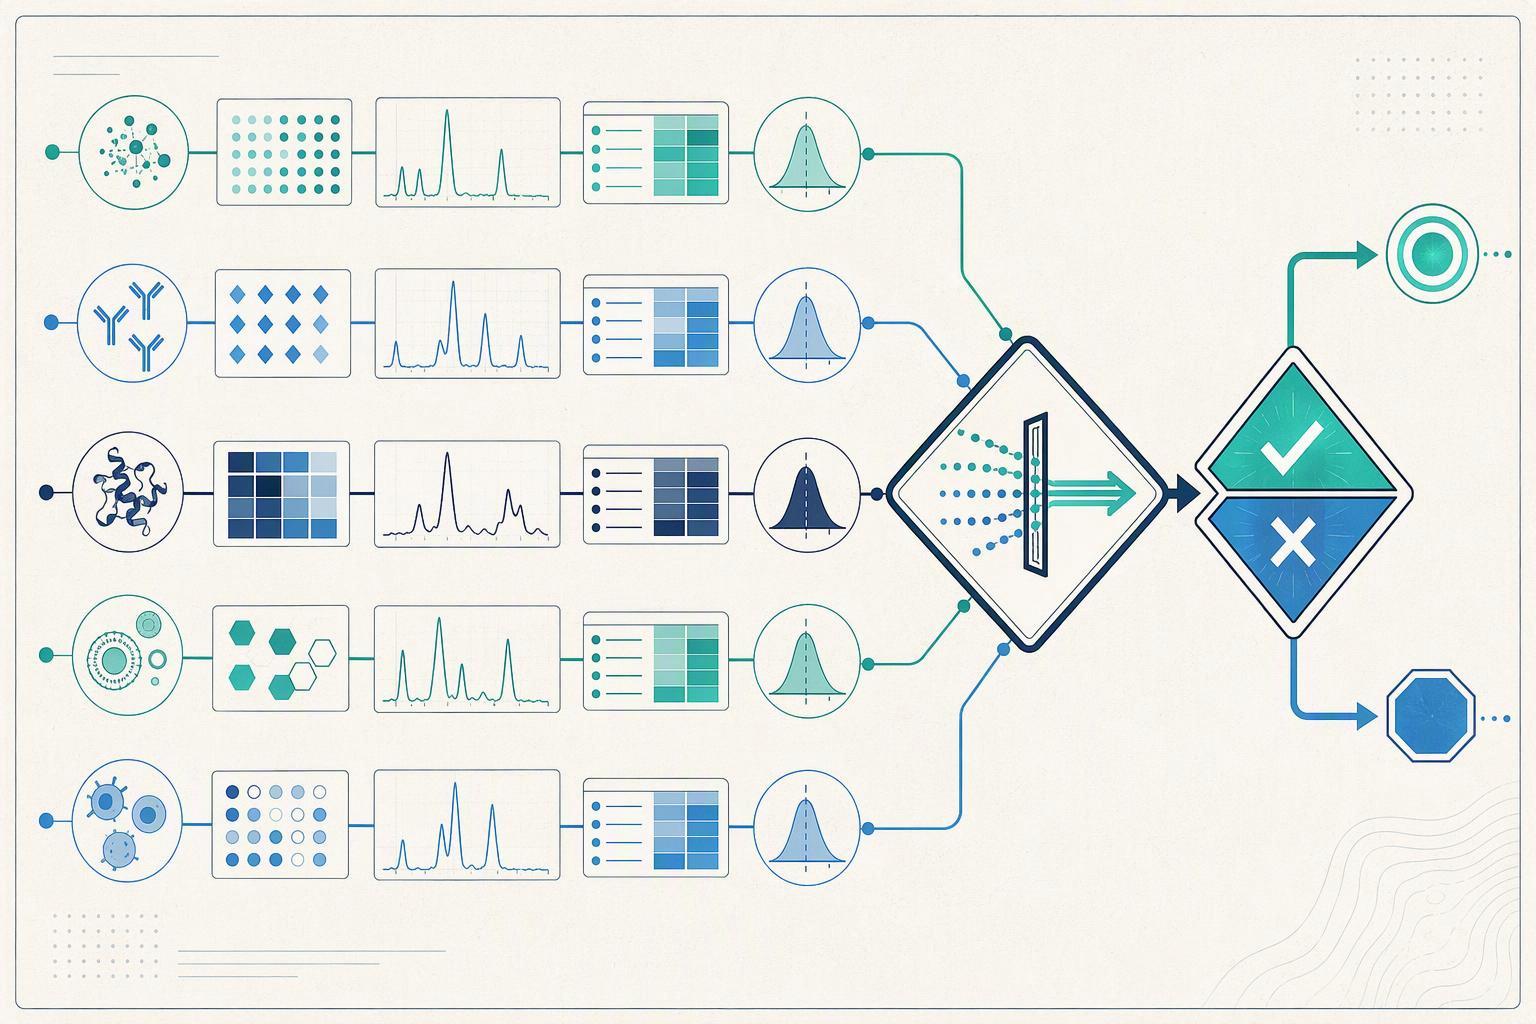
Endocrino e ormoni Valuta un pacchetto di prove peptidiche rispetto a cinque righe invece di leggerlo da cima a fondo. Ogni pratica diventa una riga con un reclamo, l'esperimento che c'è dietro, il protocollo che lo regolava, la lettura, e il cancello della decisione si sgombra. Un pacchetto sottile non riesce a eseguire le stesse righe: un certificato di purezza senza cromatogramma, una proiezione senza lotto comparabile, uno spettro di massa autonomo come prova d’identità.
|
Pratica |
Reclamo |
Sperimentare |
Protocollo |
Lettura |
Cancello decisionale |
|---|---|---|---|---|---|
|
Sintesi riproducibile |
Il percorso si ripete alla scala target |
Ripeti le corse, stesso percorso |
Metodo scritto, parametri fissi |
Resa e profilo nelle esecuzioni Sintesi Di Thf |
Funziona 2 svolgimento della partita 1? |
|
Controllo delle impurità |
Il profilo è compreso, non solo basso |
Studi a spillo e sulla degradazione forzata |
Soglie impostate da Area di ricerca gastrointestinale dati di sviluppo |
Impurezze denominate con limiti |
I limiti sono giustificati?, non appena incontrato? |
|
Conferma strutturale Immunomodulazione |
L'identità è stabilita |
Metodi ortogonali, non uno |
Coppia di metodi documentata |
Accordo tra i metodi |
Un secondo metodo non sarebbe d'accordo? |
|
Processo scalabile |
Il cambiamento di scala è paragonabile |
Esecuzioni di comparabilità da lotto a lotto |
Documentazione sul trasferimento tecnologico |
Dati pre/post-scala affiancati |
La proiezione è supportata da lotti? |
|
Dati pronti per il controllo |
Ogni numero è tracciabile |
Dati grezzi conservati |
Pista di controllo intatta |
Record di origine recuperabili |
Un revisore può ricostruirlo? |
La logica specifica dietro queste porte è più antica delle modalità che ora governa. Quelli della FDA Guida alle specifiche Q6A, rilasciato a dicembre 2000, non copre esplicitamente i peptidi e i polipeptidi con peso molecolare più elevato, ecco perché la pratica relativa alla specifica dei peptidi si basa sulle linee guida EMA sullo sviluppo e la produzione di peptidi sintetici (finale, 2025-12-04) Invece. Tale linea guida prevede riepiloghi di analisi dei lotti per tutti i lotti di peptidi nel dossier e dati di convalida incrociata in cui vengono utilizzati metodi analitici, che è la stessa catena di richiesta di lettura del test delle righe della matrice.
Prossimi passi: cosa richiedere a un partner questo trimestre
Invia l'elenco delle richieste prima della prossima chiamata tecnica, non dopo. Cinque elementi coprono la maggior parte di ciò che richiede la matrice delle prove.
-
Politica di conservazione dei dati grezzi. Quanto durano i cromatogrammi?, spettri di massa e registrazioni di integrazione conservate, e in quale formato possono essere rilasciati?
-
Riepiloghi di convalida del metodo scritto rispetto a criteri di accettazione predefiniti, non decodificato per adattare i risultati.
-
Record di idoneità del sistema per i metodi utilizzati nel programma.
-
Dati di comparabilità dei lotti pilota o tecnici, quindi l'ingrandimento viene mostrato piuttosto che proiettato.
-
Il riepilogo dell'analisi dei lotti che copre tutti i lotti, compresi quelli che non hanno funzionato o sono stati rielaborati.
Se l'assemblaggio di quel pacchetto è il collo di bottiglia, MOL Changes supporta la documentazione analitica dallo sviluppo del metodo fino ai test di rilascio come opzione tra diversi fornitori competenti. MOL Changes ha un interesse commerciale negli standard di qualità dei peptidi. Questo articolo descrive cosa contiene un pacchetto pronto per Diligence, non ciò che un regolatore specifico richiederà per un deposito, e non si tratta di consulenza legale o normativa.
Domande frequenti
Ma un numero di purezza elevato non dimostra già che il peptide è ben controllato?
NO. Una percentuale di purezza indica la quantità di campione eluita come picco principale; non ti dice qual è il resto. Questa distinzione è importante perché ICH Q3A(R2) imposta la segnalazione delle impurità, soglie di identificazione e qualificazione che scalano con la dose giornaliera, quindi lo stesso 97% la figura comporta un obbligo diverso in a 2 dose mg rispetto a a 20 mg uno. Il controllo delle impurità per i peptidi è un'affermazione del profilo, non una richiesta di percentuale.
E se avessimo già investito in un partner il cui pacchetto è limitato??
Il divario è solitamente colmabile senza riavviare il programma. La maggior parte degli artefatti mancanti risultano essere lacune di conservazione e documentazione piuttosto che lavoro mai svolto, il che significa che il percorso di ripristino più veloce passa attraverso il livello di tracciabilità e i dati pilota di comparabilità. Richiedi cromatogrammi grezzi, parametri del metodo e record dei lotti del lavoro già completato prima di commissionare qualcosa di nuovo.
Le linee guida EMA sui peptidi sintetici si applicano al nostro programma?
È l'ancoraggio modalità-specifica per i peptidi sintetici nell'UE. La linea guida EMA sullo sviluppo e la produzione di peptidi sintetici prevede che i riepiloghi delle analisi dei lotti coprano tutti i lotti di peptidi nel dossier, oltre a dati di convalida incrociata in cui vengono utilizzati metodi analitici. L'applicabilità dipende dalla giurisdizione e dal percorso di archiviazione, e questo non è un consiglio normativo.
Perché ICH Q6A non risolve le nostre domande sulle specifiche?
Perché ho Q6A, pubblicato a dicembre 2000, esclude esplicitamente dal suo campo di applicazione i peptidi e i polipeptidi con peso molecolare più elevato. La pratica relativa alla specifica dei peptidi si basa quindi sull'USP <1503> e invece la linea guida EMA sui peptidi, ecco perché un partner che cita solo Q6A non ha risposto alla tua domanda sulle specifiche.
Conclusione
Il valore dell’accordo record sta alzando il livello della diligenza dei partner per lo sviluppo dei peptidi perché gli acquirenti ora valutano le prove di produzione, non la promessa di molecole. Gli otto miliardi e mezzo di dollari investiti negli accordi terapeutici con i peptidi 2024, descritto dalla revisione del panorama degli investimenti terapeutici peptidici di PeptideStaff come il picco precedente 2025 ci si aspettava che l'attività superasse, fissare i termini di quel cambiamento: il capitale su questa scala si muove solo rispetto alla documentazione che un revisore può verificare.
Il cambiamento più ampio sostenuto dall’articolo è che le prove pronte per la diligence dovrebbero essere raccolte continuamente, non ricostruito sotto la pressione dell’accordo. Record di sintesi riproducibili, un profilo completo di impurità, dati di identità ortogonali, le analisi di comparabilità e la tracciabilità pronta per l'audit sono più economiche da mantenere come sottoprodotto di uno sviluppo normale piuttosto che ricostruirle in una data room entro una scadenza.
Tratta la matrice delle prove come una lista di controllo permanente piuttosto che come uno sprint una tantum, e richiedi il pacchetto di dati analitici al tuo partner attuale o potenziale per lo sviluppo di peptidi questo trimestre.