Schnelle Antwort
Peptide quality verification is a documented chain, nicht eine Reinheitszahl. Learn identity testing, Verunreinigungsprofilierung, and how to read a CoA.
Was die Überprüfung der Peptidqualität eigentlich bedeutet
Die Überprüfung der Peptidqualität ist dokumentiert, Chargenspezifische Beweiskette hinter einem Fläschchen: Rohstoffqualifikation, aseptische Handhabung, Identitätsprüfung, Verunreinigungsprofilierung, Dokumentation, und die Grenze zwischen Forschungsverwendung und zugelassenem Arzneimittel. Es handelt sich nicht um einen Reinheitsprozentsatz, und es ist nicht der Ruf eines Lieferanten. Dabei handelt es sich um eine Reihe von Aufzeichnungen, die es einem Dritten ermöglichen, nachzuverfolgen, was in das Fläschchen gelangt ist, wie es gehandhabt wurde, und welche Tests ergeben haben.
Die Unterscheidung ist wichtig, da jede Verbindung eine andere Fehlerklasse abfängt, und ein starkes Ergebnis bei einem Link sagt nichts über die anderen aus. Die Rohstoffqualifizierung erfasst, was vor Beginn der Synthese in den Prozess gelangte. Bei der aseptischen Handhabung wird alles aufgefangen, was danach hineingelangt ist. Bei der Identitätsprüfung wird ein Fläschchen entdeckt, bei dem es sich überhaupt nicht um das beanspruchte Peptid handelt. Die Profilierung von Verunreinigungen erfasst, was sich daneben befindet. Die Dokumentation erfasst, ob einer der oben genannten Punkte im Nachhinein überprüft werden kann. Die Kategoriegrenze erfasst, ob das Material jemals für den menschlichen Gebrauch bestimmt war.
Die Regulierungsbehörden behandeln diese als verbundene Verpflichtungen und nicht als separate Boxen. Der Richtlinienentwurf der EMA zu synthetischen Peptiden erwartet von den Herstellern, dass sie die Bezeichnung des Ausgangsmaterials begründen, Kennen Sie den Lieferanten, Kontrolle relevanter Verunreinigungen, und überwachen Sie kritische Verunreinigungen in Aminosäure- und Bausteinmaterialien, damit das endgültige Verunreinigungsprofil kontrolliert werden kann (Richtlinienentwurf der EMA). Die Identitätsbestätigung beruht grundsätzlich auf der Orthogonalität: Bestätigung der intakten Masse, Sequenzbestätigung, Zusammensetzungsanalyse, und Strukturmethoden untersuchen verschiedene Eigenschaften, Daher kann eine einzelne HPLC-Retentionszeit die Masse nicht bestätigen, Sequenz, oder Standort der Änderung (Überprüfung der Peptidqualität von Springer, 15 Juli 2026).
Jeder Link erhält unten einen eigenen Abschnitt, in der Reihenfolge, in der ein Stapel sie durchläuft.
Warum die Überprüfung der Peptidqualität jetzt wichtig ist
Der deutlichste aktuelle Beweis dafür, dass die Überprüfung der Peptidqualität ein echtes Problem darstellt, stammt aus der Durchsetzung, nicht aus dem Marketing. In ein Januar 2026 Abmahnungsschreiben, Die FDA zitierte GenoGenix LLC (MARCS-CMS 718739, datiert 20 Januar 2026) für unhygienische Bedingungen bei Produkten, von denen erwartet wird, dass sie steril sind. Die Inspektoren dokumentierten, dass Bediener mit behandschuhten Händen die erste Luft über offenen sterilen Behältern blockierten, Verschließen Sie Fläschchen von Hand, nachdem Sie in eine Tüte mit Stopfen gegriffen haben, Materialien, die ohne Desinfektion in höherwertige Luftbereiche gelangen, und freiliegende Haut im ISO-Aseptikbereich. Im selben Brief ging es um nicht zugelassene neue Medikamente, einschließlich umgepacktem Semaglutid, Tirzepatid, und Retatrutid, mehr Thymosin Beta-4, und Massenarzneistoffe, die nicht für die 503B-Compoundierung in Frage kommen.
Dabei handelt es sich um einen dokumentierten Befund mit benannter Quelle und Datum. Zwei Behauptungen, die Sie an anderer Stelle wiederholt sehen werden, sind es nicht. Die Behauptung, dass nicht zugelassene Fläschchen Blei enthalten, und die Behauptung, dass jedes Fläschchen bakterielles Endotoxin enthält, Erreichen Sie diesen Artikel nur über gebrauchte und anbieternahe Seiten, das sind sie als nicht verifizierte Leads gemeldet statt Statistiken.
Die Rechtslage ist einfacher als die Chemie. Die FDA stellt klar und deutlich fest, dass zusammengesetzte Arzneimittel nicht von der FDA zugelassen sind und dass es ihre Sicherheit nicht überprüft, Wirksamkeit, oder Qualität, bevor sie vermarktet werden.
Ignorieren Sie die Beweiskette und die Kosten tauchen später auf, in einer Audit- oder Lieferantenqualifizierungsdatei, die keine einzige Folgefrage zur Herstellung einer Charge beantworten kann, getestet, oder verfolgt.
Wie Kontamination in die Kette gelangt: Rohstoffe und aseptische Handhabung
Eine Kontamination in einem nicht zugelassenen Peptidfläschchen ist selten auf eine schlechte Syntheseausbeute zurückzuführen. Es tritt früher ein, bei der Rohstoffqualifizierung, und noch einmal bei der Handhabung, Filtration, Behälterverschluss und Lagerung. Eine hohe Ausbeute an falschem oder verschmutztem Material ist immer noch falsches Material.
Der Richtlinienentwurf der EMA zu synthetischen Peptiden nimmt den Rohstoffaspekt ernst: Es wird erwartet, dass ein Hersteller begründet, warum ein Stoff als Ausgangsmaterial bezeichnet wird, und um kritische Verunreinigungen in Aminosäure- und Bausteineinträgen zu überwachen, damit das endgültige Verunreinigungsprofil tatsächlich kontrolliert werden kann. Das ist eine redaktionelle Erwartung, noch nicht endgültige Anleitung, Aber es zeigt, wohin die Regulierungsbehörden zuerst schauen.
Die Handhabung ist der zweite Einstiegspunkt. Die in diesem Brief genannten Handhabungsfehler beschreiben die bekannten Klassen: unzureichende Umweltüberwachung, Lücken in der aseptischen Technik, und Behälterverschlussschritte, die nach dem Befüllen des Fläschchens Verunreinigungen eindringen lassen.
Bei der Reinraumklassifizierung hören Leser oft auf zu denken. ISO-Klasse 5, das Äquivalent der alten Klasse 100, erlaubt nicht mehr als 3,520 Partikel ≥0,5 µm pro Kubikmeter und 29 Partikel ≥5,0 µm pro Kubikmeter, pro die ISO 14644-1 Einstufung. In der Norm wird ausdrücklich darauf hingewiesen, dass sich die Partikelzählung nur auf luftgetragene Partikel bezieht. Eine bestandene Zählung allein macht einen Raum nicht steril oder GMP-konform.
Schlüssel zum Mitnehmen: Eine ISO 5 Die Partikelzählung beweist, dass die Luft zum Zeitpunkt der Probenahme einen Partikelgrenzwert eingehalten hat. Es sagt nichts über Oberflächenkontamination aus, Technik des Bedieners, oder ob die Abfülllinie jemals validiert wurde. Behandeln Sie es als einen Datenpunkt, kein Sterilitätsurteil.
Wenn Sie also fragen, woher die Kontamination kommt, Die ehrliche Antwort ist: hauptsächlich von den Eingaben und der Handhabung, nicht die Reaktion. Die Überprüfung der Peptidqualität beginnt mit der Frage, was in das Fläschchen gelangt ist und wer es berührt hat, lange bevor gefragt wird, wie rein die Synthese war.
Identitätsprüfung: Der Nachweis, dass das Fläschchen das angegebene Peptid enthält
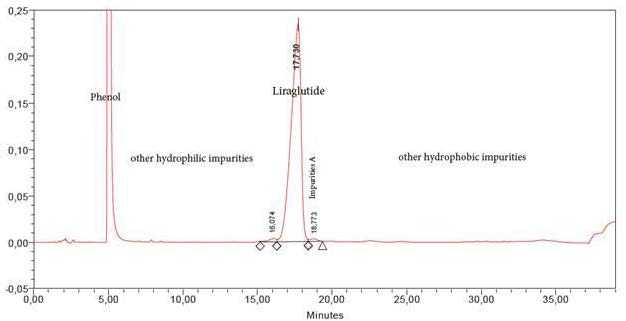
Eine einzelne HPLC-Retentionszeit kann die Masse eines Peptids nicht bestätigen, Sequenz, oder Standort der Änderung. Die Prüfung der Peptididentität basiert auf orthogonalen Methoden, da jede eine andere Eigenschaft untersucht, und keine einzige chromatographische Spur deckt sie alle ab.
Diese Unterscheidung ist wichtig, wenn das Chromatogramm eines Anbieters als Beweis angeboten wird. Eine Retentionszeit zeigt nur das Material an, das unter einer Reihe von Bedingungen am erwarteten Punkt eluiert wurde. Eine Löschsequenz, Es fehlt ein Rest, kann mit dem Zielpeptid auf derselben Spur koeluieren, Daher sind die beiden ohne eine Sekunde nicht zu unterscheiden, unabhängige Methode.
Die Methoden unterscheiden sich danach, was sie tatsächlich messen. Die Bestätigung der intakten Masse durch LC-MS oder HRMS bestimmt das Molekulargewicht. Die Sequenzbestätigung erfolgt durch MS/MS-Fragmentierung und Peptidkartierung. Die Aminosäureanalyse ermittelt die Zusammensetzung, und NMR-Adressstruktur. Die HPLC-Koelution mit einem Referenzstandard bestätigt die Identität gegenüber einem bekannten Material, Aus diesem Grund dient es als Scheck und nicht als eigenständiger Beweis.
Die Validierung der von einem Labor verwendeten Methoden folgt einem definierten Rahmen. ICH Q2(R2) Validierung analytischer Verfahren, im März abgeschlossen 2024, legt die allgemeinen Anforderungen für die Validierung analytischer Verfahren fest, einschließlich der analytischen Nutzung spektroskopischer Daten.
Die praktische Konsequenz: Fragen Sie, welche Methoden die Identitätsdaten erzeugt haben, nicht, ob ein Chromatogramm existiert. Eine Spur beantwortet eine Frage.
Verunreinigungsprofilierung: Was der verbleibende Prozentsatz enthält
Eine Gesamtreinheit der Chromatographie beschreibt, wie viel der Peakfläche zur Hauptspezies gehört. Es sagt nichts darüber aus, was der Rest der Gipfelfläche enthält. Der Rest ist der Bereich, in dem die Peptidverunreinigungsprofilierung ihre Arbeit verrichtet, und es spaltet sich in zwei Familien, die sich unterschiedlich verhalten: prozessbedingte Verunreinigungen aus Synthese und Handhabung, und peptidbezogene Verunreinigungen, die Variantenformen der Zielsequenz selbst sind.
Zu den Peptid-bedingten Verunreinigungen zählen Deletion und verkürzte Sequenzen, oxidierte und desamidierte Formen, Diastereomere, und Aggregate. Zu den prozessbedingten Verunreinigungen zählen Gegenionen wie Trifluoressigsäure, restliche Lösungsmittel, elementare Verunreinigungen, und Wassergehalt. Jede Familie hat ihren eigenen Kontrollpunkt, und eine einzige Reinheitszahl fasst sie zu einer Zahl zusammen.
Herstellung von GMP-Peptiden Identifikationserwartungen sind eher ein regulatorisches Konstrukt mit einer numerischen Untergrenze als einer festen universellen Regel. Der 0.10% Identifizierungsschwelle aufgrund der Erwartungen der FDA an synthetische Peptide, berichtet in a Veröffentlichung von PR Newswire zur Analyse von OATH Research (30 Juni 2026), ist mit der allgemeinen ICH-Linie verwandt, unterscheidet sich jedoch von dieser 0.1% sind grundsätzlich nicht kennzeichnungspflichtig. Die beiden als eine Behauptung zu behandeln, übertreibt beide.
Elementare Verunreinigungen folgen einer eigenen Richtlinie. ICH Q3D(R2), die Richtlinie zu elementaren Verunreinigungen (US-Bundesregister, 15 September 2022), stellt zulässige tägliche Belichtungen bereit und überarbeitet Q3D(R1) um kutane und transkutane PDEs hinzuzufügen und zuvor identifizierte PDEs für Gold zu korrigieren, Silber, und Nickel. Eine weithin wiederholte führende PDE-Zahl von 5 µg/Tag konnte nicht anhand des Quelldokuments überprüft werden, Daher wird hier nicht darüber berichtet.
|
Verunreinigungsklasse |
Beispielarten |
Kontrollpunkt, der es fängt |
|---|---|---|
|
Peptidbezogen |
Peptid Löschung und abgeschnittene Sequenzen |
Sequenzverifizierung anhand der beabsichtigten Kette |
|
Peptidbezogen |
Oxidierte und desamidierte Formen |
Stabilitätsanzeigende chromatographische Methoden |
|
Peptidbezogen |
Diastereomere |
Chiral oder orthogonal Peptid Trennung |
|
Peptidbezogen |
Aggregate |
Größenbasierte Trennung |
|
Prozessbezogen |
Trifluoressigsäure-Gegenion |
Gegenion- und Restsäuretest |
|
Prozessbezogen |
Restlösungsmittel |
Lösungsmittelrückstände Dipeptidsynthese Grenzen |
|
Prozessbezogen Tripeptid 1 |
Elementare Verunreinigungen |
ICH Q3D(R2) Risikobewertung |
|
Prozessbezogen |
Wassergehalt |
Karl Fischer oder gleichwertig |
Dokumentation: Lesen eines Analysezertifikats anhand des Fläschchens in der Hand
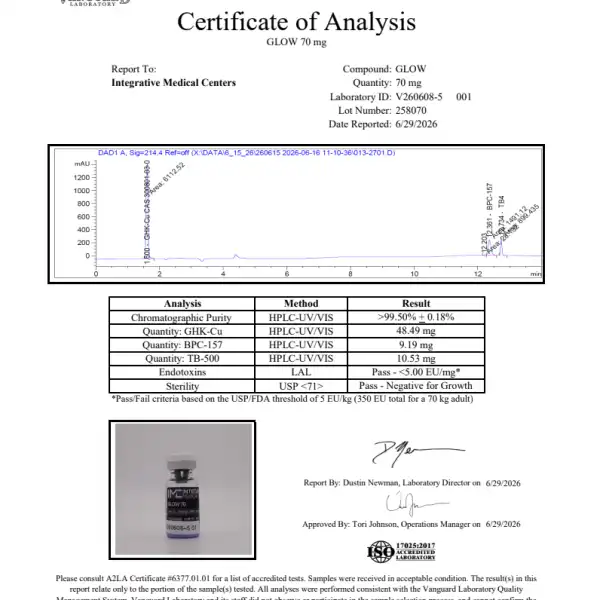
Ein Peptidanalysezertifikat ist ein zusammenfassendes Dokument, nicht das Chargenprotokoll. Darin wird angegeben, was ein Hersteller zum Testen ausgewählt hat und wie diese Tests bei einer Charge abgeschnitten haben, und es allein begründet keine Sterilität, Abwesenheit elementarer Verunreinigungen, oder Eignung für den menschlichen Gebrauch. Lesen Sie es als eine Behauptung, die überprüft werden muss, kein Urteil.
Der erste Check kostet nichts. Die Chargennummer auf dem Fläschchen muss mit der Chargennummer auf dem CoA übereinstimmen, und eine Nichtübereinstimmung macht das CoA für dieses Fläschchen ungültig. Alles flussabwärts, von Ihrer Lieferantenqualifizierungsdatei bis hin zu einem Technologietransferpaket, hängt von dieser einzelnen Zeichenkette ab.
Ein vollständiges Release-Paket enthält mehr als nur eine Reinheitszahl: Peptididentifizierung, Chargen- und Chargennummer, Herstellungs- und Prüftermine, Reinheitsprozentsatz, ein HPLC-Chromatogramm, Ergebnisse der Massenspektrometrie, Aussehen und Löslichkeitsbeschreibung, Lagerungsempfehlungen, und die Angaben des Prüflabors. Wenn ein Lieferant eine Verpackung dieser Form herstellen kann, Eine Dokumentationsüberprüfung hat etwas, mit dem man arbeiten kann.
Zur bakteriellen Kontamination müssen zwei separate Fragen beantwortet werden, Weil USP ⟨85⟩ und USP ⟨71⟩ beantworten unterschiedliche Fragen. USP ⟨85⟩ ist quantitativ, LAL-basierter Endotoxintest zum Nachweis von Pyrogen, keine lebenden Organismen, und der kompensierte Endotoxingrenzwert ist als K/M definiert, wobei K die pyrogene Schwellendosis pro Kilogramm ist. Für andere parenterale Wege als intrathekal, K = 5 USP-EU/kg für andere parenterale Wege als intrathekal; Verwendung intrathekaler Produkte 0.2 USP-EU/kg. USP ⟨71⟩ ist stattdessen wachstumsbasiert: die Medien und Inkubationstemperaturen sind in USP ⟨71⟩ festgelegt sind flüssiges Thioglykolat-Medium 32.5 ± 2.5 °C und Sojabohnen-Kasein-Verdauungsmedium bei 22.5 ± 2.5 °C, mit Membranporengröße nicht größer als 0.45 µm, und USP ⟨71⟩ erfordert eine Inkubation von mindestens 14 Tage, bevor das Ergebnis „Kein Hinweis auf mikrobielles Wachstum“ etwas bedeutet. Ein Fläschchen kann einen Test nicht bestehen und den anderen bestehen, Ein CoA, der nur eines meldet, hat also nur die Hälfte der Frage beantwortet.
Schlüssel zum Mitnehmen: Ein Analysezertifikat fasst vieles zusammen; es beweist keine Sterilität, elementare Reinheit, oder die Eignung für den menschlichen Gebrauch. Passen Sie zuerst die Chargennummer an, Überprüfen Sie dann, ob sowohl die Endotoxin- als auch die Sterilitätsfrage tatsächlich gestellt wurden.
Materialien für Forschungszwecke im Vergleich zu zugelassenen Arzneimitteln
Nur für Forschungszwecke (BIS) Die Kategorie wird durch den Verwendungszweck definiert, nicht anhand des Etiketts auf der Durchstechflasche. Entsprechend die Leitlinien der FDA nur für Forschungszwecke, Ein RUO-Label ist nur dann konsistent, wenn das Produkt keinen beabsichtigten medizinischen oder diagnostischen Zweck hat, und das Anbringen dieses Etiketts auf einem Produkt allein befreit es nicht von der Freigabe, Genehmigung, oder andere Anforderungen, wenn der eigentliche Verwendungszweck klinisch ist. Die erforderliche Anweisung, „Nur für Forschungszwecke. Nicht zur Verwendung in diagnostischen Verfahren geeignet,„beschreibt eine Nutzungsbeschränkung, kein Regulierungsstatus. Fmoc-geschützte Aminosäuren
Die gleiche Logik trennt Peptide für Forschungszwecke von zugelassenen Medikamenten. Wie die zusammengesetzten Fragen und Antworten der FDA erklären, zusammengesetzte Medikamente sind nicht von der FDA zugelassen, und ein zusammengesetztes Arzneimittel ist kein gemäß Abschnitt zugelassenes Generikum 505(J). Biologika haben überhaupt keinen Anspruch auf die Compoundierungsausnahmen 503A oder 503B. Innerhalb der Compoundierung, Die beiden Wege unterscheiden sich: 503Eine Aufzinsung unterliegt nicht dem CGMP, während 503B Outsourcing-Einrichtungen sind.
Diese Unterscheidung ist wichtig, wenn ein Lieferant andeutet, dass sich eine RUO-Durchstechflasche irgendwo in der Nähe des zugelassenen Arzneimittelwegs befindet. Das ist nicht der Fall. Ein RUO-Peptid ist ein Labormaterial, und die Bezeichnung verschiebt es nicht in eine klinische Kategorie.
Haftungsausschluss: Dieser Artikel ist kein medizinischer Rat. Materialien für Forschungszwecke sind keine zugelassenen Arzneimittel, und Entscheidungen über deren Verwendung obliegen einem qualifizierten Fachmann.
Häufige Missverständnisse über die Überprüfung der Peptidqualität
In Lieferantengesprächen und Auditergebnissen tauchen immer wieder fünf Überzeugungen auf, und jeder verwechselt ein einzelnes Glied in der Kette mit der gesamten Kette.
„≥98 % auf dem CoA bedeutet, dass die Durchstechflasche sicher ist.“ Eine Reinheitsangabe beschreibt, wie viel des erkannten Materials als ein Peak eluiert wurde. Es sagt nichts darüber aus, was dieser Gipfel ist, was der verbleibende Prozentsatz enthält, oder ob das Fläschchen steril ist. Die Chargennummer auf dem Fläschchen muss mit der Chargennummer auf dem Echtheitszertifikat übereinstimmen, bevor die Nummer überhaupt auf das Material in Ihrer Hand zutrifft.
„Eine HPLC-Spur stellt die Identität sicher.“ Eine einzelne HPLC-Retentionszeit kann die Masse nicht bestätigen, Reihenfolge oder Ort der Modifikation. Identitätstests erfordern orthogonale Methoden, wie im Abschnitt Identitätsprüfung oben beschrieben.
„Das CoA ist das Chargenprotokoll.“ Es ist eine Zusammenfassung. USP ⟨85⟩ und USP ⟨71⟩ beantworten unterschiedliche Fragen, und keiner wird durch einen Reinheitsprozentsatz bestimmt.
„Das RUO-Label klärt die Regulierungsfrage.“ Die FDA-Richtlinie zur reinen Forschungsverwendung befasst sich mit der beabsichtigten Verwendung, keine Qualität. Ein RUO-Etikett macht eine Durchstechflasche nicht zu einem Arzneimittel, und es befreit es nicht vom Kontaminationsrisiko.
„Die internen Tests unseres Lieferanten sind gut genug.“ Interne Tests sind keine unabhängigen Tests. Ein Lieferant, der sein eigenes Material testet, ist sich selbst verantwortlich.
Schlüssel zum Mitnehmen: Ein Reinheitsprozentsatz ist ein Link. Identität, Verunreinigungsprofil, Sterilität, Rückverfolgbarkeit und unabhängige Überprüfung sind die anderen.
Häufig gestellte Fragen
Was bedeutet die Überprüfung der Peptidqualität eigentlich in der Praxis??
Es bedeutet, die Identität eines Fläschchens zu bestätigen, Reinheit, Verunreinigungsprofil, und Dokumentation separat, überprüfbare Ansprüche, anstatt eine Reinheitszahl zu akzeptieren. In der Praxis umfasst dies orthogonale Identitätstests, Verunreinigungsprofilierung, elementare und mikrobielle Sicherheitsdaten, und ein Analysezertifikat, das jedes Ergebnis mit der jeweiligen Charge verknüpft.
Ist ein Reinheitsgrad allein ein ausreichender Beweis für die Qualität??
NEIN. Eine Reinheitsangabe beschreibt, wie viel des detektierten Materials als Hauptpeak eluiert, nicht, was der verbleibende Prozentsatz enthält oder ob das Peptid die richtige Sequenz hat. Identitätstests und Verunreinigungsprofile beantworten diese Fragen separat.
Wie überprüfe ich, ob ein Analysezertifikat mit dem vorliegenden Fläschchen übereinstimmt??
Vergleichen Sie die Chargen- oder Chargennummer auf dem Fläschchenetikett mit der auf dem Zertifikat, Bestätigen Sie dann die Testmethoden, Spezifikationen, und Veröffentlichungstermine sind für dasselbe Los angegeben. Ein Zertifikat, das Ergebnisse ohne Chargenkennung meldet, kann nicht an ein bestimmtes Fläschchen gebunden werden.
Was ist der Unterschied zwischen USP ⟨71⟩ und USP ⟨85⟩?
USP ⟨71⟩ erfordert eine Inkubation von mindestens 14 Tage und nimmt eine Menge nur dann an, wenn keine Anzeichen von mikrobiellem Wachstum zu erkennen sind, während USP ⟨85⟩ bakterielle Endotoxine abdeckt, die pyrogenen Zellwandfragmente, die bei Sterilitätstests nicht erkannt werden. Die beiden Tests beantworten unterschiedliche Fragen und sind kein Ersatz.
Können Peptide für Forschungszwecke beim Menschen eingesetzt werden??
NEIN. Die Leitlinien der FDA beschränken diese Materialien nur auf Forschungszwecke und beschränken sie auf die Laborforschung, und sie sind keine zugelassenen Arzneimittel. Produkte, die für Forschungszwecke gekennzeichnet sind, wurden nicht auf ihre Sicherheit für den Menschen geprüft, Dosierung, oder Fertigungskontrollen.
Wo werden Blei und elementare Verunreinigungen kontrolliert??
ICH Q3D(R2), die Richtlinie zu elementaren Verunreinigungen, legt den Risikobewertungs- und Kontrollrahmen für elementare Verunreinigungen, einschließlich Blei, fest, klassifiziert nach Toxizität und Verabreichungsweg. Die Einhaltung wird durch die Risikobewertung des Lieferanten nachgewiesen, wo erforderlich, Prüfung anhand der Grenzwerte der Richtlinie.
Was soll ich tun, wenn in einem Analysezertifikat Methodendetails fehlen??
Fordern Sie die fehlenden Methodeninformationen schriftlich an, und behandeln Sie das Zertifikat bis zum Eintreffen als unvollständig. Ein Zertifikat, das die Testmethode weglässt, Spezifikation, oder Akzeptanzkriterium kann nicht unabhängig bewertet werden, Die Lücke selbst ist also die Feststellung. Die oben besprochenen Hinweise auf Kontaminationen werden weiterhin als ungeprüfte Hinweise gemeldet, Betrachten Sie sie daher als Aufforderung zur Überprüfung Ihrer eigenen Dokumentation und nicht als bestätigte Ergebnisse.
Abschluss
Qualität ist eine dokumentierte Beweiskette, und eine Reinheitszahl ist ein Glied darin, nicht die Kette. Das ist die gesamte Überprüfung der Peptidqualität: eine Rohstoffaufzeichnung, eine kontrollierte Handhabungsumgebung, ein Identitätsergebnis, ein Verunreinigungsprofil, ein Analysezertifikat, das zum vorliegenden Fläschchen passt, und eine klare Aussage, zu welcher Kategorie das Material gehört. Jeder Link beantwortet eine Frage, die die anderen nicht beantworten können, Deshalb ist Orthogonalität als Prinzip wichtiger als jedes einzelne Testergebnis.
Die Standards hinter dieser Kette sind nicht jährlich, sondern versioniert, Das Framework erlischt also nicht wie ein Trend. ICH Q2(R2), im März abgeschlossen 2024, ist die aktuelle analytische Verfahrensrichtlinie, und es wird durch eine datierte Überarbeitung ersetzt und nicht stillschweigend ersetzt. Erstellen Sie Ihre Checkliste anhand der Dokumente, und es bleibt nutzbar.
Zwei Dinge, bevor Sie in irgendeiner Weise handeln. Dieser Artikel dient der Aufklärung und stellt keinen medizinischen Rat dar; Konsultieren Sie einen qualifizierten Fachmann, bevor Sie medizinische Entscheidungen treffen. Einige Links auf dieser Seite können kommerzieller Natur sein.
Ihr nächster Schritt ist klein: Bitten Sie einen Lieferanten um die vollständige Dokumentation zu einem Los, Oder vergleichen Sie Ihren aktuellen Lieferanten mit einer Qualifizierungscheckliste und sehen Sie, welche Links zutreffen.