Qué significa realmente la verificación de la calidad de los péptidos
La verificación de la calidad del péptido está documentada., cadena de evidencia específica de lote detrás de un vial: calificación de materia prima, manipulación aséptica, prueba de identidad, perfil de impurezas, documentación, y el límite entre el uso en investigación y el medicamento aprobado. No es un porcentaje de pureza., y no es la reputación de un proveedor. Es un conjunto de registros que permiten a un tercero rastrear lo que entró en el vial., cómo se manejó, y lo que mostraron las pruebas.
La distinción es importante porque cada enlace detecta una clase de falla diferente., y un buen resultado en un enlace no dice nada sobre los demás. La calificación de la materia prima capta lo que entró en el proceso antes de que comenzara la síntesis.. El manejo aséptico atrapa lo que entró después. Las pruebas de identidad detectan un vial que no es en absoluto el péptido reclamado. El perfilado de impurezas atrapa lo que se encuentra a su lado. La documentación detecta si algo de lo anterior se puede verificar después del hecho.. El límite de categoría detecta si el material alguna vez estuvo destinado al uso humano..
Los reguladores las tratan como obligaciones conectadas en lugar de como cajas separadas.. El borrador de la directriz de la EMA sobre péptidos sintéticos espera que los fabricantes justifiquen la designación del material de partida., conocer al proveedor, controlar las impurezas relevantes, y monitorear las impurezas críticas en aminoácidos y materiales básicos para poder controlar el perfil de impurezas final. (Borrador de directriz de la EMA). La confirmación de la identidad se basa en la ortogonalidad como principio.: confirmación de masa intacta, confirmación de secuencia, análisis de composición, y los métodos estructurales exploran diferentes propiedades, por lo que un solo tiempo de retención de HPLC no puede confirmar la masa, secuencia, o sitio de modificación (Revisión de la calidad del péptido Springer, 15 Julio 2026).
Cada enlace tiene su propia sección a continuación., en el orden en que un lote pasa a través de ellos.
Por qué es importante ahora la verificación de la calidad de los péptidos
La evidencia reciente más clara de que la verificación de la calidad de los péptidos es un problema actual proviene de la aplicación de la ley., no de marketing. En un enero 2026 carta de advertencia, la FDA citó a GenoGenix LLC (MARCS-CMS 718739, anticuado 20 Enero 2026) por condiciones insalubres que afectan a productos que se espera que sean estériles. Los inspectores documentaron a los operadores bloqueando el primer aire con las manos enguantadas sobre contenedores estériles abiertos., taponar los viales manualmente después de meter la mano en una bolsa de tapones, Materiales que ingresan a áreas de aire de mayor calidad sin desinfección., y piel expuesta dentro del área aséptica ISO. La misma carta cubría nuevos medicamentos no aprobados., incluyendo semaglutida reenvasada, tirzepatida, y retatrutida, más timosina beta-4, y sustancias farmacéuticas a granel que no son elegibles para la composición 503B.
Se trata de un hallazgo documentado con una fuente nombrada y una fecha.. Dos afirmaciones que verá repetidas en otros lugares no son. La afirmación de que los viales no aprobados contienen plomo, y la afirmación de que cada vial contiene endotoxina bacteriana, acceda a este artículo solo a través de páginas de segunda mano y adyacentes a proveedores, así son reportados como clientes potenciales no verificados en lugar de estadísticas.
La situación jurídica es más sencilla que la química.. La FDA afirma claramente que los medicamentos compuestos no están aprobados por la FDA y que no verifica su seguridad, eficacia, o calidad antes de su comercialización.
Ignore la cadena de evidencia y el costo aparecerá más tarde, en un archivo de auditoría o de calificación de proveedores que no puede responder a una sola pregunta de seguimiento sobre cómo se fabricó un lote, probado, o rastreado.
Cómo entra la contaminación en la cadena: Materias primas y manipulación aséptica
La contaminación en un vial de péptido no aprobado rara vez se debe a un rendimiento de síntesis deficiente. entra antes, en la calificación de materias primas, y otra vez en el manejo, filtración, cierre y almacenamiento de contenedores. Un alto rendimiento del material incorrecto o sucio sigue siendo el material incorrecto.
El borrador de la directriz de la EMA sobre péptidos sintéticos se toma en serio el aspecto de las materias primas: espera que un fabricante justifique por qué una sustancia se designa como material de partida, y para monitorear las impurezas críticas en los insumos de aminoácidos y componentes básicos para que el perfil de impurezas final pueda realmente controlarse.. Esa es una expectativa de redacción., orientación aún no finalizada, pero señala dónde miran primero los reguladores.
El manejo es el segundo punto de entrada. Las fallas de manejo citadas en esa carta describen las clases familiares: monitoreo ambiental inadecuado, lagunas en la técnica aséptica, y pasos de cierre del recipiente que permiten la entrada de contaminación después de llenar el vial.
La clasificación de salas blancas es donde los lectores a menudo dejan de pensar. Clase ISO 5, el equivalente de la antigua Clase 100, no permite más de 3,520 partículas ≥0,5 µm por metro cúbico y 29 partículas ≥5,0 µm por metro cúbico, por la ISO 14644-1 clasificación. El estándar es explícito en que los recuentos de partículas abordan únicamente las partículas en el aire.. Un recuento satisfactorio no hace que una habitación sea estéril o que cumpla con las GMP.
Conclusión clave: Una ISO 5 El recuento de partículas demuestra que el aire cumplió con un límite de partículas en el momento del muestreo.. No dice nada sobre la contaminación de la superficie., técnica del operador, o si la línea de llenado alguna vez fue validada. Trátelo como un punto de datos, no es un veredicto de esterilidad.
Entonces, cuando preguntas de dónde viene la contaminación, la respuesta honesta es: principalmente de los insumos y el manejo, no la reacción. La verificación de la calidad del péptido comienza preguntando qué entró en el vial y quién lo tocó., mucho antes de que se pregunte qué tan pura era la síntesis.
Pruebas de identidad: Demostrar que el vial contiene el péptido reclamado
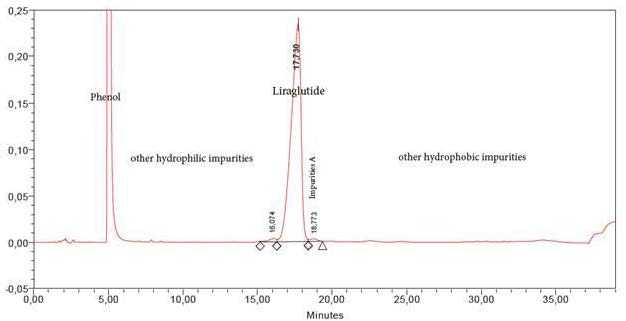
Un solo tiempo de retención de HPLC no puede confirmar la masa de un péptido, secuencia, o sitio de modificación. Las pruebas de identidad de péptidos se basan en métodos ortogonales porque cada uno prueba una propiedad diferente., y ningún rastro cromatográfico los cubre a todos.
Esa distinción es importante cuando el cromatograma de un proveedor se ofrece como prueba.. Un tiempo de retención muestra solo que el material eluyó en el punto esperado bajo un conjunto de condiciones.. Una secuencia de eliminación, falta un residuo, puede coeluir con el péptido diana en el mismo rastro, entonces los dos son indistinguibles sin un segundo, método independiente.
Los métodos se dividen según lo que realmente miden.. La confirmación de masa intacta mediante LC-MS o HRMS establece el peso molecular. La confirmación de la secuencia proviene de la fragmentación MS/MS y el mapeo de péptidos.. El análisis de aminoácidos establece la composición., y estructura de direcciones de RMN. La coelución por HPLC con un estándar de referencia confirma la identidad frente a un material conocido, es por eso que funciona como una verificación en lugar de una prueba independiente.
La validación de cualquier método que utilice un laboratorio sigue un marco definido.. Yo Q2(R2) Validación de procedimientos analíticos, finalizado en marzo 2024, establece los requisitos generales para la validación de procedimientos analíticos, incluido el uso analítico de datos espectroscópicos.
La consecuencia práctica: preguntar qué métodos produjeron los datos de identidad, no si existe un cromatograma. Un rastro responde a una pregunta.
Perfil de impurezas: Qué contiene el porcentaje restante
Una cifra de pureza cromatográfica total describe qué parte del área del pico pertenece a la especie principal.. No dice nada sobre lo que contiene el resto del área del pico.. En ese resto es donde hace su trabajo el perfil de impurezas peptídicas., y se divide en dos familias que se comportan de manera diferente: impurezas relacionadas con el proceso arrastradas desde la síntesis y manipulación, e impurezas relacionadas con péptidos que son formas variantes de la propia secuencia objetivo.
Las impurezas relacionadas con los péptidos incluyen deleciones y secuencias truncadas., formas oxidadas y desamidadas, diastereómeros, y agregados. Las impurezas relacionadas con el proceso incluyen contraiones como el ácido trifluoroacético., disolventes residuales, impurezas elementales, y contenido de agua. Cada familia tiene su propio punto de control., y un solo número de pureza los colapsa en una sola cifra.
Fabricación de péptidos Gmp Las expectativas de identificación son una construcción regulatoria con un piso numérico en lugar de una regla universal fija.. El 0.10% umbral de identificación atribuido a las expectativas de la FDA sobre péptidos sintéticos, reportado en un Comunicado de PR Newswire sobre el análisis de OATH Research (30 Junio 2026), está relacionado pero es distinto de la línea ICH general que impurezas debajo 0.1% generalmente no es necesario identificarlos. Tratar a los dos como un solo reclamo exagera ambos.
Las impurezas elementales siguen su propia pauta.. Yo Q3D(R2), la directriz de impurezas elementales (Registro federal de EE. UU., 15 Septiembre 2022), proporciona exposiciones diarias permitidas y revisa Q3D(R1) para agregar PDE cutáneas y transcutáneas y corregir PDE previamente identificadas para el oro, plata, y níquel. Una cifra ampliamente repetida del PDE principal de 5 No se pudo verificar µg/día con el documento fuente., entonces no se informa aquí.
|
Clase de impureza |
Especies de ejemplo |
Punto de control que lo atrapa. |
|---|---|---|
|
Relacionado con péptidos |
péptido Eliminación y secuencias truncadas. |
Verificación de secuencia frente a la cadena prevista. |
|
Relacionado con péptidos |
Formas oxidadas y desamidadas. |
Métodos cromatográficos indicadores de estabilidad. |
|
Relacionado con péptidos |
diastereómeros |
Quiral u ortogonal péptido separación |
|
Relacionado con péptidos |
Agregados |
Separación basada en el tamaño |
|
Relacionado con el proceso |
Contraión del ácido trifluoroacético |
Pruebas de contraión y ácido residual |
|
Relacionado con el proceso |
Solventes residuales |
Residuo de disolvente Síntesis de dipéptidos límites |
|
Relacionado con el proceso tripéptido 1 |
Impurezas elementales |
Yo Q3D(R2) Evaluación de riesgos |
|
Relacionado con el proceso |
Contenido de agua |
Karl Fischer o equivalente |
Documentación: Lectura de un certificado de análisis frente al vial en mano
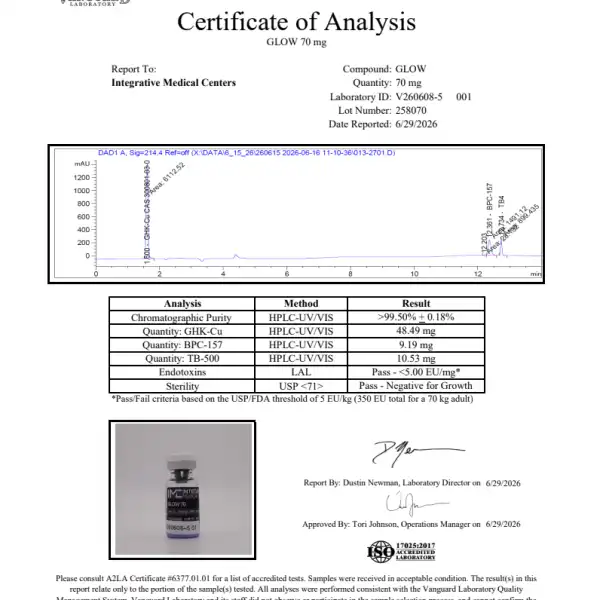
Un certificado de análisis de péptidos es un documento resumido., no el registro del lote. Informa lo que un fabricante eligió probar y cómo se realizaron esas pruebas en un lote., y no establece por sí solo la esterilidad, ausencia de impurezas elementales, o aptitud para el uso humano. Léelo como un reclamo para ser revisado., no es un veredicto.
El primer cheque no cuesta nada. El número de lote del vial debe coincidir con el número de lote del CoA., y una discrepancia invalida el CoA para ese vial. Todo aguas abajo, desde su archivo de calificación de proveedor a un paquete de transferencia de tecnología, depende de esa única cadena de caracteres alineados.
Un paquete de lanzamiento completo conlleva más que una cifra de pureza: identificación de péptidos, lote y número de lote, fechas de fabricación y pruebas, porcentaje de pureza, un cromatograma de HPLC, resultados de espectrometría de masas, descripción de apariencia y solubilidad, recomendaciones de almacenamiento, y los datos del laboratorio de pruebas.. Cuando un proveedor puede producir un paquete de esa forma, una revisión de la documentación tiene algo con qué trabajar.
La contaminación bacteriana necesita respuestas a dos preguntas distintas, porque USP ⟨85⟩ y USP ⟨71⟩ responden preguntas diferentes. USP ⟨85⟩ es un cuantitativo, Ensayo de endotoxina basado en LAL que detecta pirógenos, no organismos vivos, y el límite farmacológico de endotoxinas se define como K/M, donde K es la dosis pirogénica umbral por kilogramo. Para vías parenterales distintas de la intratecal, k = 5 USP-EU/kg para vías parenterales distintas de la intratecal; uso de productos intratecales 0.2 USP-UE/kg. La USP ⟨71⟩ se basa más bien en el crecimiento: los medios y las temperaturas de incubación USP ⟨71⟩ especifican son medio tioglicolato fluido a 32.5 ± 2.5 °C y medio de digestión de caseína y soja a 22.5 ± 2.5 °C, con un tamaño de poro de membrana no mayor que 0.45 µm, y la USP ⟨71⟩ requiere una incubación de no menos de 14 días antes de que un resultado de “no hay evidencia de crecimiento microbiano” signifique algo. Un vial puede fallar una prueba y pasar la otra, por lo que un CoA que informa que solo uno ha respondido solo la mitad de la pregunta.
Conclusión clave: Un certificado de análisis resume mucho; no prueba esterilidad, pureza elemental, o idoneidad para el uso humano. Haga coincidir primero el número de lote, luego verifique si realmente se hicieron las preguntas sobre endotoxinas y esterilidad.
Materiales de uso en investigación versus medicamentos aprobados
El uso exclusivo para investigación (HASTA) La categoría está definida por el uso previsto., no por la etiqueta del vial. De acuerdo a la guía de la FDA para uso exclusivo en investigación, una etiqueta RUO es consistente solo cuando el producto no tiene un propósito médico o de diagnóstico previsto., y colocar esa etiqueta en un producto no lo exime por sí solo del despacho de aduana., aprobación, u otros requisitos si el uso real previsto es clínico. La declaración requerida, “Solo para uso en investigación. No apto para uso en procedimientos de diagnóstico.,"describe una restricción de uso, no es un estado regulatorio. Aminoácidos protegidos por Fmoc
La misma lógica separa los péptidos de uso en investigación de los medicamentos aprobados.. Como explican las complejas preguntas y respuestas de la FDA, Los medicamentos compuestos no están aprobados por la FDA., y un medicamento compuesto no es un genérico aprobado en la sección 505(j). Los productos biológicos no son elegibles para las exenciones de compuestos 503A o 503B en absoluto. Dentro de la capitalización, los dos caminos difieren: 503Una capitalización no está sujeta a CGMP, mientras que las instalaciones de subcontratación 503B son.
Esa distinción es importante cuando un proveedor da a entender que un vial de RUO se encuentra en algún lugar cerca de la ruta del medicamento aprobado.. no lo hace. Un péptido RUO es un material de laboratorio., y la etiqueta no lo coloca en una categoría clínica.
Descargo de responsabilidad: Este artículo no es un consejo médico.. Los materiales de uso en investigación no son medicamentos aprobados., y las decisiones sobre su uso pertenecen a un profesional cualificado.
Conceptos erróneos comunes sobre la verificación de la calidad de los péptidos
Cinco creencias siguen apareciendo en las conversaciones con los proveedores y en los hallazgos de las auditorías., y cada uno confunde un solo eslabón de la cadena con toda la cadena.
"≥98% en el CoA significa que el vial es seguro". Una cifra de pureza describe la cantidad del material detectado eluido como un pico.. No dice nada sobre cuál es ese pico., qué contiene el porcentaje restante, o si el vial es estéril. El número de lote del vial debe coincidir con el número de lote del CoA antes de que el número se aplique al material que tiene en la mano..
"Un rastro de HPLC establece la identidad". Un solo tiempo de retención de HPLC no puede confirmar la masa, secuencia o sitio de modificación. Las pruebas de identidad necesitan métodos ortogonales, como se describe en la sección de prueba de identidad anterior.
"El CoA es el registro del lote". es un resumen. USP ⟨85⟩ y USP ⟨71⟩ responden preguntas diferentes, y ninguno se resuelve mediante un porcentaje de pureza.
"La etiqueta RUO resuelve la cuestión regulatoria". La guía de la FDA para uso exclusivo en investigación aborda el uso previsto, no calidad. Una etiqueta RUO no convierte a un vial en un medicamento, y no lo exime del riesgo de contaminación.
"Las pruebas internas de nuestro proveedor son suficientemente buenas". Las pruebas internas no son pruebas independientes.. Un proveedor que prueba su propio material se responde a sí mismo.
Conclusión clave: Un porcentaje de pureza es un enlace.. Identidad, perfil de impurezas, esterilidad, la trazabilidad y la verificación independiente son las otras.
Preguntas frecuentes
¿Qué significa realmente la verificación de la calidad de los péptidos en la práctica??
Significa confirmar la identidad de un vial., pureza, perfil de impurezas, y documentación por separado, afirmaciones verificables en lugar de aceptar una cifra de pureza. En la práctica, eso cubre las pruebas de identidad ortogonales., perfil de impurezas, datos de seguridad elemental y microbiana, y un certificado de análisis que vincula cada resultado al lote en cuestión.
¿Es el porcentaje de pureza por sí solo evidencia suficiente de calidad??
No. Una cifra de pureza describe la cantidad del material detectado que eluye como pico principal., no es lo que contiene el porcentaje restante o si el péptido es la secuencia correcta. Las pruebas de identidad y los perfiles de impurezas responden esas preguntas por separado.
¿Cómo compruebo que un certificado de análisis coincide con el vial que tengo en mano??
Haga coincidir el número de lote o lote de la etiqueta del vial con el del certificado, luego confirme los métodos de prueba, presupuesto, y las fechas de lanzamiento se indican para ese mismo lote.. Un certificado que informa resultados sin un identificador de lote no puede vincularse a un vial específico.
¿Cuál es la diferencia entre USP ⟨71⟩ y USP ⟨85⟩??
USP ⟨71⟩ requiere la incubación de no menos de 14 días y acepta mucho sólo cuando no muestra evidencia de crecimiento microbiano., mientras que la USP ⟨85⟩ cubre las endotoxinas bacterianas, Los fragmentos pirógenos de la pared celular que las pruebas de esterilidad no detectan.. Las dos pruebas responden a preguntas diferentes y no son sustitutivas..
¿Se pueden utilizar los péptidos de uso en investigación en humanos??
No. La guía de la FDA para uso exclusivo en investigación restringe estos materiales a la investigación de laboratorio., y no son medicamentos aprobados. Los productos etiquetados para uso en investigación no han sido evaluados en cuanto a seguridad humana., dosificar, o controles de fabricación.
¿Dónde se controlan el plomo y las impurezas elementales??
Yo Q3D(R2), la directriz de impurezas elementales, establece el marco de evaluación y control de riesgos para impurezas elementales, incluido el plomo., clasificados por toxicidad y vía de administración. El cumplimiento se demuestra a través de la evaluación de riesgos del proveedor y, donde sea necesario, pruebas contra los límites de la directriz.
¿Qué debo hacer cuando a un certificado de análisis le faltan detalles del método??
Solicitar por escrito la información del método que falta, y tratar el certificado como incompleto hasta que llegue. Un certificado que omite el método de prueba., especificación, o el criterio de aceptación no puede ser evaluado independientemente, entonces la brecha en sí es el hallazgo. Las pistas de contaminación mencionadas anteriormente siguen reportadas como pistas no verificadas., así que trátelos como una indicación para verificar su propia documentación en lugar de como hallazgos confirmados..
Conclusión
La calidad es una cadena documentada de evidencia., y un número de pureza es un eslabón en él, no la cadena. Esa es toda la verificación de la calidad de los péptidos.: un registro de materia prima, un entorno de manipulación controlado, un resultado de identidad, un perfil de impurezas, un certificado de análisis que coincida con el vial en mano, y una declaración clara de a qué categoría pertenece el material. Cada enlace responde una pregunta que los demás no pueden, Es por eso que la ortogonalidad como principio importa más que cualquier resultado de prueba..
Los estándares detrás de esa cadena son versionados en lugar de anuales., para que el marco no expire como lo hace una tendencia. Yo Q2(R2), finalizado en marzo 2024, es la guía actual de procedimiento analítico, y será reemplazado por una revisión anticuada en lugar de reemplazado silenciosamente. Construya su lista de verificación con los documentos, y sigue siendo utilizable.
Dos cosas antes de actuar sobre esto. Este artículo es educativo y no es un consejo médico.; consulte a un profesional calificado antes de tomar decisiones médicas. Algunos enlaces en esta página pueden ser comerciales..
Tu próximo paso es pequeño: Pregunte a un proveedor por el paquete de documentación completo detrás de un lote., o compare su proveedor actual con una lista de verificación de calificación y vea qué enlaces mantienen.