快速解答
肽质量验证是一条记录链, 没有一个纯度值. 学习身份测试, 杂质分析, 以及如何阅读 CoA.
肽质量验证的实际含义是什么
肽质量验证已记录在案, 小瓶背后的批次特定证据链: 原材料资质, 无菌操作, 身份测试, 杂质分析, 文档, 以及研究用途与批准药物的界限. 这不是纯度百分比, 这不是供应商的声誉. 这是一组记录,可以让第三方追踪小瓶中的物品, 是如何处理的, 以及测试结果表明.
这种区别很重要,因为每个链路都会捕获不同的故障类别, 一个链接的出色结果并不能说明其他链接的情况. 原材料鉴定捕获合成开始前进入流程的物质. 无菌处理捕获随后进入的物质. 身份测试发现一个小瓶根本不是所声称的肽. 杂质分析可捕获旁边的物质. 文档记录了是否可以在事后检查上述任何内容. 类别边界表明该材料是否曾经供人类使用.
监管机构将这些视为相关义务,而不是单独的方框. EMA 关于合成肽的指南草案要求制造商证明起始材料名称的合理性, 了解供应商, 控制相关杂质, 并监测氨基酸和结构单元材料中的关键杂质,以便控制最终的杂质分布 (EMA 指南草案). 身份确认以正交性为原则: 完整质量确认, 序列确认, 成分分析, 和结构方法探测不同的属性, 因此单一 HPLC 保留时间无法确认质量, 顺序, 或修饰位点 (施普林格肽质量审查, 15 七月 2026).
每个链接下面都有自己的部分, 按照批次通过它们的顺序.
为什么肽质量验证现在很重要
最近最明确的证据表明肽质量验证是一个现实问题来自执法, 不是来自营销. 在 一月 2026 警告信, FDA 引用了 GenoGenix LLC (MARCS-CMS 718739, 过时的 20 一月 2026) 对于影响预期无菌产品的不卫生条件. 检查员记录了操作员用戴手套的手遮住打开的无菌容器阻挡第一空气的情况, 把手伸进一袋塞子后用手塞住小瓶, 未经消毒进入较高等级空气区域的物料, ISO 无菌区内暴露的皮肤. 同一封信还涉及未经批准的新药, 包括重新包装的索马鲁肽, 替泽帕肽, 和瑞他鲁肽, 更多 胸腺肽 Beta-4, 和不符合 503B 配制条件的原料药.
这是一项有记录的发现,带有指定来源和日期. 您会在其他地方看到的两个说法并非如此. 未经批准的小瓶含有铅的断言, 以及每个小瓶都含有细菌内毒素的断言, 仅通过二手页面和供应商相邻页面访问本文, 所以他们是 报告为未经验证的线索 而不是统计.
法律地位比化学地位更简单. FDA明确表示复合药物未经FDA批准 并且它没有验证他们的安全, 效力, 或上市前的质量.
忽略证据链,成本稍后就会显现出来, 在审计或供应商资格文件中,无法回答有关批次如何制造的单个后续问题, 经测试, 或追踪.
污染如何进入链条: 原材料和无菌处理
未经批准的肽瓶中的污染很少可以追溯到合成收率低下. 进入较早, 在原材料资质方面, 再次在处理时, 过滤, 容器封闭和储存. 高产量的错误或脏材料仍然是错误的材料.
EMA关于合成肽的指南草案认真对待原料端: 它希望制造商证明为什么某种物质被指定为起始材料, 并监测氨基酸和结构单元输入中的关键杂质,以便实际上可以控制最终的杂质分布. 这是起草的期望, 尚未最终确定指导意见, 但它指出了监管机构首先关注的地方.
处理是第二个切入点. 那封信中引用的处理失败描述了熟悉的类: 环境监测不足, 无菌技术的差距, 以及在小瓶装满后让污染物进入的容器封闭步骤.
洁净室分类是读者经常停止思考的地方. ISO等级 5, 相当于旧类 100, 允许不超过 3,520 颗粒 ≥0.5 µm/立方米,并且 29 每立方米颗粒≥5.0 µm, 每 国际标准化组织 14644-1 分类. 该标准明确规定颗粒计数仅针对空气中的颗粒. 通过计数本身并不能使房间无菌或符合 GMP.
要点: 一个ISO 5 颗粒计数证明采样时空气达到颗粒极限. 它没有提到表面污染, 操作技术, 或者灌装线是否经过验证. 将其视为一个数据点, 不是不育判决.
所以当你问污染从何而来时, 诚实的答案是: 主要来自输入和处理, 不是反应. 肽质量验证首先询问小瓶中放入了什么以及谁接触了它, 早在它询问合成的纯度之前.
身份测试: 证明小瓶含有声称的肽
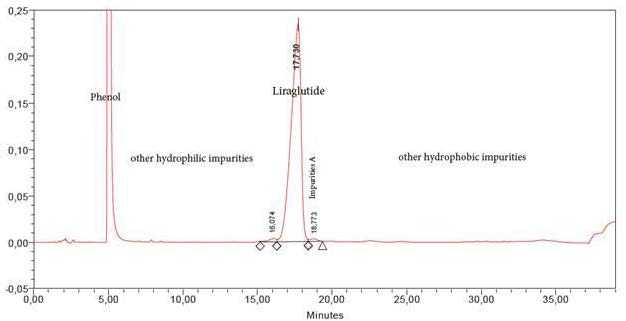
单一 HPLC 保留时间无法确认肽的质量, 顺序, 或修饰位点. 肽身份测试依赖于正交方法,因为每种方法探测不同的特性, 并且没有单一的色谱图可以涵盖所有这些.
当供应商提供色谱图作为证据时,这种区别很重要. 保留时间仅显示材料在一组条件下在预期点洗脱. 删除序列, 缺少一个残基, 可以与同一迹线上的目标肽共洗脱, 所以两者在没有第二个的情况下是无法区分的, 独立方法.
这些方法根据实际测量的内容进行划分. 通过 LC-MS 或 HRMS 进行完整质量确认以确定分子量. 序列确认来自 MS/MS 碎片和肽图谱. 氨基酸分析确定成分, 和 NMR 地址结构. 与参考标准品进行 HPLC 共洗脱可确认与已知材料的同一性, 这就是为什么它作为支票而不是独立的证明.
实验室使用的任何方法的验证都遵循定义的框架. 我Q2(R2) 分析程序的验证, 3月最终确定 2024, 规定了分析程序验证的一般要求, 包括光谱数据的分析使用.
实际后果: 询问哪些方法产生了身份数据, 不是色谱图是否存在. 一条痕迹回答一个问题.
杂质分析: 剩余百分比包含什么
总色谱纯度图描述了有多少峰面积属于主要物种. 它没有说明峰面积的其余部分包含什么. 剩下的部分就是肽杂质分析发挥作用的地方, 它分裂成两个行为不同的家族: 合成和处理过程中残留的与工艺相关的杂质, 以及与肽相关的杂质,它们是目标序列本身的变体形式.
肽相关杂质包括缺失和截短序列, 氧化和脱酰胺形式, 非对映异构体, 和聚合体. 与工艺相关的杂质包括抗衡离子,例如三氟乙酸, 残留溶剂, 元素杂质, 和含水量. 每个家庭都有自己的控制点, 一个纯度数将它们压缩成一个数字.
GMP 多肽生产 识别期望是一个具有数字下限的监管结构,而不是固定的通用规则. 这 0.10% FDA 合成肽预期的识别阈值, 报告在一个 美通社发布 OATH Research 的分析 (30 六月 2026), 与以下杂质的一般 ICH 线相关但不同 0.1% 一般不需要进行身份识别. 将两者视为一个主张夸大了两者.
元素杂质遵循自己的准则. Q3D(R2), 元素杂质指南 (美国联邦公报, 15 九月 2022), 提供允许的每日暴露量并修订 Q3D(R1) 添加皮肤和经皮 PDE 并纠正先前确定的金 PDE, 银, 和镍. 广泛重复的先导偏微分方程 (PDE) 图为 5 µg/天无法根据源文件进行验证, 所以这里不报道.
|
杂质等级 |
示例物种 |
捕获它的控制点 |
|---|---|---|
|
肽相关 |
肽 删除和截断序列 |
针对预期链的序列验证 |
|
肽相关 |
氧化和脱酰胺形式 |
稳定性指示色谱方法 |
|
肽相关 |
非对映异构体 |
手性或正交 肽 分离 |
|
肽相关 |
骨料 |
基于尺寸的分离 |
|
流程相关 |
三氟乙酸抗衡离子 |
抗衡离子和残留酸测试 |
|
流程相关 |
残留溶剂 |
溶剂残留 二肽合成 限制 |
|
流程相关 三肽 1 |
元素杂质 |
Q3D(R2) 风险评估 |
|
流程相关 |
含水量 |
卡尔费休或同等水平 |
文档: 对照手中的小瓶读取分析证书
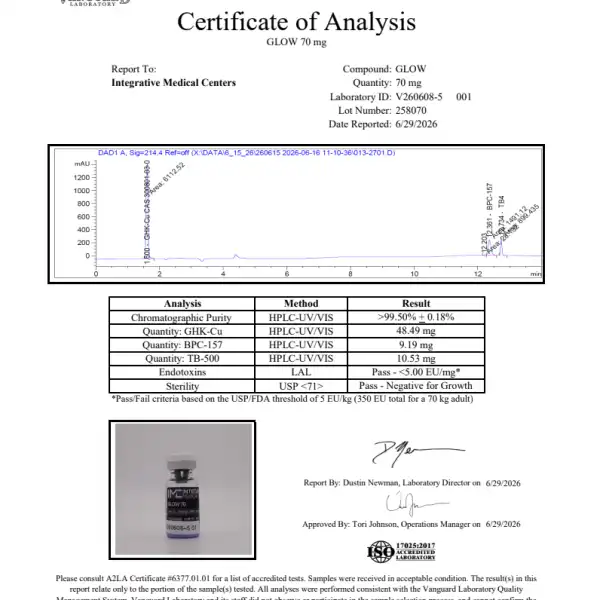
肽分析证书是一份摘要文件, 不是批次记录. 它报告制造商选择测试的内容以及这些测试如何在一批上执行, 它本身并不造成不育, 不含元素杂质, 或适合人类使用. 将其视为要检查的声明, 不是判决.
第一次检查不需要任何费用. 瓶子上的批号必须与 CoA 上的批号一致, 不匹配会导致该小瓶的 CoA 无效. 下游一切, 从您的供应商资格文件到技术转让包, 取决于排列的单个字符串.
完整的发布包不仅仅包含纯度数据: 肽鉴定, 批次和批号, 制造和测试日期, 纯度百分比, HPLC 色谱图, 质谱结果, 外观及溶解度说明, 存储建议, 以及测试实验室的详细信息. 当供应商可以生产该形状的包装时, 文档审查有一些工作要做.
细菌污染需要回答两个单独的问题, 因为 USP ⟨85⟩ 和 USP ⟨71⟩ 回答不同的问题. USP ⟨85⟩ 是定量的, 基于 LAL 的内毒素检测可检测热原, 不是活的有机体, 药典内毒素限量定义为K/M, 其中 K 是每公斤的阈热原剂量. 对于鞘内注射以外的注射途径, K = 5 USP-EU/kg 用于鞘内注射以外的肠胃外途径; 鞘内产品使用 0.2 USP-EU/kg. USP ⟨71⟩ 是基于增长的: USP ⟨71⟩ 规定的培养基和培养温度 是流体硫代乙醇酸盐培养基 32.5 ± 2.5 °C 和大豆酪蛋白消化培养基 22.5 ± 2.5 ℃, 膜孔径不大于 0.45 微米, USP ⟨71⟩ 要求孵育时间不少于 14 几天前“没有微生物生长的证据”结果意味着什么. 一个小瓶可能未通过一项测试而通过另一项测试, 因此,仅报告一项的 CoA 只回答了一半的问题.
要点: 一份分析证书总结了很多; 它并不能证明不育, 元素纯度, 或人类使用适宜性. 先匹配批号, 然后检查是否确实询问了内毒素和无菌问题.
研究用材料与批准的药物
仅供研究使用 (直到) 类别由预期用途定义, 不是通过瓶子上的标签. 根据 FDA 仅供研究使用的指南, 仅当产品没有预期的医疗或诊断目的时,RUO 标签才是一致的, 并且将该标签贴在产品上本身并不能免除其清关, 赞同, 或其他要求(如果实际预期用途是临床). 所需声明, “仅供研究使用. 不适用于诊断程序,” 描述了使用限制, 不是监管状态. Fmoc 保护的氨基酸
同样的逻辑将研究用肽与批准的药物分开. 正如 FDA 的复合问题和答案所解释的那样, 复合药物未经 FDA 批准, 并且复合药物不是根据第 1 节批准的仿制药 505(j). 生物制剂根本不符合 503A 或 503B 复合豁免资格. 复合内, 两条路径不同: 503混合物不受 CGMP 约束, 而503B外包设施是.
当供应商暗示 RUO 小瓶位于批准药物途径附近的某个地方时,这种区别很重要. 它不. RUO 肽是一种实验室材料, 并且标签并未将其移至临床类别.
免责声明: 本文不是医疗建议. 研究用材料不是批准的药物, 有关其使用的决定应由合格的专业人员做出.
关于肽质量验证的常见误解
五种信念不断出现在供应商对话和审计结果中, 每个人都将链条中的一个环节误认为是整个链条.
“CoA ≥98% 意味着小瓶是安全的。” 纯度数字描述了有多少检测到的物质作为一个峰洗脱. 它没有说明那个峰值是什么, 剩余百分比包含什么, 或者小瓶是否无菌. 瓶子上的批号必须与 CoA 上的批号一致,然后该批号才适用于您手中的材料.
“一次 HPLC 追踪即可确定身份。” 单一 HPLC 保留时间无法确认质量, 修饰序列或位点. 身份测试需要正交方法, 如上面身份测试部分所述.
“CoA 是批次记录。” 这是一个总结. USP ⟨85⟩ 和 USP ⟨71⟩ 回答不同的问题, 两者都不是由纯度百分比决定的.
“RUO 标签解决了监管问题。” FDA 的仅供研究使用的指南涉及预期用途, 不是质量. RUO 标签并不能使小瓶成为药品, 它并不能免除污染风险.
“我们供应商的内部测试已经足够好了。” 内部测试不是独立测试. 供应商测试自己的材料给出了自己的答案.
要点: 纯度百分比是一个环节. 身份, 杂质概况, 不育, 其他的是可追溯性和独立验证.
常见问题解答
肽质量验证在实践中的实际意义是什么?
这意味着确认小瓶的身份, 纯度, 杂质概况, 和单独的文档, 可检查的声明而不是接受一个纯度数字. 在实践中涵盖正交身份测试, 杂质分析, 元素和微生物安全数据, 以及将每个结果与现有批次联系起来的分析证书.
仅纯度百分比是否足以证明质量?
不. 纯度数字描述了有多少检测到的物质作为主峰洗脱, 不是剩余百分比包含什么或肽是否是正确的序列. 身份测试和杂质分析分别回答了这些问题.
如何检查分析证书是否与手中的小瓶相符?
将小瓶标签上的批号或批号与证书上的批号相匹配, 然后确认测试方法, 规格, 并注明了同一批次的发布日期. 报告没有批次标识符的结果的证书不能与特定的小瓶绑定.
USP ⟨71⟩ 和 USP ⟨85⟩ 有什么区别?
USP ⟨71⟩ 要求孵育不少于 14 天并且仅在没有显示出微生物生长的证据时才接受大量, 而 USP ⟨85⟩ 涵盖细菌内毒素, 无菌测试未检测到的热原细胞壁碎片. 这两个测试回答不同的问题,不能替代.
研究用肽可以用于人类吗?
不. FDA 的仅供研究使用的指南将这些材料限制为实验室研究, 而且它们不是批准的药物. 标记为研究用途的产品尚未经过人体安全评估, 剂量, 或制造控制.
铅和元素杂质在哪里控制?
Q3D(R2), 元素杂质指南, 制定了铅等元素杂质的风险评估和控制框架, 按毒性和给药途径分类. 通过供应商的风险评估和, 如有需要, 根据指南的限制进行测试.
当分析证书缺少方法细节时我该怎么办?
以书面形式请求缺少的方法信息, 并在证书到达之前将其视为不完整. 省略测试方法的证书, 规格, 或无法独立评估验收标准, 所以差距本身就是发现. 上述讨论的污染线索仍被报告为未经验证的线索, 因此,请将它们视为验证您自己的文档的提示,而不是确认的发现.
结论
质量是记录在案的证据链, 纯度值是其中的一个环节, 不是链条. 这就是肽质量验证的全部内容: 原材料记录, 受控的处理环境, 身份结果, 杂质分布, 与手中的小瓶相匹配的分析证书, 并明确说明该材料属于哪个类别. 每个链接都回答了其他链接无法回答的问题, 这就是为什么正交性作为一个原则比任何单个测试结果都更重要.
该链背后的标准是版本化的,而不是年度的, 因此该框架不会像趋势那样过期. 我Q2(R2), 3月最终确定 2024, 是当前的分析程序指南, 它将被过时的修订所取代,而不是悄悄地被取代. 根据文件建立清单, 并且它仍然可用.
在采取任何行动之前先做两件事. 本文具有教育意义,并非医疗建议; 在做出医疗决定之前咨询合格的专业人士. 此页面上的某些链接可能是商业性的.
你的下一步很小: 向供应商索要一批背后的完整文档包, 或者根据资格清单运行您当前的供应商,看看哪些链接有效.