Por qué la capacidad de fabricación de péptidos es la limitación, no descubrimiento
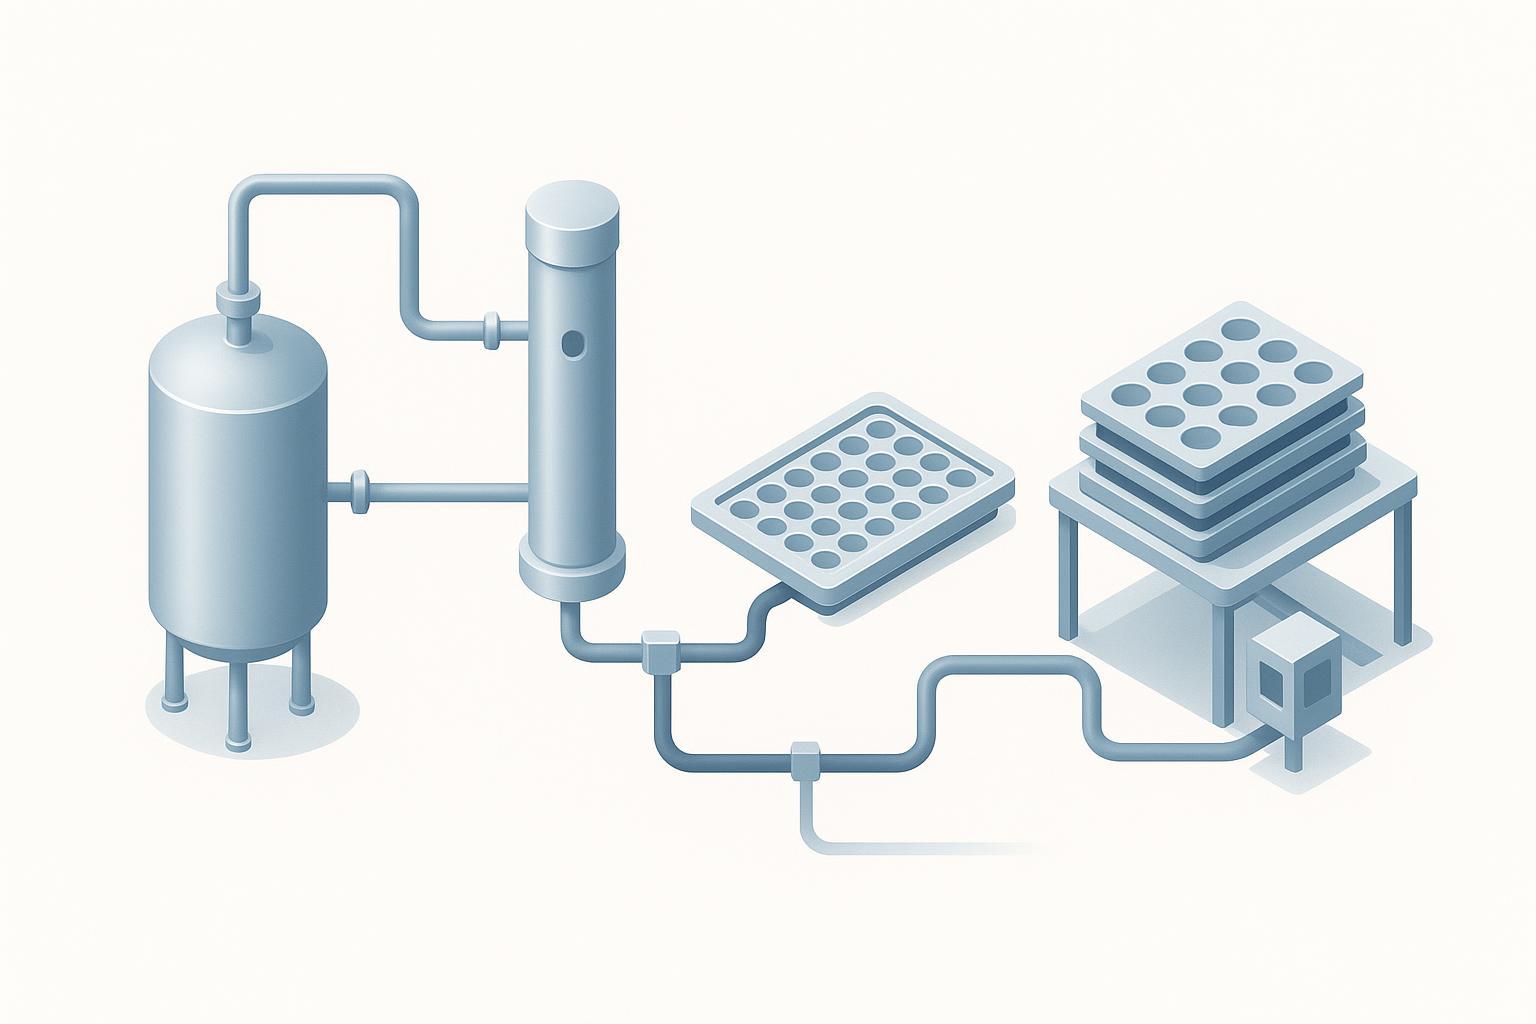
Capacidad de fabricación de péptidos, no descubrimiento de moléculas, Ahora marca el ritmo de la mayoría de los programas de desarrollo.. La restricción se ha movido aguas abajo.: tiempo de reactor calificado, rendimiento de purificación, ranuras de liofilización, y las colas de prueba de lanzamiento son lo que esperan los desarrolladores, mientras los ciclos de descubrimiento son cada vez más rápidos.
La capacidad en este sentido es operativa., no abstracto. Significa volumen del reactor., producción anual, rendimiento por lotes, y los pasos de purificación y liofilización que siguen a la síntesis.. Las nuevas instalaciones SPPS de grado GMP están diseñadas en torno a 1,000-5,000 L equivalentes de reactor (Personal de péptidos, recuperado 2026-09-18), que muestra qué tan lejos se encuentra la unidad de planificación de un banco de investigación.
Conclusión clave: "Capacidad" aquí significa volumen del reactor., producción anual, rendimiento por lotes, y rendimiento de purificación y liofilización., no plantilla ni amplitud de catálogo.
Los números de expansión que circulan en 2026 merecen precaución. Se informó que las inversiones anunciadas en CDMO de péptidos han superado los 2.400 millones de dólares en lo que va del año., con plazos de entrega de SPPS a gran escala de 18-36 meses (Personal de péptidos, recuperado 2026-09-18). Trátelos como cifras de un solo editor.; se agrupan con varias otras páginas del mismo dominio y no han sido confirmadas de forma independiente.
Las estimaciones de utilización divergen de la misma manera. Un proveedor de personal calcula la utilización global de API de péptidos en aproximadamente 87-91% (Personal de péptidos, recuperado 2026-09-18), mientras que un rastreador de más de veinte anuncios de instalaciones de péptidos describe una gran proporción de fabricantes que se encuentran por encima 80% a través de 2025, Las cinco principales CDMO poseen aproximadamente la mitad de la capacidad mundial. (Centro CDMO, recuperado 2026-07-25). Las cifras de este tipo varían según la fuente., así que léalos como direccionales en lugar de precisos..
De esa lectura se desprenden cinco frentes de decisión: planificación previa de espacios, calificación del proveedor, comparabilidad ampliada, flexibilidad de síntesis personalizada, y transferencia de tecnología analítica.
Planificación anticipada de espacios: construcción de puertas de escenario en torno al tiempo de entrega de fabricación
Esa lectura tiene una consecuencia directa en la programación.: El error de planificación que cuesta más tiempo es tratar la reserva de capacidad como una tarea de adquisición que sigue a la selección de candidatos.. Plazos de entrega de equipos informados para procesos de síntesis y liofilización a gran escala 14 a 22 meses para trenes de síntesis y 18 a 24 meses para liofilizadores industriales (Personal de péptidos, recuperado 2026-09-18), con tiempos de entrega de HPLC preparativa informados para 2023-2024 extendido a 18 a 24 meses (Personal de péptidos, recuperado 2026-09-18). Ambas cifras provienen de una única fuente comercial., así que trátelos como entradas de planificación direccional en lugar de constantes fijas..
Un programa que reserva después de la selección de candidatos ya ha perdido aproximadamente un año de tiempo calendario. Las decisiones de planificación de capacidad ahora se toman en la optimización tardía de leads o antes de IND., antes de que comience el trabajo de habilitación de IND (Cambios de MOL, comentario de mercado de marca).
Servicios Una estructura de puerta viable vincula cada decisión con el tiempo de entrega de fabricación en lugar de con hitos de descubrimiento internos.:
-
Bloqueo de candidato. Decidir qué secuencia justifica el gasto en capacidad. Producción: uno o dos candidatos, no es un panel.
-
Congelación de ruta. Comprometerse con una ruta sintética y un nivel de escala. Producción: una ruta que se puede transferir sin rediseñar.
-
Reserva de plazas. Reservar capacidad calificada. Producción: una ventana de fabricación con un sitio designado y un plan de personal.
-
Preparación analítica. Calificar métodos contra la escala reservada. Producción: pruebas de lanzamiento que coincidan con el proceso comercial.
-
lote GMP. Ejecutar. Producción: lotes adecuados para la presentación prevista.
Para propina: Valide estos plazos de entrega con sus propias conversaciones con proveedores. Varían según el nivel de escala y la geografía., y una sola fuente comercial no puede capturar colas específicas del sitio.
Calificación del proveedor: evidencia sobre afirmaciones del catálogo
La planificación de espacios solo es válida si la capacidad que usted reserva está respaldada por evidencia, porque la calificación del proveedor de péptidos ahora depende del lote específico, evidencia específica de escala en lugar de las afirmaciones de capacidad en el sitio web de un proveedor. Una página de capacidad demuestra que un proveedor puede ejecutar un proceso en algún lugar; no prueba que ejecutaron su proceso, a tu escala, en el lote que estas comprando.
La documentación que se exige a la escala objetivo es concreta. Solicite el registro de lote maestro más el registro de lote completamente ejecutado para el lote específico: materiales, identificaciones de equipos, firmas de operador, marcas de tiempo, rendimientos, resultados en proceso, cualquier reelaboración o reprocesamiento, y lanzamiento final de control de calidad. Solicite un informe de validación y ampliación del proceso que muestre la comparabilidad entre escalas., perfil de impurezas que cubre, producir, pureza y parámetros críticos del proceso en cada escala, con comparabilidad a nivel de fragmentos para moléculas largas de GLP-1. Solicite un perfil de impurezas completo con distintas categorías cuantificadas para truncados., oxidado, desamidado, especies epiméricas y relacionadas con la agregación, caracterizado por al menos dos métodos ortogonales. Agregar el registro de desviación, el registro CAPA con comprobaciones de eficacia recientes, hallazgos de auditoría, y cambiar el control bajo Yo Q7. El evidencia de calificación que un desarrollador debe exigir en 2026 es una útil lista de verificación inicial.
⚠️ Advertencia: Los registros de lotes reconstruidos son un desencadenante de cumplimiento específico. Los reguladores esperan que los registros se realicen al mismo tiempo, durante la carrera, no ensamblado después.
La presión regulatoria es real. Compilación de PeptideJournal de cartas de advertencia de la FDA registra más de 50 cartas emitidas por 2025-09-09 a empresas que elaboran o fabrican medicamentos GLP-1, excesivo 100 por 2025-09-16, con las deficiencias citadas, incluida la falta de registros de lotes contemporáneos, documentación de fabricación incompleta, procedimientos inconsistentes entre lotes, y potencia insuficiente, pruebas de pureza y esterilidad. Trate el control de calidad y la revisión analítica como un flujo de trabajo que va junto con la negociación comercial., no después de eso.
Comparabilidad ampliada: ¿Qué debe permanecer constante a medida que cambia la escala?
El mismo estándar de evidencia se aplica a la ampliación, donde la comparabilidad del aumento de escala de péptidos es la evidencia de que un proceso reproduce el mismo producto en la escala objetivo, no es que se siguiera la misma receta. En la práctica, eso significa los atributos críticos de calidad (identidad, ensayo o contenido, pureza y sustancias afines, disolventes residuales, agua, y carga biológica cuando sea relevante) y el perfil de impurezas debe permanecer constante en toda la escala.: las mismas impurezas presentes en el mismo nivel o en un nivel inferior, sin nuevas impurezas relacionadas con péptidos por encima del umbral aceptado. El Guía de la EMA sobre el desarrollo y la fabricación de péptidos sintéticos es el punto de referencia para esa definición. Dos advertencias antes de confiar en cualquier número. El PDF de la EMA y el paquete de comparabilidad CDER de la FDA no se pudieron leer con las herramientas disponibles para esta investigación., por lo que los umbrales citados a menudo en las discusiones sobre GMP (identificar en o por encima 0.10%, no hay nuevas impurezas arriba 0.5%) Son objetivos comúnmente citados en lugar de textos regulatorios verificados.. Confirmarlos con los documentos primarios antes de escribirlos en una especificación..
La química es donde la comparabilidad se vuelve difícil., y un Artículo patrocinado por Fierce Biotech sobre la ampliación de la terapia con péptidos (publicado 2025-10-06, patrocinador: Syngene, así que trate el encuadre como si fuera escrito por el proveedor.) documenta los comportamientos dependientes de la escala que lo hacen tan. La selección de resina controla la carga., hinchazón y difusión, y una carga más baja reduce la agregación a costa de un mayor uso de solventes. En vasos más grandes, eliminación de calor, El manejo y la mezcla de gases se convierten en problemas de ingeniería que necesitan controles definidos.. La eficiencia de acoplamiento que parece aceptable con un alto exceso de reactivo puede disminuir una vez que se reducen los equivalentes.. Las estrategias de grupos protectores que se comportan en un matraz pueden generar productos secundarios en un reactor de producción, y cambios menores en la elección del activador o la proporción de disolventes pueden cambiar los perfiles de eliminación. Los cócteles de escisión a base de TFA pueden producir múltiples aductos, particularmente con secuencias ricas en arginina o que contienen metionina.
El riesgo de secuencia agrava esto. La misma fuente señala que una secuencia que funciona bien a escala de micromoles puede comportarse de manera impredecible a escala de gramos o kilogramos., porque los tramos hidrófobos y los motivos propensos a las láminas beta impulsan la agregación en la resina a medida que crece la escala, mientras que las cadenas más largas con múltiples disulfuros y límites de impurezas más estrictos exigen un control elevado.
Síntesis de péptidos Por lo tanto, la prueba práctica para una reclamación de un proveedor es un perfil de impurezas paralelo en ambas escalas., no es un certificado de análisis de un lote.
Flexibilidad de síntesis personalizada bajo presión de capacidad
La evidencia de comparabilidad también es lo que determina cuánto margen de maniobra tiene un proveedor., porque la flexibilidad de la síntesis de péptidos personalizada es lo primero que se debe probar cuando la capacidad se reduce, es lo primero que racionan los proveedores. Cuando el tiempo del reactor y el tiempo de HPLC preparativa son escasos, Las CDMO dirigen secuencias difíciles hacia plataformas que ya han probado y rechazan trabajos que consumirían esa capacidad restringida en una ruta no validada.. Los profesionales que escriben sobre los desafíos de la fabricación de péptidos describen el mismo patrón: la secuencia no tiene que ser imposible para ser rechazada, sólo tiene que ser un inconveniente para la plataforma que se ofrece (Laboratorios Neuland, recuperado 2026-04-27).
Eso hace que la flexibilidad sea una cuestión contractual y técnica., no es de marketing. Mantener las rutas modulares cuando la capacidad es escasa significa compatibilidad de la resina y la estrategia de escisión en más de una plataforma., Purificación ortogonal diseñada desde el principio para que el intercambio iónico más la HPLC de fase reversa puedan resolver las eliminaciones., oxidaciones, desamidaciones y epímeros, y un paso explícito de intercambio de contraiones en la última etapa integrado en el desarrollo, ya que eliminar TFA en favor de acetato o cloruro agrega pasos y costos de rendimiento (Laboratorios Neuland, recuperado 2026-04-27).
La pregunta que vale la pena plantear a cualquier proveedor es estrecha: qué partes de mi ruta están bloqueadas en su plataforma, y que pasa con mi programa si esa plataforma esta llena?
Socios analíticos y riesgo de transferencia de tecnología
La flexibilidad sobre el papel todavía tiene que sobrevivir al traspaso, Es por eso que el riesgo de transferencia de tecnología de péptidos es un criterio de selección., no es una formalidad. Un proveedor de subcontratación informa que 30-40% de los programas de fabricación de péptidos se retrasan debido a fallos en la transferencia, con retrasos de 6-12 meses, y que el éxito de la comparabilidad por primera vez se ejecuta a 64% sin coordinación externa contra 92% con especialistas externos experimentados (Personal de péptidos, 2026-09-09). Trate esos números como indicativos: la fuente no menciona ninguna metodología, y el 64/92 la división se atribuye a especialistas externos no identificados. La línea de tiempo se corrobora de forma independiente.. Mundo CDMO estimaciones 6-12 meses desde la decisión de transferencia al primer lote GMP, una estimación de calendario en lugar de una tasa de fracaso (2026-03-05).
La razón técnica está más abajo. Diario de péptidos describe la purificación, no síntesis, como el cuello de botella, teniendo en cuenta que las mezclas crudas de SPPS deben resolverse normalmente >98% mediante HPLC preparativa y que la purificación puede triplicar el tiempo total de producción (2026-02-09). NeulandLabs, un péptido CDMO escrito con un evidente interés del proveedor, pone la purificación en 50-60% del coste de fabricación y señala que la HPLC preparativa de fase reversa en un solo paso suele ser insuficiente, con capacidad de carga de columnas como límite estricto (2026-08-25).
Los laboratorios receptores deben cumplir Yo Q2(R2), a partir de junio 2024, para procedimientos analíticos utilizados en pruebas de liberación y estabilidad. Planificar el traslado como un proyecto con su propio cronograma.
Un marco de decisión para el abastecimiento consciente de la capacidad
Los cinco frentes se fusionan en una pregunta práctica por conversación con los proveedores.: ¿Qué pruebas te pueden poner delante?, y quien lo produjo? Utilice la siguiente matriz como agenda de reunión en lugar de como cuadro de mando. Ninguna fila es decisiva, y las filas no tienen el mismo peso probatorio.
|
Frente de evaluación |
Pruebas a solicitar |
Fuente de esa evidencia |
Bandera roja |
|---|---|---|---|
|
Planificación de espacios |
Ventana de reserva escrita y las suposiciones detrás de ella |
Programación de proveedores o Comercio gestión de programas |
Una ventana cotizada sin una base declarada., o uno que cambia cuando preguntas de qué depende |
|
Calificación del proveedor |
Registros de lotes específicos de lote y escala, no es una declaración de capacidad genérica |
La función de calidad propia del proveedor. |
Reclamaciones de catálogo sin trazabilidad de lotes; fuente única, solo escrito por el proveedor |
|
Comparabilidad ampliada |
Un informe de validación que muestra atributos de calidad críticos. Péptidos sintéticos y los perfiles de impurezas se mantienen constantes en todas las escalas. |
Desarrollo de procesos de proveedores., idealmente con datos visibles para el cliente |
Comparabilidad afirmada a una escala y extrapolada hacia arriba |
|
Flexibilidad de síntesis personalizada |
Qué elementos de ruta están bloqueados en la plataforma y cuáles están abiertos a modificaciones |
Equipo técnico del proveedor. |
Flexibilidad reivindicada en principio pero no ligada a una ruta específica |
|
Transferencia analítica |
Propietario designado de la transferencia del método, además de un cronograma y criterios de aceptación. |
Función analítica o de control de calidad del proveedor |
La responsabilidad de la transferencia queda implícita hasta después de la firma del contrato. Producción de péptidos |
Dos filas merecen un escrutinio adicional porque la evidencia que las respalda es más escasa. Las afirmaciones de calificación y comparabilidad generalmente son escritas por el proveedor y rara vez son corroboradas por una segunda fuente., por lo tanto, trate el resumen de validación del propio proveedor como punto de partida para la verificación., no como confirmación. Las cifras de planificación de franjas horarias también provienen de una sola fuente en la mayoría de los debates públicos.. Las filas de flexibilidad y transferencia analítica se basan más en decisiones de proceso documentadas., que puedes inspeccionar directamente.
Para la planificación de la capacidad de fabricación de péptidos, El valor del marco es que obliga a que cada suposición salga a la luz antes de que el cronograma de un candidato dependa de ello..
Próximos pasos para los desarrolladores de péptidos
El acceso a la capacidad es ahora un problema de diseño de programas, no es una idea de último momento en materia de adquisiciones, y los equipos que lo tratan así son los que llegan a los lotes GMP a tiempo. La primera acción concreta es una auditoría.: Tome el cronograma de su propio programa y compárelo con las cifras de plazos de entrega de este artículo., luego marca a qué puerta ya llegas tarde. La mayoría de los equipos consideran que la brecha se encuentra en la calificación del proveedor o en la documentación de comparabilidad., no en el paso de síntesis en sí.
De eso, la secuencia es sencilla. Confirme que sus compromisos de espacios estén vinculados a puertas de etapa y no a trimestres calendario., y que su archivo de calificación contenga evidencia en lugar de afirmaciones del catálogo. Si un proveedor no puede mostrarle los datos detrás de un reclamo ampliado, esa es tu respuesta.
Una revelación: este artículo fue preparado con interés comercial en los servicios de fabricación de péptidos.. MOL Changes admite la síntesis de péptidos personalizados y el desarrollo de procesos desde la escala de miligramos a kilogramos, y se puede utilizar para revisar la documentación sobre la calificación y la preparación para la transferencia..
El desarrollo de capacidades tardará años en madurar. La disciplina en el abastecimiento es una ventaja duradera, no es una solución temporal. Acerca de