Qu'est-ce qu'un cadre de préparation analytique des peptides?
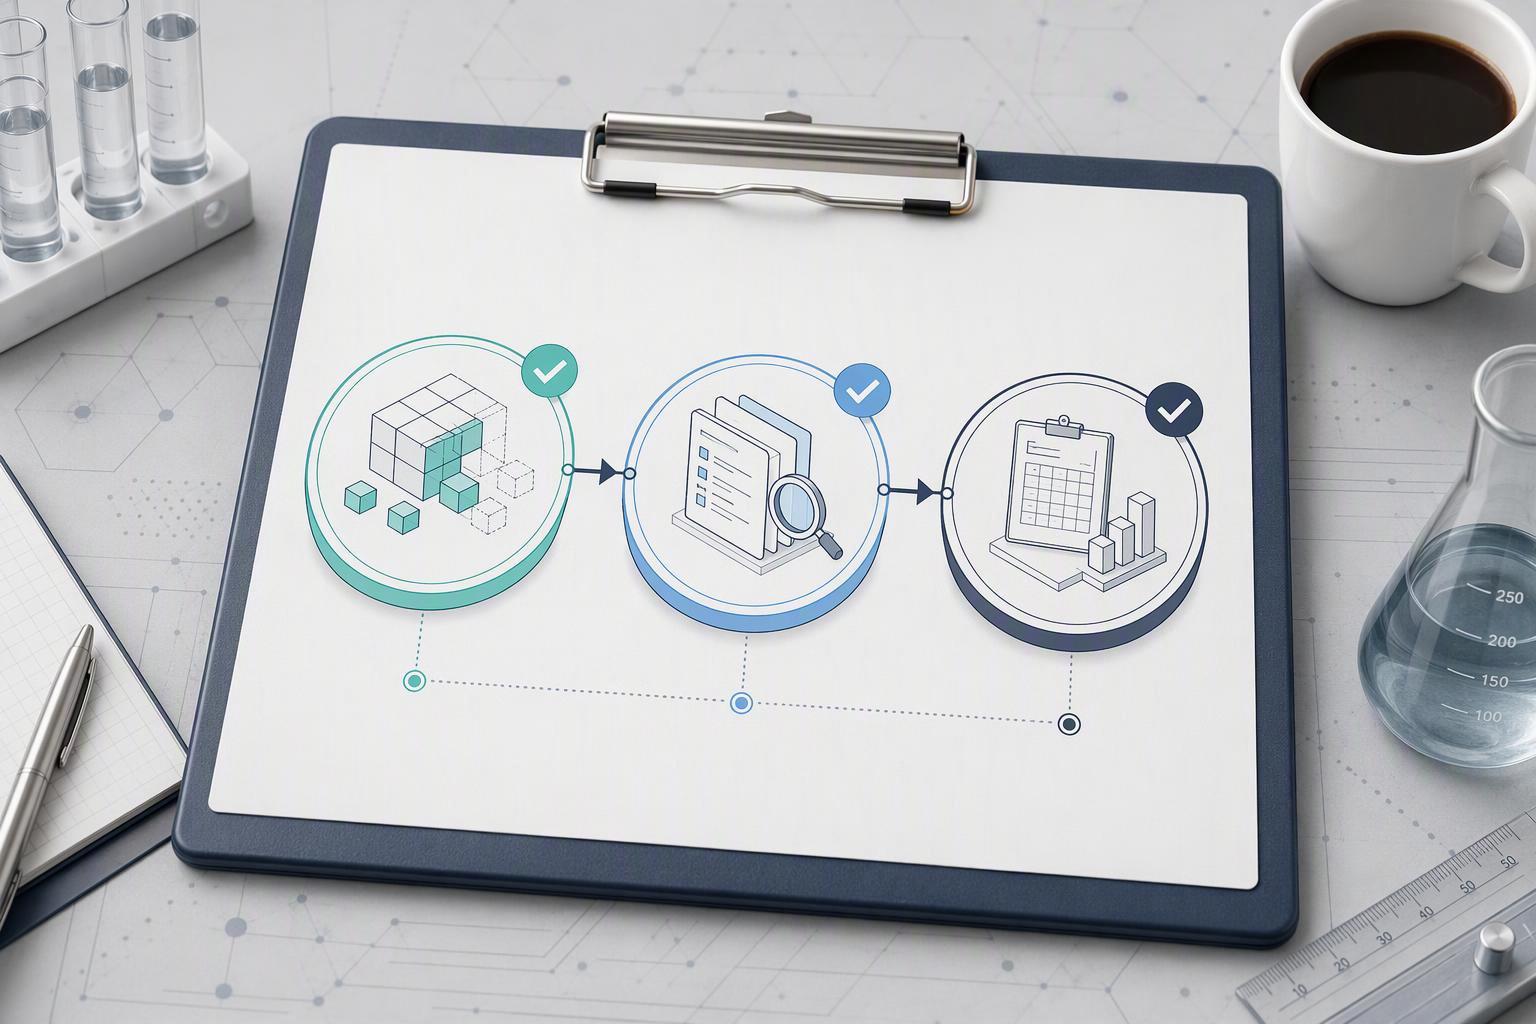
Un cadre de préparation analytique des peptides est l'ensemble défini d'identités, pureté, résiduel, dégradation, interface d'emballage et preuves documentaires qu'une équipe CMC doit détenir avant le verrouillage de la formulation ou l'approvisionnement clinique. C'est une structure de décision, pas une liste de tests: chaque domaine répond à une question spécifique qu'un évaluateur posera, et les six ensemble vous indiquent si la substance médicamenteuse est suffisamment bien caractérisée pour avancer.
Les peptides ne correspondent pas clairement à la liste de contrôle standard des petites molécules. Directive sur les peptides synthétiques de l'EMA, révisé en 2022 et efficace dès 2023, traite les peptides synthétiques comme une classe distincte précisément en raison de leur profil d'impuretés, les voies de dégradation et la stratégie de contrôle analytique diffèrent de celles des petites molécules et des produits biologiques. Les tests universels et les critères d’identité de Q6A restent la base de référence à laquelle chaque soumission de peptide doit encore satisfaire; les six domaines ici étendent cette base de référence plutôt que de la remplacer.
C’est la valeur pratique du cadre: il vous indique quelle liste de contrôle s'applique réellement, et où le générique cesse d'être suffisant.
Une limite avant d'aller plus loin. Ce cadre reste sur le terrain analytique et CMC. Il ne traite pas du dosage clinique, sélection thérapeutique ou décisions face au patient, et rien ici ne remplace une stratégie de soumission réglementaire revue par vos propres fonctions qualité et réglementaires.
Pourquoi le signal nitrite est un déclencheur de préparation, Pas un seul test
Un résultat nitrite est un marqueur de risque, ce n'est pas une preuve qu'une nitrosamine s'est formée. Il vous indique qu’un pool de précurseurs peut exister quelque part sur le parcours de votre peptide., et que la bonne réponse est un examen de l'état de préparation à travers l'identité, pureté, résidus, dégradation, emballage et documentation, pas un seul test de confirmation boulonné sur le panneau de libération.
Les enjeux réglementaires expliquent pourquoi. Les directives d’apport acceptable du NDSRI de la FDA fixent un apport acceptable et conservateur de 26.5 ng/jour pour les impuretés liées à la substance médicamenteuse nitrosamine, et le tableau des limites de catégories de puissance de la FDA attribue des catégories dans le cadre de la CPCA plutôt qu'un numéro global.. Le cadre en trois étapes de l'EMA sur la nitrosamine prévoit que les titulaires d'autorisations de mise sur le marché doivent exécuter cette étape 1 évaluation des risques, étape 2 tests de confirmation lorsque cela est justifié, et étape 3 atténuation, avec des actions correctives généralement attendues dans un délai de trois ans. Les attentes de Santé Canada en matière de libération lot par lot ajoutent que certains produits nécessitent des tests de nitrosamine lors de la libération du lot plutôt qu'une seule fois au moment du dépôt..
Les sources sont plus larges que l'API. Les directives de contrôle des nitrosamines de la FDA nomment les excipients, l'eau de traitement et certains matériaux d'emballage comme contributeurs potentiels, et ni la FDA ni l'EMA ne publient de pourcentage indiquant quelle source domine dans les processus peptidiques.. Cette absence est elle-même l'argument en faveur d'un cadre: vous ne pouvez pas exclure ou exclure des sources par hypothèse.
Une limitation honnête a sa place ici. HPLC en phase inversée avec détection UV à 214-220 nm, la méthode de pureté la plus performante, peut manquer des impuretés de faible niveau ou mal séparées, donc un chromatogramme UV propre ne constitue pas une preuve que le signal de nitrite est résolu.
Clé à retenir: Les limites d’apport acceptable sont par impureté et varient selon les autorités, 26.5 de/jour dans la catégorie FDA 1 contre 18 de/jour dans la catégorie de Santé Canada 1, donc un seul numéro ne doit jamais être cité sans son autorité et sa portée.
Domaine 1: Identité – Pourquoi une seule méthode ne suffit jamais
Les tests d'identité d'un peptide synthétique ne peuvent pas reposer sur une seule technique. Les tests universels et les critères d'identité de l'ICH Q6A nécessitent un test d'identification qui fait la distinction entre les structures étroitement liées., et les voisins structurels les plus proches d’un peptide sont exactement ceux qu’une seule méthode a du mal à séparer: une troncature manquant un résidu, une suppression à l'extrémité N-terminale, ou un variant de séquence différant par un seul acide aminé.
Les méthodes orthogonales fonctionnent car chacune interroge une propriété différente. La spectrométrie de masse confirme la masse moléculaire par rapport à la valeur théorique dérivée de la séquence; La cartographie peptidique par LC-MS/MS localise l'endroit où la séquence diverge; l'analyse des acides aminés confirme la composition; l'électrophorèse capillaire sépare par rapport charge/taille plutôt que par hydrophobie. Deux méthodes fondées sur des principes indépendants donnent une revendication identitaire défendable, car une impureté co-éluée qui trompe un principe de séparation est peu susceptible de tromper également une mesure de masse.
Méthode
Ce que ça confirme
Ce qu'il peut manquer
Temps de rétention RP-HPLC
Hydrophobie et interaction entre les colonnes
Co-élution de troncatures ou de variantes de séquence
Variantes à faible abondance en dessous de la détection
Analyse des acides aminés
Composition et rapports molaires
Isomères de position et ordre de séquence
Le mode d'échec est un test d'identité à temps de rétention unique qui réussit une séquence tronquée car la suppression ne modifie que marginalement la rétention.. L'association d'une méthode de séparation avec une méthode basée sur la masse comble cet écart.
Domaine 2: Profilage de pureté et d'impuretés – Définition de seuils appropriés à la phase
Le profilage des impuretés peptidiques et les tests de libération n’héritent pas de la triade de seuil des petites molécules. Les lignes directrices de l’EMA sur les peptides synthétiques établissent des rapports spécifiques aux peptides, identification Peptides synthétisés sur mesure et seuils de qualification à 0.1%, 0.5% et 1.0% respectivement, avec un 0.1% limite de quantification pour la méthode de pureté LC. Ce sont les chiffres à partir desquels il faut concevoir.
Les seuils que les lecteurs reportent souvent viennent d’ailleurs. Je Q3A(R2) un tableau de seuils régit les nouvelles substances médicamenteuses, et ICH Q3B(R2) les seuils de produits de dégradation s’appliquent aux produits pharmaceutiques, où les limites sont liées à la dose quotidienne maximale plutôt que fixes. Un appartement 0.1/0.2/1.0 l'ensemble n'est pas ce que dit Q3B.
La dégradation forcée est la façon dont vous montrez que la méthode peut supporter ces seuils au lieu de les affirmer. Stresser le peptide, puis démontrer la résolution des espèces résultantes à la limite de quantification.
Le mode panne est silencieux: une méthode qui ne peut pas résoudre une séquence de troncature co-éluée signale une pureté passagère. Le nombre semble propre car l'impureté n'a jamais été séparée du pic principal.
Pour un pourboire: Les seuils Q3B sont fonction de la dose. Ne jamais présenter d'appartement 0.1/0.2/1.0 triade sans les tranches de dose auxquelles elle appartient.
Domaine 3: Résidus — Contre-ions, Solvants, Le nitrite et la question de la nitrosamine
Les tests résiduels pour un peptide synthétique doivent couvrir trois classes de résidus spécifiques à la synthèse avant de pouvoir répondre à la question de la nitrosamine.: le contre-ion laissé par la purification, les solvants transportés par synthèse et clivage, et nitrite résiduel introduit avec des excipients ou de l'eau. Un résultat de nitrite est une entrée de dépistage, pas un résultat de publication, et traiter les deux comme la même chose est l'erreur la plus courante dans ce domaine.
Le contrôle des contre-ions et des solvants est la moitié la mieux caractérisée. Le trifluoroacétate issu de la purification RP-HPLC est le problème standard des contre-ions, et impuretés organiques volatiles, dont le DMF, acétonitrile, ATF, Le DCM et le NMP sont quantifiés par GC-MS par rapport aux limites de la classe ICH Q3C. Le nitrite est plus dur, car il arrive avec la formulation plutôt qu'avec l'API. Les données de test des nitrites sur les excipients compilées par le fournisseur placent les excipients courants dans la plage ppm à un chiffre ou moins., bien que ces chiffres proviennent de programmes de tests de l'industrie plutôt que de limites d'agences.
Note: Les valeurs ppm de nitrite des excipients citées ici sont celles du fournisseur- et données de tests dérivées de l'industrie, pas de limites réglementaires. Confirmez-les par rapport aux données de votre propre fournisseur avant de les utiliser dans une spécification.
La mise en œuvre comporte trois parties. Vérifier les excipients entrants et l'eau purifiée pour détecter les nitrites à la limite de quantification de la méthode.. Exécutez une évaluation des risques liés à la nitrosamine pour les peptides qui retrace chaque catégorie de source formant de la nitrosamine que les directives de contrôle de la nitrosamine de la FDA reconnaissent, y compris les amines secondaires et tertiaires, sels d'ammonium quaternaire, et sels de nitrite. Définissez ensuite le point de décision à l’avance: un résultat de nitrite supérieur au seuil de dépistage se transforme en test de confirmation de la nitrosamine plutôt que d'être signalé comme tel..
Le mode de défaillance est une évaluation des risques clôturée sans examen documenté de la source, ou un chiffre de nitrite déposé comme résultat de nitrosamine. Tous deux quittent le dossier sans pouvoir montrer pourquoi la conclusion a été atteinte.
Domaine 4: Produits de dégradation et conception de méthodes indicatrices de stabilité
Une méthode indiquant la stabilité est aussi efficace que les voies de dégradation pour lesquelles elle a été conçue. Pour les peptides, ça veut dire oxydation, désamidation, agrégation et troncature, chacun avec son propre mécanisme et sa propre signature chromatographique. Concevez par rapport à un panel d'impuretés générique et la méthode rapportera un profil propre, que la molécule se dégrade ou non..
Pégylation peptidique L’ordonnance d’exécution est importante. Exécuter voie de dégradation forcée par voie, dans des conditions qui mettent à rude épreuve un mécanisme à la fois, puis confirmez chaque pic de dégradation en termes de masse et de pureté du pic plutôt que de supposer qu'il y a une co-élution en l'absence. L'analyse de l'industrie du changement d'orientation en matière de nitrosamine indique que la stratégie des peptides nitrosamines appartient désormais aux méthodes de dégradation forcée et de pureté indiquant la stabilité., pas dans une étude distincte sur la nitrosamine ajoutée plus tard. Les dégradants qui nécessitent ensuite une identification et une qualification formelles sont une décision appropriée à chaque phase.: plus serré dans les phases ultérieures, et documenté comme une décision plutôt que laissé implicite.
Le mode panne est silencieux. Un programme de stabilité qui ne montre aucune dégradation peut simplement exécuter une méthode qui ne peut pas résoudre un produit de troncature co-élué., donc un résultat de pureté passagère reflète la cécité de la méthode plutôt qu'une molécule stable. C’est l’écart qui bloque le verrouillage de la formulation, parce que les données ne peuvent pas étayer l'affirmation.
La caractérisation des produits pharmaceutiques peptidiques avant la formulation commence donc par la couverture de la filière, pas avec un numéro.
Domaine 5: Interfaces emballage et conteneur-fermeture
Les tests de fermeture des conteneurs et d'interface d'emballage pour les peptides font partie du cadre de préparation car le conteneur est un matériau de contact., il ne s'agit pas d'un élément de campagne d'approvisionnement. Les directives de contrôle de la nitrosamine de la FDA désignent les feuilles de blister contenant de la nitrocellulose comme une source reconnue de nitrite pouvant migrer dans un produit médicamenteux., ce qui signifie qu'une décision d'emballage peut modifier le profil d'impuretés du peptide fini. Une analyse des interactions emballage publiée dans 2026 décrit le même mécanisme pour les accélérateurs élastomères et les emballages secondaires PVC/PVdC, et bien que cette analyse soit un commentaire de l'industrie plutôt qu'une position de régulateur, la direction du déplacement est conforme aux directives de la FDA.
La mise en œuvre commence par l'analyse des substances lixiviables jusqu'aux matériaux qui entrent réellement en contact avec la substance médicamenteuse ou le produit médicamenteux., puis examiner les données extractibles avant que la configuration de l'empaquetage ne soit verrouillée. USP <1663> Le cadre extractibles explique comment concevoir cette évaluation, et le chapitre complémentaire sur les substances lixiviables, USP <1664>, couvre l’étape de qualification sécurité. L’examen de l’intégrité des fermetures des flacons par l’ISPE ajoute la dimension d’intégrité physique des flacons et des bouchons.
Le mode d’échec est un changement de packaging après verrouillage de formulation: un nouveau bouchon, un stratifié de feuille différent, ou le passage du verre à un récipient en polymère peut introduire une source lixiviable ou de nitrite qui invalide le profil d'impuretés sur lequel la spécification de libération a été construite.. Dépsipeptides
Matériel de contact
Risque d'interface
Test qui y répond
Film blister contenant de la nitrocellulose
Migration des nitrites dans un produit médicamenteux
Criblage des extractibles avec détection spécifique des nitrites
Bouchons et joints en élastomère
Lessivables d’accélérateur et d’antioxydant
USP <1663> étude des extractibles, alors Peptide de frette USP <1664> évaluation des substances lixiviables
Emballage secondaire PVC/PVdC
Migration des nitrites et des plastifiants
Panneau extractible spécifique au matériau de contact
Domaine 6: Documentation et intégrité des données — Rendre les preuves vérifiables
Un cadre de préparation analytique des peptides est aussi solide que les dossiers qui le sous-tendent. La documentation n'est pas une tâche d'assemblage au stade de la soumission: les mêmes attentes en matière d'intégrité des données qui régissent les enregistrements de fabrication s'appliquent aux données analytiques elles-mêmes, c'est pourquoi ALCOA (attribuable, lisible, contemporain, original, précis) est le bon objectif pour un package de sortie.
Trois éléments rendent un package auditable. D'abord, un certificat d'analyse dont la portée correspond aux méthodes réellement exécutées, tellement de pureté, identité, et les résultats résiduels sont traçables à une procédure nommée plutôt qu'à une allégation générique. Deuxième, packages de validation de méthodes alignés sur l’ICH Q2(R2) cadre de validation, qui définit les attentes actuelles en matière de validation des procédures analytiques, y compris la manière dont chaque paramètre a été démontré pour l'utilisation prévue. Troisième, rapport sur la nitrosamine et le NDSRI indiquant la limite testée et la sensibilité de la méthode, pas seulement un résultat réussi.
Une liste de contrôle de pré-formulation qui mappe chacun des six domaines à ses preuves est le moyen pratique de maintenir tout cela ensemble.. Certains prestataires de services de synthèse et d’analyse, Changements MOL parmi eux, fournir des packages de qualification de méthode et des bibliothèques d'impuretés qui peuvent être utilisés pour remplir certaines parties de cette liste de contrôle; les mêmes preuves peuvent être rassemblées auprès d’autres partenaires ou générées en interne.
Le mode échec est un ensemble de données qui répond à la question posée mais ne peut pas survivre à un examen de la documentation: résultats sans contexte de méthode, ou une portée CoA plus étroite que la décision de publication qu'elle est censée soutenir.
Commencer: Les trois premiers mouvements avant le verrouillage de la formulation
Commencez par un inventaire des écarts, pas un nouveau test. Prenez les six domaines de ce cadre de préparation analytique des peptides et marquez, pour chacun, quelles preuves existent déjà et ce qui manque. La plupart des équipes constatent que les données d'identité et de pureté existent sous une forme ou une autre, tandis que les données résiduelles, les preuves de dégradation et de fermeture des conteneurs ne, qui vous indique où se situe le premier vrai travail.
La deuxième étape est l'examen des sources de nitrites et de nitrosamines.. Marcher les excipients, le système d'eau et les composants d'emballage, et documenter le résultat même lorsqu'il s'avère négatif. Un résultat négatif avec une méthode écrite et une date constitue une preuve; une hypothèse non écrite est une hypothèse qui doit être reconstruite plus tard sous la pression du temps.
La troisième étape est le plan de référence, de norme et de qualification de méthode.. Décidez maintenant quelles méthodes d'identité et de pureté porteront le programme, afin que les preuves soient générées une fois, à la bonne phase, contre une méthode qualifiée plutôt que de la réexécuter sur une cible mobile après le verrouillage de la formulation.
L'hésitation courante est que c'est un travail pour plus tard. Le coût d’une lacune découverte après le verrouillage de la formulation n’est pas le test lui-même; c'est la reformulation, le travail de stabilité répété et la reconstruction de la documentation qui suivent un changement apporté au produit médicamenteux.
Foire aux questions
Un signal de nitrite signifie-t-il que de la nitrosamine est présente?
Non. Un résultat de nitrite est une entrée dans une évaluation des risques liés à la nitrosamine pour les peptides, pas une découverte de nitrosamine elle-même. Le nitrite doit encore rencontrer une amine secondaire dans des conditions favorisant la nitrosation, et tout NDSRI résultant doit survivre à la purification et au stockage à un niveau détectable. Traitez un résultat positif comme un déclencheur pour exécuter l'évaluation de la formation et du report., pas comme un échec de version.
Quelle limite d’apport acceptable s’applique, et pourquoi les autorités diffèrent-elles?
La limite suit l'autorité qui libère le matériel. Les directives d'apport acceptable du NDSRI de la FDA fixent un apport acceptable par défaut pour les impuretés liées à la substance médicamenteuse nitrosamine., tandis que les attentes de Santé Canada en matière de libération lot par lot appliquent ses propres limites et conditions de libération.. La différence réside dans la portée et la base juridique plutôt que dans un désaccord sur la chimie, la limite applicable suit donc le marché sur lequel vous lancez.
Les seuils ICH Q3A et Q3B s’appliquent-ils aux peptides?
En partie. Je Q3B(R2) des seuils de produits de dégradation ont été rédigés pour les produits médicamenteux à petites molécules, et les lignes directrices de l'EMA sur les peptides synthétiques expliquent comment les peptides synthétiques devraient être contrôlés à la place.. Les équipes utilisent couramment le reporting Q3B, seuils d'identification et de qualification comme point de référence familier pour le profilage des impuretés peptidiques et les tests de libération, puis justifiez les limites spécifiques aux peptides par rapport aux lignes directrices de l'EMA et au profil d'impuretés réel.
Qu'est-ce qu'un 0.1% limite de quantification moyenne en pratique?
Cela signifie que la méthode peut mesurer une substance apparentée à 0.1% du pic principal, Ainsi, toute impureté égale ou supérieure à ce niveau est quantifiée plutôt que simplement observée.. Ce qui se trouve sous le numéro décide s'il est valable: résolution des sommets voisins, un rapport signal/bruit démontré à ce niveau, et une gamme validée qui le couvre. Une méthode qui rend compte 0.1% sans résoudre une troncature co-éluée signale une pureté passagère qui n'est pas réelle.
Quand les tests de fermeture des conteneurs et d’interface d’emballage sont-ils requis?
Quand le conteneur ou le système de livraison peut changer ce que le patient reçoit. Des tests de fermeture des récipients et d'interface d'emballage pour les peptides sont nécessaires lorsque la formulation entre en contact avec une surface susceptible de s'infiltrer., adsorber, ou interagir avec le produit médicamenteux, et USP <1663> Le cadre extractibles est le point de départ standard pour concevoir cette évaluation. Un développement précoce peut souvent justifier une évaluation documentée des risques au lieu de tests complets.; les phases ultérieures et tout changement de conteneur ou de fournisseur ne peuvent généralement pas.
Ce qui appartient à un package de validation de méthode?
Un package de validation de méthode doit permettre à un réviseur de reproduire votre conclusion sans vous poser de questions.. Sous l’ICH Q2(R2) cadre de validation, cela signifie le protocole et le rapport, données de spécificité et de dégradation forcée, exactitude et précision sur toute la plage de travail, les limites de quantification et de détection avec la base de chacune, stabilité de la solution, et les critères d'adéquation du système par rapport auxquels la méthode de routine sera jugée. La lacune la plus souvent constatée lors de l'examen est l'absence de traçabilité.: résultats qui ne peuvent pas être liés à la version du protocole qui les a produits.
Comment les seuils appropriés à la phase changent-ils entre le développement précoce et l'approvisionnement clinique?
Ils se resserrent à mesure que la phase avance et que l’exposition des patients augmente. Le développement précoce peut fixer des seuils autour de ce que la méthode peut mesurer et de ce que le processus peut contrôler., avec le raisonnement documenté. Par fourniture clinique, les seuils doivent être justifiés par rapport à la ligne directrice de l’EMA, soutenu par des données indiquant la stabilité, et conformément à la spécification de la version, l'autorité réceptrice verra. Le cadre ne change pas entre les phases; la preuve requise pour défendre chaque seuil ne.
Conclusion
Un signal nitrite est un point d’entrée, pas un verdict, et le cadre de préparation analytique des peptides le traite de cette façon: six domaines évalués ensemble, parce qu'un résultat passager dans l'un survit rarement à un écart dans un autre. Identité, profilage des impuretés, résidus, comportement de dégradation, les interfaces de packaging et la documentation alimentent toutes la même décision de publication, et le domaine le plus faible fixe le plafond de ce que les données peuvent prendre en charge.
Les bases réglementaires citées ici sont à jour au moment de la rédaction et évolueront. Limites de nitrosamine, les classifications des solvants et les méthodes officinales sont révisées selon leurs propres calendriers, traitez donc tout seuil de cet article comme une référence de départ à confirmer par rapport au document principal actuel avant de verrouiller une spécification.
Par où commencer est l'inventaire des écarts, pas le prochain test. Cartographiez ce que vous pouvez déjà démontrer dans les six domaines, marque ce que tu ne peux pas, et laissez cette carte ordonner le travail avant le verrouillage de la formulation.
Si une séquence difficile ou une documentation incomplète est la contrainte, vous pouvez demander le dossier de documentation analytique ou discuter de la séquence directement avec l'équipe.
Divulgation: cet article est publié par un fournisseur commercial de services de synthèse et d'analyse de peptides, et le cadre décrit reflète les capacités offertes commercialement.
Directeur de la technologie; Expert en synthèse peptidiqueExpertise de base: Synthèse peptidique complexe, modifications non naturelles des acides aminés, et la construction de peptides cycliques et de peptides agrafés.
Biographie:Zejun Peng possède une vaste expérience en chimie organique et en synthèse peptidique. Il maîtrise l'application combinée de la synthèse peptidique en phase solide (SPSS) et synthèse peptidique en phase liquide (LPPS), et est particulièrement doué pour surmonter les « séquences extrêmement difficiles à synthétiser » (comme les peptides à chaîne ultra longue, séquences hautement hydrophobes, et repliement de liaisons disulfure multiples). Sous sa direction, l'équipe a réussi à surmonter les goulots d'étranglement techniques dans plusieurs modifications spécialisées (comme la N-méthylation, PEGylation, et étiquetage fluorescent), maintenir un taux de réussite de synthèse supérieur à 98%.
En ligne maintenant · Répond généralement instantanément
Salut, voilà! 👋 Bienvenue dans MOL Changes. Comment pouvons-nous vous aider aujourd'hui? N'hésitez pas à nous poser des questions sur notre synthèse peptidique, Services CRO, or any product inquiries — just type your message below and we'll continue the conversation on WhatsApp.