什么是肽分析准备框架?
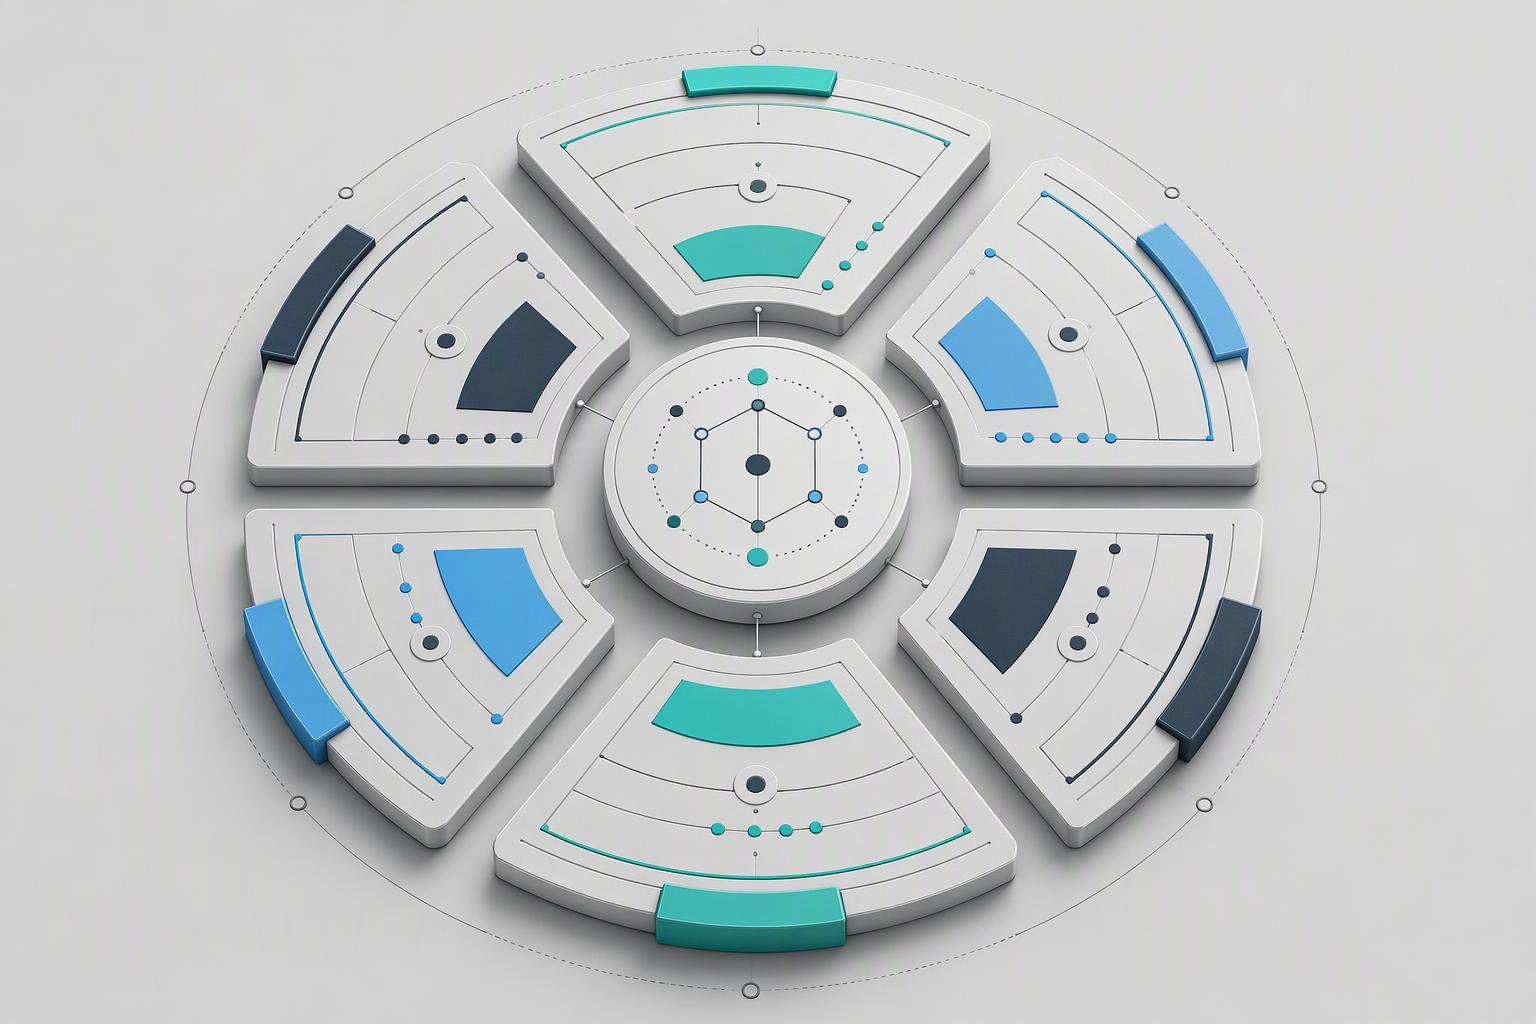
肽分析准备框架是定义的身份集, 纯度, 残差, 降解, CMC 团队在配方锁定或临床供应之前必须持有的包装界面和文件证据. 这是一个决策结构, 不是测试清单: 每个域都会回答审阅者会提出的特定问题, 这六个因素共同告诉您该原料药的特性是否足够好,可以继续推进.
肽不完全符合标准小分子清单. EMA 的合成肽指南, 修订于 2022 并有效自 2023, 将合成肽视为一个独特的类别,正是因为它们的杂质分布, 降解途径和分析控制策略不同于小分子和生物制剂. Q6A 的通用测试和身份标准仍然是每个肽提交仍必须满足的基线; 这里的六个域扩展了该基线,而不是取代它.
这就是该框架的实用价值: 它告诉您哪个清单实际适用, 通用的不再足够了.
进一步前行的边界. 该框架立足于分析和 CMC 基础. 它不涉及临床剂量, 治疗选择或面向患者的决策, 这里没有什么可以替代由您自己的质量和监管职能部门审查的监管提交策略.
为什么亚硝酸盐信号是准备触发信号, 不是一次测试
亚硝酸盐结果是一个风险标志, 不能证明亚硝胺已形成. It tells you that a precursor pool may exist somewhere in your peptide’s route, and that the right response is a readiness review across identity, 纯度, 残差, 降解, packaging and documentation, not a single confirmatory assay bolted onto the release panel.
The regulatory stakes explain why. FDA’s NDSRI acceptable-intake guidance sets a conservative acceptable intake of 26.5 ng/day for nitrosamine drug substance-related impurities, and FDA’s potency-category limit table assigns categories under the CPCA framework rather than one blanket number. EMA’s three-step nitrosamine framework expects marketing authorisation holders to run step 1 risk evaluation, step 2 confirmatory testing where warranted, and step 3 mitigation, with corrective actions typically expected within three years. 加拿大卫生部的逐批放行预期补充说,某些产品需要在批次放行时进行亚硝胺测试,而不是在备案时进行一次测试.
来源比 API 更广泛. FDA 的亚硝胺控制指南指定了辅料, 工艺用水和某些包装材料是潜在的贡献者, FDA 和 EMA 都没有公布百分比划分,显示哪种来源在肽工艺中占主导地位. 这种缺席本身就是框架的论据: 你不能通过假设来排除或排除来源.
一个诚实的限制属于这里. 反相 HPLC,在 214–220 nm 处进行 UV 检测, 主力纯度法, 可能会漏掉低含量或分离不良的杂质, 因此,干净的 UV 色谱图并不能证明亚硝酸盐信号已得到解析.
要点: 可接受的摄入量限制是针对每种杂质的,并且因权威机构而异, 26.5 FDA 类别下的/天 1 相对 18 加拿大卫生部类别下的/天 1, 因此,在没有其权威和范围的情况下,决不能引用单个数字.
领域 1: 身份——为什么一种方法是不够的
合成肽的身份测试不能依赖于单一技术. ICH Q6A 的通用测试和身份标准需要区分密切相关的结构的识别测试, 肽最接近的结构邻居正是单一方法难以分离的结构: 缺失一个残基的截断, N 末端缺失, 或单个氨基酸不同的序列变体.
正交方法之所以有效,是因为每种方法都询问不同的属性. 质谱法根据序列推导的理论值确认分子质量; 使用 LC-MS/MS 进行肽图谱定位序列分歧的位置; 氨基酸分析确认成分; 毛细管电泳通过电荷尺寸比而不是疏水性进行分离. 两种基于独立原则的方法给出了可辩护的身份声明, 因为欺骗一种分离原理的共洗脱杂质不太可能欺骗质量测量.
|
方法 |
它证实了什么 |
它可能会错过什么 |
|---|---|---|
|
反相高效液相色谱保留时间 |
疏水性和柱相互作用 |
共洗脱截短或序列变体 |
|
液质联用 / 人力资源管理系统 |
相对于理论分子量 |
具有相同质量的同量异位变体 |
|
定制多肽合成服务 肽图分析 (液质联用/质谱) |
序列水平残基位置 |
低于检测值的低丰度变体 |
|
氨基酸分析 |
组成和摩尔比 |
位置异构体和序列顺序 |
失败模式是单保留时间同一性测试,它通过截断的序列,因为删除仅略微改变保留. 将分离方法与基于质量的方法配对可以缩小这一差距.
领域 2: 纯度和杂质分析 - 设置适合相的阈值
肽杂质分析和释放测试不继承小分子阈值三联体. EMA 的合成肽指南规定了肽特异性报告, 鉴别 定制合成肽 和资格门槛 0.1%, 0.5% 和 1.0% 分别, 与一个 0.1% LC 纯度方法的定量限. 这些是设计所依据的数字.
读者经常携带的门槛来自其他地方. 我Q3A(R2) 新原料药阈值表, 和 ICH Q3B(R2) 降解产物阈值适用于药品, 其中限制是最大每日剂量而不是固定的. 一套公寓 0.1/0.2/1.0 set 不是 Q3B 所说的.
强制降级是展示该方法可以承载这些阈值而不是断言它的方式. 强调肽, 然后证明所得物种在定量极限下的分辨率.
故障模式很安静: 无法解析共洗脱截断序列的方法报告纯度合格. 该数字看起来很干净,因为杂质从未与主峰分离.
对于小费: Q3B 阈值是剂量关键的. 切勿提供公寓 0.1/0.2/1.0 没有其所属剂量带的三联体.
领域 3: 残差 - 抗衡离子, 溶剂, 亚硝酸盐和亚硝胺问题
合成肽的残留测试必须涵盖三个合成特异性残留类别,然后才能回答亚硝胺问题: 纯化留下的抗衡离子, 合成和裂解过程中使用的溶剂, 以及随赋形剂或水引入的残余亚硝酸盐. 亚硝酸盐结果是筛选输入, 不是发布结果, 将两者视为同一事物是该领域最常见的错误.
反离子和溶剂控制是特征较好的一半. RP-HPLC 纯化中的三氟乙酸盐是标准抗衡离子问题, 和挥发性有机杂质,包括 DMF, 乙腈, 三氟乙酸, DCM 和 NMP 通过 GC-MS 根据 ICH Q3C 类别限值进行定量. 亚硝酸盐比较硬, 因为它是随配方而不是 API 一起到达的. 供应商编制的辅料亚硝酸盐测试数据将常见辅料置于个位数 ppm 范围或更低, 尽管这些数字来自行业测试计划而不是任何机构的限制.
笔记: 这里引用的辅料亚硝酸盐 ppm 值是供应商提供的- 以及行业衍生的测试数据, 不是监管限制. 在规范中使用它们之前,请根据您自己的供应商的数据进行确认.
实施分为三个部分. 在方法的定量限度内筛选引入的赋形剂和纯化水中的亚硝酸盐. 对肽进行亚硝胺风险评估,追踪 FDA 亚硝胺控制指南认可的每个亚硝胺形成源类别, 包括仲胺和叔胺, 季铵盐, 和亚硝酸盐. 然后提前定义决策点: 亚硝酸盐结果高于筛查阈值会升级为确认性亚硝胺检测,而不是报告为检测.
失败模式是在没有记录源审查的情况下关闭的风险评估, 或作为亚硝胺结果提交的亚硝酸盐值. 两者都使文件无法显示得出结论的原因.
领域 4: 降解产物和稳定性指示方法设计
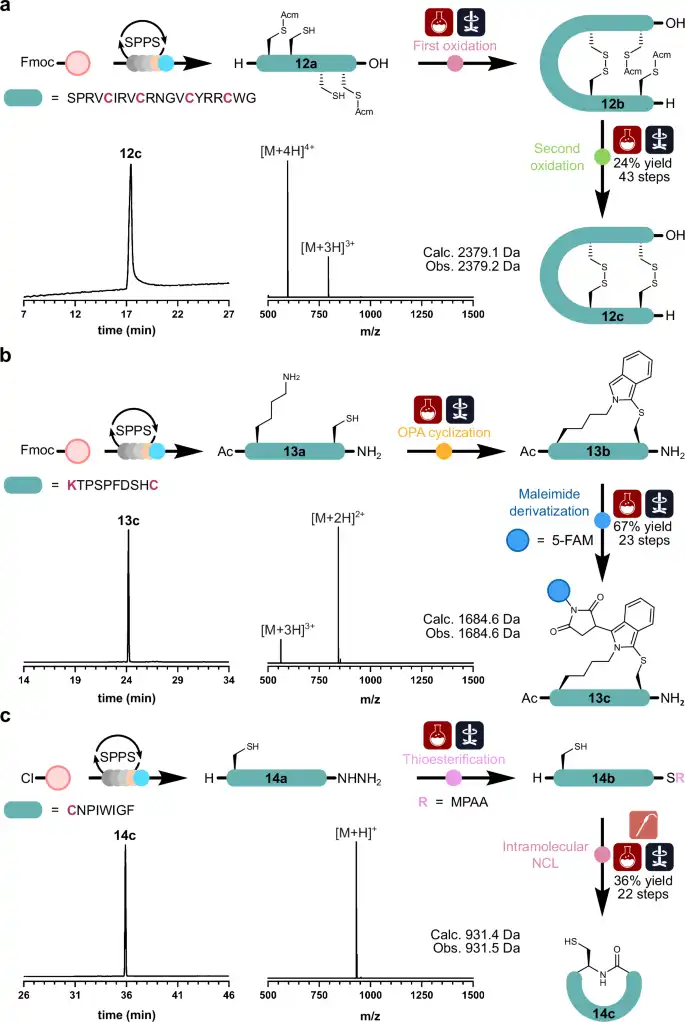
稳定性指示方法的好坏取决于它所设计的降解途径. 对于肽, 这意味着氧化, 脱酰胺化, 聚合和截断, 每个都有自己的机制和自己的色谱特征. 针对通用杂质面板进行设计,无论分子是否降解,该方法都会报告干净的轮廓.
肽聚乙二醇化 实施顺序很重要. 按路径运行强制降解路径, 在一次强调一种机制的条件下, 然后通过质量和峰纯度确认每个降解剂峰,而不是假设不存在共洗脱. 亚硝胺指导转变的行业分析指出,肽亚硝胺策略现在属于强制降解和稳定性指示纯度方法, 不在后来进行的单独的亚硝胺研究中. 哪些降解物需要正式鉴定和鉴定是一个适合阶段的决定: 后期阶段收紧, 并记录为决定而不是隐含的.
故障模式很安静. 显示没有降解的稳定性程序可能只是运行了无法解析共洗脱截断产物的方法, 因此,合格的纯度结果反映了方法的盲目性,而不是稳定的分子. 这就是阻碍配方锁定的间隙, 因为数据不能支持这一说法.
因此,制剂前的肽药物产品表征从通路覆盖开始, 不带数字.
领域 5: 包装和容器封闭接口
肽的容器封闭和包装界面测试属于准备框架,因为容器是接触材料, 不是采购行项目. FDA 的亚硝胺控制指南将含硝化纤维的泡罩箔列为公认的亚硝酸盐来源,可迁移到药品中, 这意味着包装决策可以改变成品肽的杂质分布. 包装相互作用分析发表于 2026 描述了弹性体促进剂和 PVC/PVdC 二次包装的相同机制, 虽然该分析是行业评论而不是监管机构的立场, 行进方向与 FDA 指导一致.
实施首先将可浸出物筛选范围确定为实际接触原料药或药品的材料, 然后在锁定包装配置之前检查可提取物数据. 美国药典 <1663> 可提取框架规定了如何设计评估, 以及配套的浸出物章节, 美国药典 <1664>, 涵盖安全鉴定步骤. ISPE 的小瓶容器密封件完整性审查增加了小瓶和瓶塞的物理完整性维度.
失效模式是配方锁定后包装变化: 一个新的塞子, 不同的箔层压板, 或者从玻璃容器改为聚合物容器可能会引入可浸出物或亚硝酸盐源,从而使释放规范所依据的杂质分布失效. 缩酚肽
|
接触材料 |
界面风险 |
解决这个问题的测试 |
|---|---|---|
|
含硝化纤维的泡罩箔 |
亚硝酸盐迁移到药品中 |
通过亚硝酸盐特异性检测进行可提取物筛选 |
|
弹性塞和密封件 |
促进剂和抗氧化剂浸出物 |
美国药典 <1663> 可提取物研究, 然后 烦恼肽 美国药典 <1664> 可浸出物评估 |
|
PVC/PVdC二次包装 |
亚硝酸盐和增塑剂迁移 |
接触材料特定的可提取物面板 |
|
玻璃瓶和塞子 |
容器封闭完整性失效 肽生物素化 |
ISPE 一致的 CCI 测试 |
领域 6: 文档和数据完整性——使证据可审计
肽分析就绪框架的强度取决于其背后的记录. 文档编制不是提交阶段的组装任务: 管理制造记录的相同数据完整性期望也适用于分析数据本身, 这就是为什么美国铝业 (可归因的, 清晰易读, 同时期的, 原来的, 准确的) 是适合发布包的镜头.
使包可审核的三个要素. 第一的, 范围与实际运行的方法相匹配的分析证书, 如此纯洁, 身份, 剩余结果可追溯到指定程序而不是通用声明. 第二, 符合 ICH Q2 的方法验证包(R2) 验证框架, 其中列出了当前对分析程序验证的期望, 包括如何针对预期用途演示每个参数. 第三, 亚硝胺和 NDSRI 报告,说明测试限值和方法的灵敏度, 不仅仅是通过的结果.
将六个领域中的每一个领域与其证据对应起来的预制定清单是将其结合在一起的实用方法. 一些合成和分析服务提供商, MOL其中的变化, 提供可用于填充该清单部分的方法鉴定包和杂质库; 相同的证据可以从其他合作伙伴处收集或在内部生成.
故障模式是一个数据包,它回答了所提出的问题,但无法通过文档审查: 没有方法上下文的结果, 或 CoA 范围比其旨在支持的发布决策窄.
入门: 配方锁定前的前三步
从缺口库存开始, 不是一个新的测试. 选取该肽分析准备框架中的六个域并标记, 对于每一个, 哪些证据已经存在,哪些证据缺失. 大多数团队发现身份和纯度数据以某种形式存在,而残差, 降解和容器封闭证据不, 它告诉你第一个真正的作品在哪里.
第二步是亚硝酸盐和亚硝胺来源审查. 步行辅料, 水系统和包装组件, 并记录结果,即使结果为阴性. 书面方法和日期的阴性结果就是证据; 不成文的假设是一种必须在时间压力下重建的假设.
第三步是参考标准和方法鉴定计划. 现在决定该程序将采用哪种身份和纯度方法, 这样证据就生成一次, 在正确的阶段, 针对合格的方法,而不是在配方锁定后针对移动目标重新运行.
常见的犹豫是这是以后的工作. 配方锁定后发现差距的成本并不是测试本身; 这是重新制定的, 药品变更后的重复稳定性工作和文档重建.
常见问题解答
亚硝酸盐信号是否意味着存在亚硝胺?
不. 亚硝酸盐结果是肽亚硝胺风险评估的输入, 不是亚硝胺本身的发现. 在有利于亚硝化的条件下,亚硝酸盐仍然必须遇到仲胺, 任何由此产生的 NDSRI 都必须能够以可检测的水平进行纯化和储存. 将阳性结果视为运行形成和结转评估的触发器, 不作为发布失败.
适用哪种可接受的摄入量限制, 以及为什么当局有不同的看法?
该限制遵循发布材料的权威机构. FDA 的 NDSRI 可接受摄入量指南设定了亚硝胺原料药相关杂质的默认可接受摄入量, 而加拿大卫生部的逐批放行预期则应用其自己的限制和放行条件. 区别在于范围和法律依据,而不是化学方面的分歧, 因此适用的限制取决于您发布到的市场.
ICH Q3A 和 Q3B 阈值是否适用于肽?
部分. 我Q3B(R2) 为小分子药品编写了降解产物阈值, EMA 的合成肽指南阐述了如何控制合成肽. 团队通常使用 Q3B 报告, 鉴定和鉴定阈值作为肽杂质分析和释放测试的熟悉参考点, 然后根据 EMA 指南和实际杂质谱证明肽特定限制的合理性.
a 是什么意思 0.1% 实际定量限平均值?
这意味着该方法可以测量有关物质 0.1% 主峰的, 因此,任何达到或高于该水平的杂质都会被量化,而不仅仅是观察. 数字下面的内容决定了它是否成立: 相邻峰的分辨率, 在该水平上表现出的信噪比, 以及涵盖它的经过验证的范围. 一种报告方法 0.1% 未解决共洗脱截断问题时会报告不真实的通过纯度.
何时需要进行容器封闭和包装界面测试?
当容器或输送系统可以改变患者接受的内容时. 当制剂接触可能浸出的表面时,需要对肽进行容器封闭和包装界面测试, 吸附, 或与药品相互作用, 和美国药典 <1663> 可提取框架是设计评估的标准起点. 早期开发通常可以证明用记录的风险评估代替全面测试是合理的; 后期阶段以及容器或供应商的任何变化通常都不能.
方法验证包中包含哪些内容?
方法验证包应该让审稿人在不问你问题的情况下重现你的结论. 根据 ICH Q2(R2) 验证框架, 这意味着协议和报告, 特异性和强制降解数据, 整个工作范围内的准确度和精确度, 定量和检测限以及每个的基础, 溶液稳定性, 以及常规方法将依据的系统适用性标准进行判断. 审核中最常发现的差距是缺乏可追溯性: 结果无法与生成它们的协议版本联系起来.
早期开发和临床供应之间的阶段适当阈值如何变化?
随着阶段的进展和患者暴露的增加,它们会收紧. 早期开发可以围绕方法可以测量的内容和过程可以控制的内容设置阈值, 并记录推理. 按临床供应, 阈值需要根据 EMA 指南进行论证, 由稳定性指示数据支持, 并与接收机构将看到的发布规范一致. 框架在阶段之间不会改变; 捍卫每个阈值所需的证据确实.
结论
亚硝酸盐信号是一个入口点, 不是判决, 肽分析就绪框架就是这样处理的: 六个领域一起评估, 因为一个项目的及格结果很少能在另一个项目的差距中幸存下来. 身份, 杂质分析, 残差, 降解行为, 打包接口和文档都提供相同的发布决策, 最弱的领域设定了数据可以支持的上限.
此处引用的监管基准是截至撰写本文时的最新基准,并将发生变化. 亚硝胺限量, 溶剂分类和药典方法按自己的时间表进行修订, 因此,在锁定规范之前,请将本文中的任何阈值视为起始参考,以根据当前主要文档进行确认.
从哪里开始是缺口库存, 不是下一次检测. 映射您已经可以在所有六个领域展示的内容, 标记你不能做的事情, 并让该地图在配方锁定之前安排工作.
如果困难的序列或不完整的文档集是限制, 您可以索取分析文档包或直接与团队讨论序列.
披露: 本文由商业肽合成和分析服务提供商发表, 所描述的框架反映了商业提供的能力.