簡単な回答
A six-domain peptide analytical readiness framework covering identity, 純度, 残差, 劣化, packaging and documentation before formulation lock.
ペプチド分析準備フレームワークとは何ですか?
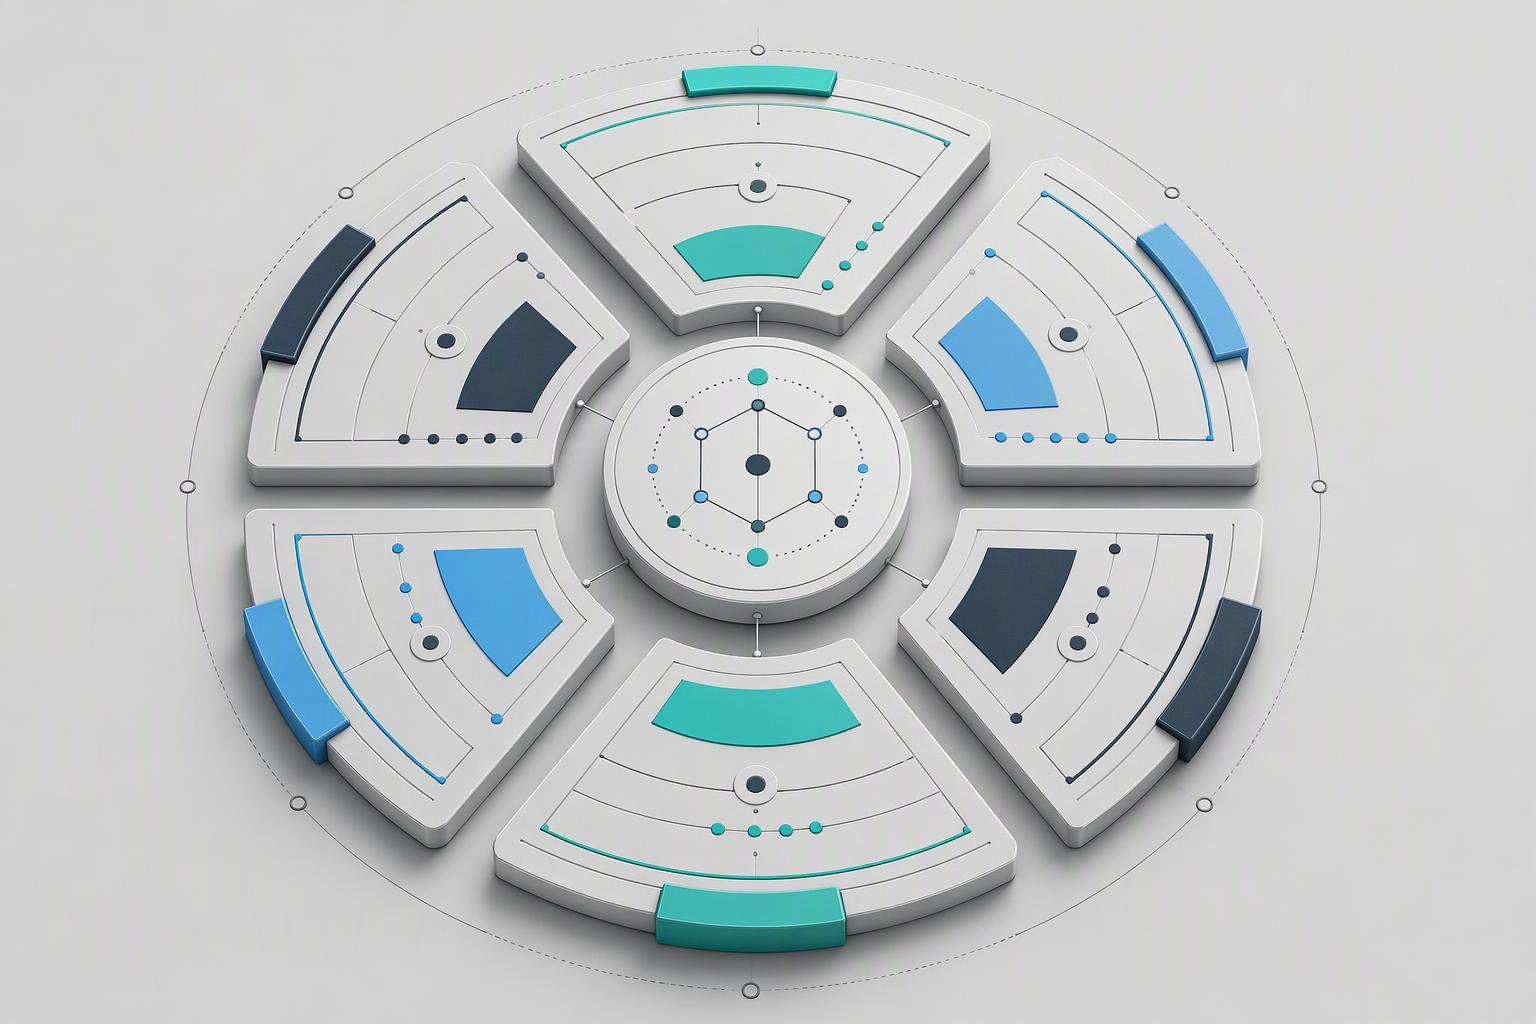
ペプチド分析準備フレームワークは、定義された一連のアイデンティティです, 純度, 残留物, 劣化, CMCチームが製剤ロックまたは臨床供給前に保持する必要があるパッケージングインターフェースと文書証拠. 意思決定構造です, テストリストではありません: 各ドメインはレビュー担当者が尋ねる特定の質問に答えます, 6 つを合わせると、原薬が前進するのに十分な特性を備えているかどうかがわかります。.
ペプチドは標準的な小分子チェックリストに完全に適合しません. EMA の合成ペプチド ガイドライン, に改訂されました 2022 そして効果的なのは 2023, 合成ペプチドは、その不純物プロファイルにより、別個のクラスとして扱われます。, 分解ルートと分析制御戦略は、小分子と生物製剤の両方とは異なります. Q6A の普遍的なテストと同一性基準は、依然としてすべてのペプチド提出物が満たさなければならないベースラインのままです; ここでの 6 つのドメインは、ベースラインを置き換えるのではなく、そのベースラインを拡張します。.
それがフレームワークの実用的な価値です: どのチェックリストが実際に適用されるのかがわかります, そして汎用品では十分ではなくなる.
さらに進む前に 1 つの境界線. このフレームワークは分析および CMC の観点から維持されます. 臨床用量には触れていない, 治療法の選択または患者側の決定, そして、ここにあるものは、独自の品質および規制部門によって検討される規制申請戦略に代わるものではありません。.
亜硝酸塩シグナルが準備完了トリガーとなる理由, 単一のテストではありません
亜硝酸塩の結果はリスクマーカーです, ニトロソアミンが形成されたという証拠ではない. ペプチドのルートのどこかに前駆体プールが存在する可能性があることがわかります。, そして、正しい対応はアイデンティティ全体にわたる準備状況のレビューであるということ, 純度, 残差, 劣化, パッケージングとドキュメント, リリースパネルには単一の確認アッセイがボルトで固定されていない.
規制上の利害がその理由を説明する. FDA の NDSRI 許容摂取量ガイダンスでは、控えめな許容摂取量を設定しています。 26.5 ニトロソアミン原薬関連不純物 ng/日, FDA の効力カテゴリー制限表は、1 つの包括的な番号ではなく、CPCA フレームワークに基づいてカテゴリーを割り当てています。. EMA の 3 ステップのニトロソアミン フレームワークでは、販売承認保有者が次のステップを実行することが期待されています。 1 リスク評価, ステップ 2 保証されている場合は確認検査, そしてステップ 3 緩和, 通常 3 年以内に是正措置が見込まれる. カナダ保健省のロットごとのリリース予想では、一部の製品は申請時に一度ではなくバッチリリース時にニトロソアミン検査が必要であることが追加されています.
ソースは API よりも広範囲にわたる. FDA のニトロソアミン管理ガイダンスでは賦形剤に名前が付けられています, プロセス水と特定の包装材料が潜在的な原因となる, そして、FDAもEMAも、どの供給源がペプチドプロセスにおいて支配的であるかを示すパーセンテージ分割を公表していない。. その不在自体がフレームワークの議論となる: 仮定によってソースの有無を判断することはできません.
ここには正直な制限が 1 つあります. 214 ~ 220 nm での UV 検出を備えた逆相 HPLC, 主力の純度メソッド, 低レベルの不純物や分離が不十分な不純物を見逃す可能性がある, したがって、きれいな UV クロマトグラムは亜硝酸塩シグナルが解決されたという証拠にはなりません。.
重要なポイント: 摂取許容量は不純物ごとに定められており、当局によって異なります。, 26.5 FDA カテゴリーに基づく / 日 1 対 18 カナダ保健省カテゴリーの / 日 1, したがって、単一の数値をその権限と範囲なしに引用してはなりません.
ドメイン 1: アイデンティティ — 1 つの方法だけでは十分ではない理由
合成ペプチドの同一性検査は単一の技術に依存することはできません. ICH Q6A の普遍的テストと同一性基準には、密接に関連した構造を区別する同一性テストが必要です, そして、ペプチドに構造的に最も近いものは、まさに単一の方法では分離するのが難しいものです。: 1 つの残基が欠けている切り捨て, N末端の欠失, または単一のアミノ酸が異なる配列変異体.
直交メソッドは、それぞれが異なるプロパティを調べるため機能します。. 質量分析により、配列から導出された理論値に対して分子量を確認します; LC-MS/MS によるペプチドマッピングにより、配列が分岐する場所が特定されます。; アミノ酸分析により組成が確認される; キャピラリー電気泳動は疎水性ではなく電荷対サイズ比によって分離します. 独立した原理に基づいて構築された 2 つの方法により、防御可能な ID 主張が得られます, なぜなら、1つの分離原理を欺く共溶出不純物が質量測定をも欺く可能性は低いからです。.
|
方法 |
確認されたこと |
見逃してしまうもの |
|---|---|---|
|
RP-HPLC の保持時間 |
疎水性とカラムの相互作用 |
共溶出するトランケーションまたは配列バリアント |
|
LC-MS / HRMS |
理論上の分子量 |
同一の質量を持つ等重体バリアント |
|
カスタムペプチド合成サービス ペプチドマッピング (LC-MS/MS) |
配列レベルの残基位置 |
検出レベルに達していない低頻度の変異体 |
|
アミノ酸分析 |
組成とモル比 |
位置異性体と配列順序 |
失敗モードは、削除による保持のシフトがほんのわずかであるため、切り捨てられたシーケンスに合格する単一保持時間の同一性テストです。. 分離方法と質量ベースの方法を組み合わせることで、そのギャップが解消されます.
ドメイン 2: 純度および不純物のプロファイリング — 位相に適切なしきい値の設定
ペプチド不純物プロファイリングと放出試験は、小分子閾値トライアドを継承しません。. EMA の合成ペプチドガイドラインではペプチド固有の報告を設定, 識別 カスタム合成ペプチド および資格のしきい値は、 0.1%, 0.5% そして 1.0% それぞれ, と 0.1% LC純度法の定量限界. これらは設計の対象となる数値です.
読者が引き継ぐ閾値は、他の場所から来たものであることが多い. I Q3A(R2) 新しい原薬を管理する閾値テーブル, およびICH Q3B(R2) 分解生成物の閾値は医薬品に適用されます, 制限値は固定ではなく、1 日の最大用量に合わせて設定されます。. アパート 0.1/0.2/1.0 set は Q3B の内容ではありません.
強制劣化は、メソッドがそれらのしきい値をアサートする代わりに実行できることを示す方法です。. ペプチドにストレスを与える, 次に、得られた種の定量限界での分離を実証します。.
故障モードは静かです: 共溶出するトランケーション配列を解決できないメソッドは、合格純度を報告します. 主ピークから不純物が分離されていないため、数値がきれいに見えます。.
チップ用: Q3B 閾値は用量に応じて調整されます. 決してアパートを提示しないでください 0.1/0.2/1.0 属する線量帯のないトライアド.
ドメイン 3: 残差 — 対イオン, 溶剤, 亜硝酸塩とニトロソアミンの問題
合成ペプチドの残留テストでは、ニトロソアミンの質問に答える前に、合成に固有の 3 つの残留クラスをカバーする必要があります。: 精製によって残った対イオン, 合成と切断によって運ばれる溶媒, および残留亜硝酸塩は賦形剤または水とともに導入されます. 亜硝酸塩の結果はスクリーニング入力です, リリース結果ではありません, この 2 つを同じものとして扱うことは、この分野で最もよくあるエラーです.
対イオンと溶媒の制御はより特徴的な部分です. RP-HPLC 精製からのトリフルオロ酢酸は標準的な対イオンの懸念事項です, DMF を含む揮発性有機不純物, アセトニトリル, TFA, DCM と NMP は、ICH Q3C クラス制限に対して GC-MS によって定量化されます。. 亜硝酸塩のほうが硬い, API ではなくフォーミュラとともに提供されるため. ベンダーが作成した添加剤の亜硝酸塩試験データでは、一般的な添加剤は 1 桁 ppm 範囲以下に収まっています。, ただし、これらの数値は政府機関の制限によるものではなく、業界のテスト プログラムから得られたものです。.
注記: ここで引用されている賦形剤の亜硝酸塩 ppm 値はベンダーの値です- および業界由来のテストデータ, 規制値ではない. 仕様で使用する前に、自社のサプライヤーのデータと照合して確認してください。.
実装には 3 つの部分があります. メソッドの定量限界で、入ってくる賦形剤と精製水を亜硝酸塩としてスクリーニングします。. FDA のニトロソアミン管理ガイダンスが認識する各ニトロソアミン生成源カテゴリーを追跡する、ペプチドのニトロソアミン リスク評価を実行します。, 第二級アミンおよび第三級アミンを含む, 第四級アンモニウム塩, および亜硝酸塩. 次に、事前に決定点を定義します: スクリーニング閾値を超える亜硝酸塩の結果は、ニトロソアミン検査として報告されるのではなく、ニトロソアミン確認検査にエスカレートします。.
障害モードは、文書化された情報源レビューなしでクローズされたリスク評価です。, またはニトロソアミンの結果として提出された亜硝酸塩数値. どちらも、結論に達した理由をファイルに示せないままになります。.
ドメイン 4: 分解生成物と安定性を示す方法の設計
安定性を示す方法は、それが観察するように設計された分解経路によってのみ優れています。. ペプチド用, それは酸化を意味します, 脱アミド化, 集計と切り捨て, それぞれが独自のメカニズムと独自のクロマトグラフィー特性を備えています. 一般的な不純物パネルに基づいて設計すると、分子が分解しているかどうかに関係なく、メソッドはクリーンなプロファイルをレポートします。.
ペプチドペグ化 実装順序が重要. 経路ごとに強制分解経路を実行する, 一度に 1 つのメカニズムにストレスを与える条件下では, 次に、共溶出が存在しないと仮定するのではなく、各分解物のピークの質量とピーク純度を確認します。. ニトロソアミンの指針変更に関する業界分析では、ペプチドニトロソアミン戦略が現在、強制分解および安定性を示す純度法に属していることが指摘されています。, 後に追加された別のニトロソアミン研究には含まれていない. どの分解物が正式な識別と認定を必要とするかは段階に応じて決定されます: 後の段階ではよりタイトになる, 暗黙的に残されるのではなく決定として文書化されます.
故障モードは静かです. 分解を示さない安定性プログラムは、共溶出するトランケーション生成物を解決できないメソッドを実行しているだけである可能性があります。, したがって、合格した純度の結果は、安定した分子ではなくメソッドの盲検性を反映しています。. それが配合ロックをブロックするギャップです, データがその主張を裏付けることができないため.
したがって、製剤化前のペプチド医薬品の特性評価は経路の網羅から始まります。, 数字ではなく.
ドメイン 5: パッケージングとコンテナークロージャーのインターフェース
容器は接触材料であるため、ペプチドの容器の密閉および包装界面のテストは準備フレームワークに含まれます。, 調達品目ではありません. FDA のニトロソアミン管理ガイダンスでは、ニトロセルロースを含むブリスターフォイルを、医薬品に移行する可能性のある亜硝酸塩の発生源として認識されています。, つまり、パッケージングの決定により、完成したペプチドの不純物プロファイルが変化する可能性があります。. パッケージングと相互作用の分析が出版されました。 2026 エラストマー促進剤と PVC/PVdC 二次包装の同じメカニズムについて説明しています。, そしてその分析は規制当局の立場ではなく業界のコメントであるが、, 進行方向は FDA のガイダンスと一致しています.
実施は、実際に原薬または製剤に接触する物質に対する浸出物のスクリーニングをスコーピングすることから始まります。, 次に、パッケージング構成がロックされる前に抽出可能なデータを確認します。. 米国薬局 <1663> 抽出可能フレームワークは、その評価を設計する方法を規定します, そしてそれに付随する浸出物の章, 米国薬局 <1664>, 安全性認定ステップをカバー. ISPE のバイアル容器閉鎖の完全性レビューにより、バイアルと栓の物理的完全性の次元が追加されました.
故障モードは配合ロック後のパッケージング変更です。: 新しいストッパー, 別のホイルラミネート, または、ガラスからポリマー容器に切り替えると、リリース仕様の基礎となった不純物プロファイルを無効にする浸出性ソースまたは亜硝酸塩ソースが導入される可能性があります。. デプシペプチド
|
接点材質 |
インターフェースのリスク |
それに対処するテスト |
|---|---|---|
|
ニトロセルロース含有ブリスターフォイル |
亜硝酸塩の医薬品への移行 |
亜硝酸塩特異的検出による抽出物のスクリーニング |
|
エラストマーストッパーとシール |
促進剤と酸化防止剤の浸出物 |
米国薬局 <1663> 抽出物の研究, それから フレットペプチド 米国薬局 <1664> 浸出物の評価 |
|
PVC/PVC二次包装 |
亜硝酸塩と可塑剤の移行 |
接触材料固有の抽出物パネル |
|
ガラスバイアルとストッパー |
コンテナの閉鎖の整合性の失敗 ペプチドのビオチン化 |
ISPE に準拠した CCI テスト |
ドメイン 6: 文書化とデータの整合性 — 証拠を監査可能にする
ペプチド分析準備フレームワークは、その背後にある記録と同じくらい強力です. ドキュメントは提出段階の組み立てタスクではありません: 製造記録を管理するデータ整合性に対する期待と同じことが、分析データ自体にも適用されます。, だからこそアルコア (起因する, 読みやすい, 同時代の, オリジナル, 正確な) リリースパッケージに最適なレンズです.
パッケージを監査可能にする 3 つの要素. 初め, 実際に実行されるメソッドと範囲が一致する分析証明書, とても純粋, 身元, 残りの結果は、一般的なクレームではなく、名前付きプロシージャに追跡可能です。. 2番, ICH Q2 に準拠したメソッド検証パッケージ(R2) 検証フレームワーク, これは、分析手順の検証に対する現在の期待を示しています。, 各パラメータが意図された用途でどのように実証されたかを含む. 三番目, テストされた限界とメソッドの感度を示すニトロソアミンおよびNDSRIレポート, 単なる合格結果ではなく.
6 つのドメインのそれぞれをその証拠にマッピングする事前策定チェックリストは、これをまとめる実用的な方法です。. 一部の合成および分析サービスプロバイダー, 商船三井の変化, チェックリストの一部を設定するために使用できるメソッド認定パッケージと不純物ライブラリを提供します。; 同じ証拠を他のパートナーから集めたり、社内で生成したりできます.
障害モードは、質問には答えられるものの、ドキュメントのレビューには耐えられないデータ パッケージです。: メソッドコンテキストのない結果, または、サポート対象のリリース決定よりも狭い CoA スコープ.
はじめる: 配合ロック前の最初の 3 つの手
ギャップ在庫から始める, 新しいテストではありません. このペプチド分析準備フレームワークの 6 つのドメインを取り上げ、マークを付けます。, それぞれに, どのような証拠がすでに存在し、何が欠けているのか. ほとんどのチームは、アイデンティティと純度のデータが何らかの形で存在していることに気づきましたが、残差は, 劣化や容器の密閉の証拠はありません。, これにより、最初の実際の作業がどこにあるのかがわかります.
ステップ 2 は、亜硝酸塩とニトロソアミンの供給源の確認です。. 賦形剤を歩く, 水システムとパッケージングコンポーネント, 結果が否定的だった場合でも結果を文書化する. 否定的な結果と方法と日付が書面で示されている場合は証拠となります。; 書かれていない仮定は、後で時間のプレッシャーで再構築する必要がある仮定です.
ステップ 3 は、参照標準と方法認定計画です。. どのアイデンティティおよび純度メソッドでプログラムを実行するかを今すぐ決定します。, 証拠が一度生成されるように, 正しい段階で, 定式化ロック後に移動ターゲットに対して再実行するのではなく、修飾されたメソッドに対して実行する.
よくある躊躇は、これは後の仕事だということです. 配合ロック後に見つかったギャップのコストはテスト自体ではありません; それは再定式化です, 医薬品の変更に伴う安定化作業の繰り返しと文書の再構築.
よくある質問
亜硝酸塩シグナルはニトロソアミンが存在することを意味しますか?
いいえ. 亜硝酸塩の結果は、ペプチドのニトロソアミンリスク評価への入力となります。, ニトロソアミンそのものの発見ではない. 亜硝酸塩は、ニトロソ化に有利な条件下で第二級アミンと出会う必要があります。, そして、結果として生じるNDSRIは検出可能なレベルでの精製と保存に耐える必要があります。. 肯定的な結果を、フォーメーションとキャリーオーバーの評価を実行するトリガーとして扱います。, リリースの失敗としてではなく.
どの許容摂取量が適用されるか, そしてなぜ当局は異なるのか?
制限は素材を公開する当局に従う. FDA の NDSRI 許容摂取量ガイダンスは、ニトロソアミン原薬関連不純物のデフォルトの許容摂取量を設定しています, 一方、カナダ保健省のロットごとの放出予測では、独自の制限と放出条件が適用されます。. 違いは化学的性質に関する意見の相違ではなく、範囲と法的根拠です。, したがって、適用される制限はリリースする市場に従います.
ICH Q3A および Q3B 閾値はペプチドに適用されますか??
部分的に. I Q3B(R2) 分解生成物の閾値は小分子医薬品について書かれています, EMA の合成ペプチド ガイドラインでは、代わりに合成ペプチドをどのように管理すべきかについて言及しています。. チームは通常、Q3B レポートを使用します。, ペプチド不純物プロファイリングおよび放出試験のよく知られた基準点としての同定および認定閾値, 次に、EMA ガイドラインと実際の不純物プロファイルに対してペプチド固有の制限を正当化します。.
とは何ですか 0.1% 実際の定量限界平均?
これは、この方法で関連物質を測定できることを意味します。 0.1% 主峰の, したがって、そのレベル以上の不純物は、単に観察されるのではなく定量化されます。. 数字の下にあるものによって、それが成立するかどうかが決まります: 隣接するピークからの分解能, そのレベルで実証された信号対雑音比, およびそれをカバーする検証済みの範囲. レポートするメソッド 0.1% 共溶出する切断を解決しないと、現実ではない合格純度が報告される.
容器の密閉性と包装インターフェースのテストが必要な場合?
容器や配送システムによって患者が受け取る内容が変わる可能性がある場合. 製剤が浸出する可能性のある表面と接触する場合は、容器の密閉および包装界面のペプチドのテストが必要です, 吸着する, または医薬品との相互作用, およびUSP <1663> 抽出可能フレームワークは、その評価を設計するための標準的な開始点です. 開発の初期段階では、完全なテストの代わりに文書化されたリスク評価が正当化されることがよくあります。; 後の段階やコンテナまたはサプライヤーの変更は通常はできません。.
メソッド検証パッケージに含まれるもの?
メソッド検証パッケージでは、レビュー担当者が質問することなく結論を再現できるようにする必要があります。. ICH Q2 に基づく(R2) 検証フレームワーク, それはプロトコルとレポートを意味します, 特異性および強制分解データ, 動作範囲全体にわたる精度と精度, それぞれの根拠を含む定量限界と検出限界, 溶液の安定性, およびルーチンメソッドが判断されるシステム適合性基準. レビューで最もよく見つかるギャップはトレーサビリティの欠如です: 結果を生成したプロトコルのバージョンに結び付けることができない.
初期開発と臨床供給の間でフェーズに適した閾値はどのように変化するか?
フェーズが進み、患者の曝露量が増加するにつれて、それらは強化されます. 開発の初期段階では、メソッドで測定できる内容とプロセスで制御できる内容に関してしきい値を設定できます。, 根拠を文書化した上で. 臨床供給による, しきい値は EMA ガイドラインに照らして正当化される必要がある, 安定性を示すデータによって裏付けられている, 受信側当局が確認するリリース仕様と一致していること. フレームワークはフェーズ間で変わりません; 各閾値を擁護するために必要な証拠は、.
結論
亜硝酸塩シグナルはエントリーポイントです, 判決ではない, ペプチド分析準備フレームワークはそれをそのように扱います: 6 つのドメインを一緒に評価する, なぜなら、一方の合格結果が他方のギャップを乗り越えることはほとんどないからです。. 身元, 不純物プロファイリング, 残差, 劣化挙動, パッケージ化されたインターフェイスとドキュメントはすべて同じリリース決定に基づいています, そして最も弱いドメインがデータがサポートできる上限を設定します.
ここで引用されている規制ベースラインは執筆時点のものであり、今後変更される予定です. ニトロソアミンの制限, 溶剤の分類と公定法は独自のスケジュールで改訂されます, そのため、この記事のしきい値は、仕様をロックする前に現在の主要文書と照らし合わせて確認するための開始基準として扱ってください。.
どこから始めるべきかはギャップ在庫です, 次のアッセイではない. 6 つのドメインすべてにわたってすでに実証できるものをマッピングする, できないものにマークを付ける, そして、定式化ロックの前にそのマップに作業を順序付けさせます.
難しい手順や不完全なドキュメント セットが制約になっている場合, 分析ドキュメント パッケージをリクエストすることも、シーケンスについてチームと直接話し合うこともできます。.
開示: この記事は商用ペプチド合成および分析サービスプロバイダーによって発行されています。, 説明されているフレームワークは商用提供されている機能を反映しています.