Sélection de peptides CRO pour la phase 1: Les critères qui survivent à une IND accélérée
Sélection de peptides CRO pour la phase 1 se déroule désormais dans un contexte réglementaire en évolution, et les critères qui comptent n'ont pas évolué avec. Le HHS a lancé l'opération TrialBlazer en juin 22, 2026 dans le cadre d'un effort à l'échelle du département couvrant la FDA, NIH, ARPA-H, OIG et ONC (Communiqué de presse HHS, 2026-06-22). En dessous, Programme pilote IND accéléré de la FDA permet aux sponsors de s'associer à des instituts de recherche qualifiés afin que la FDA puisse accepter et examiner les composants individuels de l'IND au fur et à mesure de leur achèvement.
Ce que le projet pilote change, c'est le mécanisme de révision. Ce qu'il laisse intact, c'est ce que la FDA attend dans une première phase 1 INDIANA: informations suffisantes pour garantir une identification correcte, qualité, pureté, et la force du médicament expérimental, avec le montant variant selon la phase, formulation, et durée.
Notez chaque candidat CRO pour savoir s'il peut générer ces preuves, pas sur la possibilité de déplacer une soumission plus rapidement. Comme « Au-delà de l’horloge IND » du leader clinique argumente, l’horloge de révision de l’IND est rarement la contrainte contraignante. Le goulot d'étranglement se situe entre la préparation à l'IND et le premier patient administré, où le pilote n'atteint pas.
Clé à retenir: Le pilote comprime la logistique des examens, pas les attentes du CMC. Un CRO qui ne peut pas défendre son identité, pureté, et les données de force ne seront pas récupérées par une soumission continue.
Ce que l'opération TrialBlazer change réellement pour les programmes peptidiques
L’élément véritablement nouveau est le séquençage des examens, pas une norme de preuve inférieure. Sous le pilote, les sponsors peuvent demander à adhérer jusqu'à 11:59pm HE en octobre 30, 2026, et la FDA examine les composants IND complétés sur une base continue plutôt que d'attendre la soumission complète (Page des actions de la FDA, récupéré 2026-09-15). Le raisonnement avancé par la FDA est que l’examen continu lui donne « une opportunité plus précoce de résoudre les lacunes potentielles qui entraîneraient une suspension clinique ou une demande d’informations ».," afin que la lettre de sécurité puisse être émise plus tôt (Arnold & Avis au porteur, 2026-06-24).
Deux limites comptent lorsque vous lisez les réclamations des fournisseurs. Les instituts de recherche qualifiés agissent uniquement comme une « ressource d’examen et de conseil »: les sponsors « resteraient responsables de leurs soumissions IND,» et la FDA « conserveraient une surveillance réglementaire complète de la soumission de l'IND, y compris le pouvoir d’imposer une suspension clinique » (Arnold & Avis au porteur, 2026-06-24). En l'absence d'une lettre de sécurité pour procéder ou d'une mise en attente, le délai légal de 30 jours à compter de la réception de l'IND fait toujours foi. Les mécanismes et limites proposés ont été ouverts aux commentaires du public à 91 Fed. Rég. 37996, alors traitez-les comme une proposition plutôt que comme une procédure établie.
Les quatre principes fondamentaux La vitesse ne se détend pas
L'opération TrialBlazer compresse la chronologie de l'IND, pas les attentes du CMC. Demandes IND de la FDA: La page d'information du CMC encadre la soumission autour de quatre principes fondamentaux qui s'appliquent à chaque phase.: identification, qualité, pureté, et la force. La quantité d'informations à l'appui de chacun varie selon la phase, la formulation, et la durée prévue de l'étude, mais aucun des quatre ne disparaît car un programme est accéléré.
Ce que la FDA assouplit est plus restreint qu’il ne le dit au premier abord. L'agence répertorie quatre phases explicites 1 flexibilités: les données de stabilité du lot clinique spécifique peuvent ne pas être requises, les données de stabilité initiales peuvent ne pas nécessairement couvrir toute la durée des études proposées, les données de validation des méthodes analytiques ne sont pas attendues, et les contrôles de processus non directement liés à la sécurité des produits ne devraient pas être spécifiés..
|
Phase 1 Article CMC |
Doit soumettre |
Peut différer |
|---|---|---|
|
Identité, qualité, pureté, force |
Oui, à une profondeur adaptée à la phase |
Profondeur de caractérisation, pas la caractérisation elle-même |
|
Stabilité spécifique au lot |
Non requis pour le lot clinique |
Pris en charge par les données de la plateforme ou des lots représentatifs |
|
Durée de stabilité |
Non requis pour couvrir l’intégralité de l’étude |
Doit toujours prendre en charge la période d’attente clinique |
|
Validation de la méthode analytique |
Services Pas prévu |
Une qualification adaptée à la phase est toujours attendue |
|
Contrôles de processus sans rapport avec la sécurité |
Non requis |
Les contrôles liés à la sécurité restent dans le champ d'application |
« Non attendu » n'est pas « interdit ». Un CRO qui interprète la flexibilité comme une licence pour ignorer la caractérisation est le mode de défaillance que ce cadre existe pour détecter, car les quatre mêmes fondamentaux reviennent en force à Phase 2.
Comment évaluer l’identité et la capacité de pureté d’un Peptide CRO
La première question à régler lors de l'examen d'une proposition n'est pas de savoir quelle plateforme utilise un CRO., mais si sa méthode de libération peut résoudre les impuretés que votre séquence produit réellement. Les attentes de la FDA pour une phase initiale 1 L'IND signifie que le promoteur identifie la substance médicamenteuse et contrôle sa pureté., c'est ce à quoi la FDA s'attend dans une première phase 1 INDIANA. Les tests d’identité et de pureté des peptides doivent donc reposer sur plusieurs piliers.
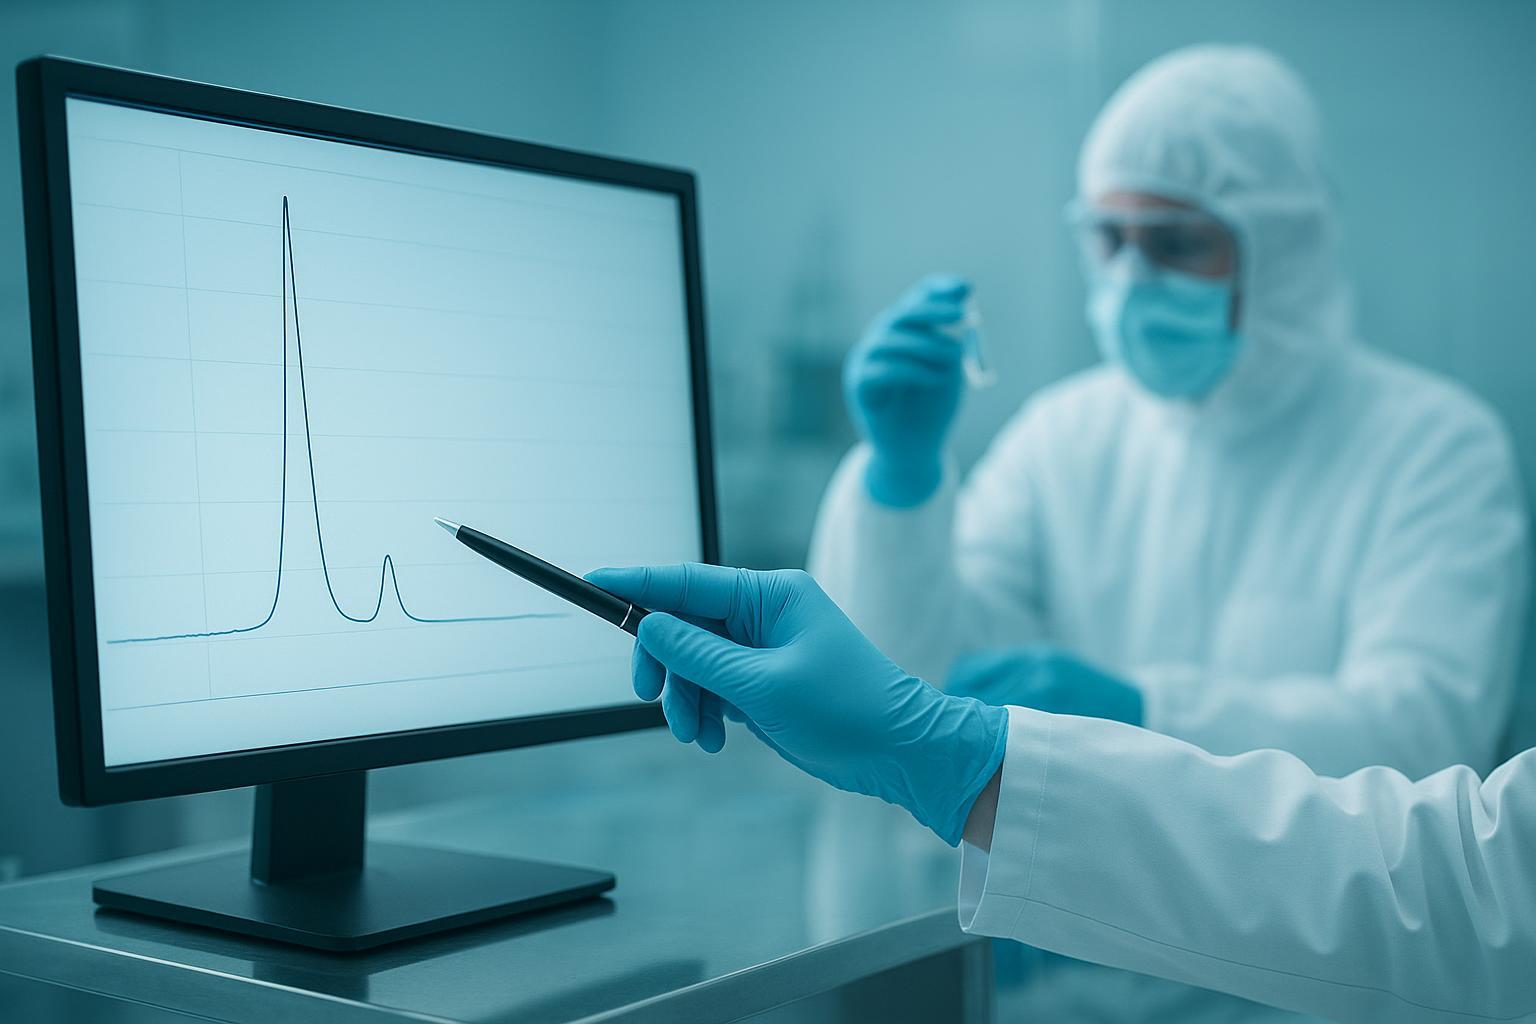
Demander une confirmation orthogonale: spectrométrie de masse pour la masse moléculaire, plus rétention relative chromatographique par rapport à un étalon de référence. Pour les séquences où les troncatures, isomères, ou les produits de désamidation s'éluent à proximité du parent, demander une cartographie peptidique ou une analyse des acides aminés comme deuxième méthode d'identification, et demandez à voir un chromatogramme représentatif avec les pics d'impuretés étiquetés.
Le mode de défaillance est spécifique. Un CRO qui propose une méthode d'identité unique, ou qui ne peut pas résoudre une impureté de troncature hydrophobe de 40 résidus du pic parent lors de la méthode de libération, vous laissera défendre un pic non résolu dans l'IND.
Clé à retenir: Deux méthodes d'identité orthogonales et une séparation par troncature démontrée constituent la preuve minimale que les tests de libération d'un peptide CRO tiendront le coup dans une phase. 1 INDIANA.
Comment évaluer les méthodes indiquant la stabilité et la validation appropriée à la phase
Les données complètes de validation des méthodes analytiques ne sont pas attendues à la phase 1, la question n'est donc pas de savoir si vous pouvez différer le travail de validation. C'est quelles données différées doivent encore être défendables plus tard.
La distinction est la capacité indiquant la stabilité. Une méthode peut être non validée et néanmoins indiquer la stabilité, mais seulement s'il détecte de manière démontrable une dégradation, et la preuve habituelle est la dégradation forcée: stresser le peptide sous acide, base, oxydation, chaleur et lumière, puis montrez que la méthode résout les dégradants du parent. Demandez ces preuves à un candidat CRO avant de demander un package de validation. Un CRO qui ne peut pas produire de données de dégradation forcée vous propose une méthode dont la capacité à voir la dégradation est tout simplement inconnue, et cet écart apparaît lorsqu'une phase ultérieure vous demande de défendre le test contre lequel vous avez publié.
La FDA a été explicite à propos ce que dit la FDA : les sponsors soumettent trop de demandes: six mois ou plus de données de stabilité lorsque seule une couverture de la durée de l'essai est nécessaire, et il déclare qu’« un processus commercial entièrement développé et validé n’est pas nécessaire à ce stade ». La même source note que la FDA a l'intention de permettre aux sponsors de réutiliser les données de fabrication et de test d'un produit pour soutenir le suivant lorsque les méthodes sont standardisées et bien comprises.. Il s'agit du test pratique pour la validation de méthodes adaptées aux phases pour les peptides.: standardisé, les méthodes transférables méritent d'être réutilisées, ceux sur mesure ne le font pas.
Là où le pilote n'atteint pas, cela vaut la peine de l'indiquer clairement. L'analyse du responsable clinique de l'opération TrialBlazer rapporte que les demandes de réunion pré-IND pour la soumission de l'IND se situent dans la moyenne américaine. 380 jours, avec une gamme approchant 700, et que l'activation du site dépasse régulièrement 160 jours par rapport à l’étalon-or de 90 jours du National Cancer Institute. Ces intervalles se situent en dehors de l'horloge d'examen que le pilote compresse, et aucune stratégie analytique ne les raccourcit.
Notre découverte: Pour les méthodes indiquant la stabilité des peptides, l'élément reportable est le package de validation. L'élément non reportable est la preuve que la méthode détecte une quelconque dégradation..
Comment évaluer l'endotoxine, Stérilité, et spécifications de libération pour les peptides
La dose et la voie définissent la spécification de l'endotoxine, ce n'est pas un défaut de la maison. Le guide technique d’inspection de la FDA sur Endotoxines bactériennes/pyrogènes définit la limite comme K/M, où K est 5.0 UE/kilogramme pour les produits parentéraux et 0.2 UE/kilogramme pour les voies intrathécales. Le même guide travaille l'arithmétique pour un 1000 mcg/ml de produit à une 14.3 dose en mcg/kg: 5.0 ÷ 14.3 = 0.35 UE/mcg, ce qui est 350 UE/ml.
Ce numéro est une propriété de votre protocole, donc un CRO citant une limite fixe n'a pas lu votre dose. Demandez le calcul par rapport à votre dose clinique réelle et à votre itinéraire, avec les méthodes officinales nommées: USP <85> pour endotoxines bactériennes, USP <71> pour la stérilité, tous deux à l'intérieur du 21 CFR 211 Cadre GMP.
Synthèse peptidique Les contrôles de l’eau méritent le même examen minutieux. Le guide de la FDA fixe l’eau stérile pour injection à 0.25 UE/ml et eau bactériostatique pour injection à 0.5 UE/ml, Ainsi, un changement de diluant en cours de programme peut déplacer votre spécification de version sans que personne ne la signale..
Le mode panne est silencieux: une limite par défaut appliquée à un peptide qui passe ensuite à une présentation intrathécale ou à dose plus élevée, découvert lors des tests de sortie lorsque le lot est déjà réalisé.
Construire la matrice de décision: Notation des CRO de peptides candidats
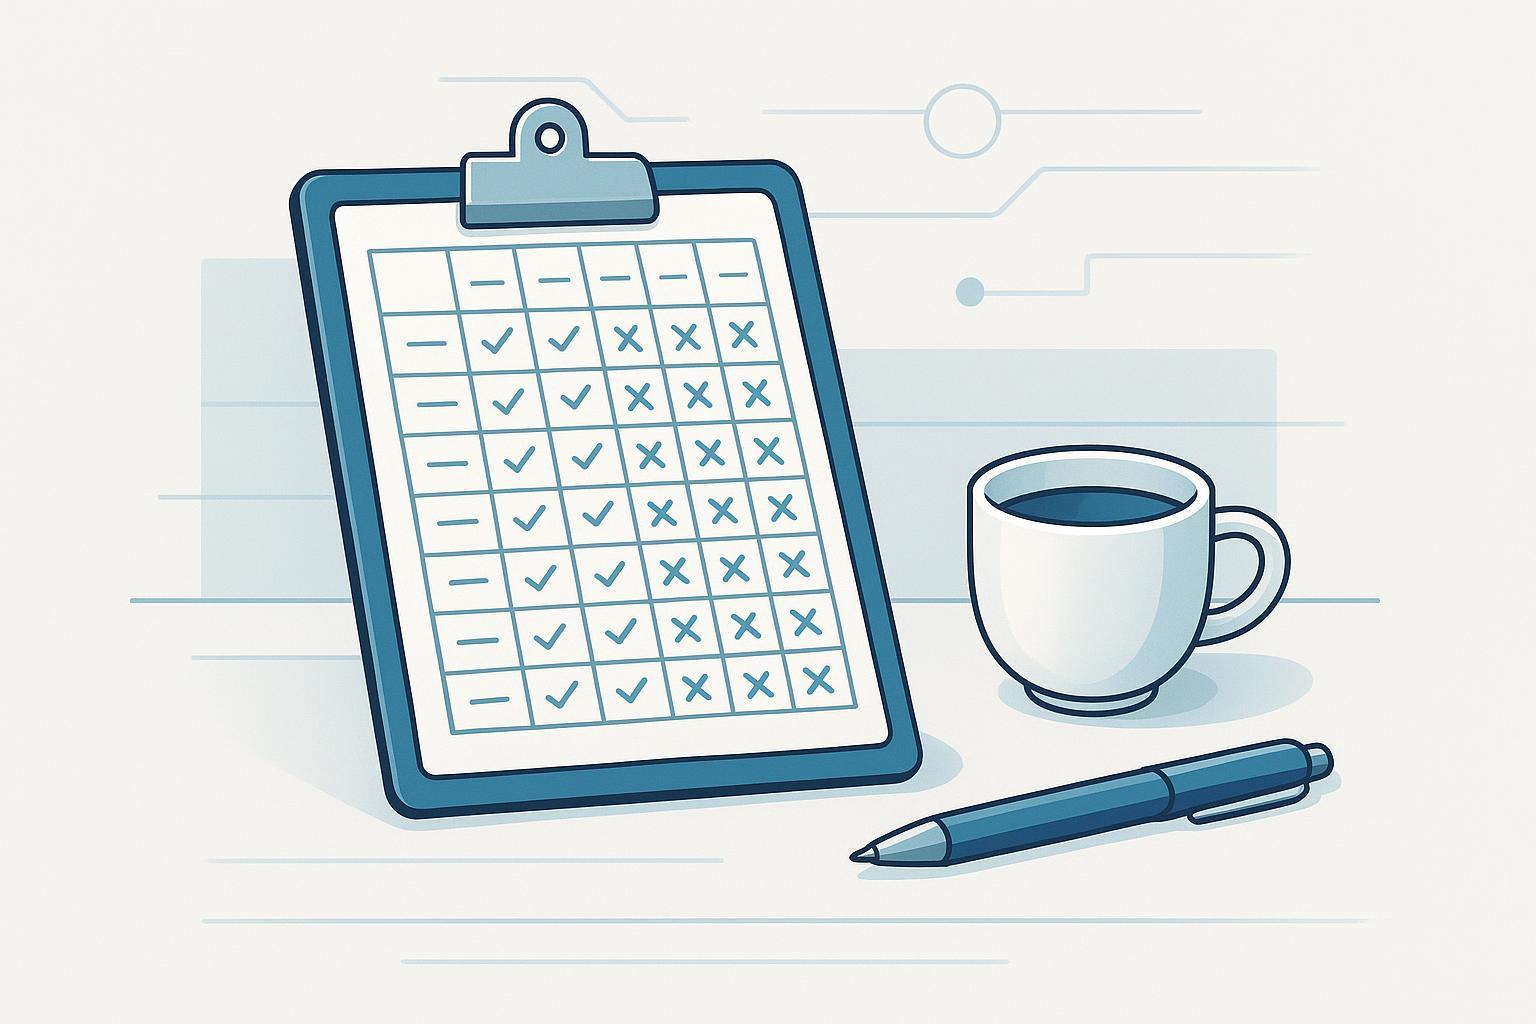
Sélection de peptides CRO pour la phase 1 fonctionne mieux lorsque chaque proposition est évaluée selon les mêmes critères plutôt que lue selon ses propres conditions. Construisez la matrice avant d'ouvrir la première proposition.
|
Critère |
Condition de réussite |
Mode de défaillance |
|---|---|---|
|
Tests d'identité et de pureté |
Méthodes orthogonales avec données d'adéquation du système |
Une seule méthode portant le Boutique décision de libération complète |
|
Méthodes indiquant la stabilité |
La dégradation forcée montre que la méthode sépare les dégradants |
Méthode validée uniquement sur le standard frais |
|
Validation adaptée à la phase |
Profondeur de validation adaptée à la phase 1 utiliser |
Validation de niveau 2 de phase vendue dans une phase 1 chronologie |
|
Endotoxine et stérilité |
Limites et méthodes indiquées par voie d'administration |
Limites copiées à partir d'un produit non lié |
|
Disponibilité des paquets de données |
Données brutes, méthodes, et rapports transférables tels quels |
Données verrouillées dans un format propriétaire |
Notez la réussite ou l'échec de chaque candidat par ligne, puis pondérez les lignes en fonction du nombre de retouches qu'un échec vous coûterait. Un fournisseur qui échoue aux tests d’identité et de pureté vous coûte une nouvelle étude. Un fournisseur qui échoue dans la transférabilité des données vous coûte l'horloge IND.
Les deux textes d'ancrage qui valent la peine d'être lus avant de noter quoi que ce soit sont ce que la FDA attend dans une phase initiale 1 IND et ce que la FDA dit que les sponsors soumettent trop souvent. Les deux déterminent quelles lignes appartiennent à la matrice.
Erreurs courantes commises par les sponsors dans un délai accéléré
Traiter « les données de validation des méthodes analytiques ne sont pas attendues » comme une autorisation de sauter la caractérisation. Les directives de la FDA pour le projet pilote IND accéléré indiquent que les données de validation des méthodes analytiques ne sont pas attendues dans la soumission initiale de l'IND., ce que les sponsors lisent parfois comme une renonciation au travail sous-jacent. Ce n'est pas. Identité, pureté, et la caractérisation des impuretés doivent encore exister avant de pouvoir libérer un lot de peptides pour le dosage, et le pilote ne change que lorsque les papiers arrivent, pas si les données existent. La solution consiste à maintenir la caractérisation sur le chemin critique et à traiter l’IND comme une étape de reporting plutôt que comme une étape de laboratoire.. À propos
⚠️ Attention: « Non attendu dans la soumission » décrit le dépôt, pas le banc. Un sponsor qui arrête la caractérisation pour gagner du temps découvrira la lacune au niveau de la méthode de release, lorsqu'une séquence hydrophobe de 40 résidus ne parvient pas à se résoudre à partir de son impureté de troncature.
Soumettre six mois ou plus de données de stabilité lorsque la couverture de la durée de l'essai est suffisante. Les sponsors optent par défaut pour le package de stabilité le plus long dont ils disposent, car c'est ce qu'un examen IND standard a historiquement récompensé.. Sous le pilote, la question pertinente est de savoir si les données couvrent la durée de l'essai proposé, et un package construit dans ce sens est celui qui correspond aux mécanismes et aux limites proposés par le pilote.. La solution consiste à mapper votre engagement de stabilité sur votre période de dosage et à conserver les ensembles de données les plus longs pour le rapport annuel..
En supposant que l'institution de recherche qualifiée examine l'IND. Le rôle de QRI est consultatif. Les sponsors qui acheminent leur soumission via une institution en attendant un deuxième évaluateur attendent des commentaires qui ne viennent pas, et l'attente atterrit carrément dans la fenêtre que le pilote était censé compresser. La solution consiste à traiter les commentaires QRI comme une consultation au stade de la conception et à garder votre propre responsable réglementaire responsable de la préparation à la soumission..
En supposant que le pilote raccourcisse le délai d'examen. La contrainte contraignante pour la plupart des programmes peptidiques se situe entre la préparation à l’IND et la première dose administrée au patient., où les créneaux de fabrication, transfert de méthode, et l'activation du site consomme le calendrier. Le pilote compresse la fenêtre d’évaluation de l’agence, une période qui n'est souvent pas la plus longue de la séquence. La solution consiste à planifier le pilote en fonction de votre propre chemin critique et à identifier les domaines où le pilote n'atteint pas, puis comblez ces lacunes séparément.
Chacune de ces quatre erreurs partage une cause profonde: lire une flexibilité comme une renonciation. Opération TrialBlazer Phase 1 les exigences assouplissent les délais et les attentes en matière de reporting dans des domaines spécifiques, lieux nommés, et chacun de ces endroits suppose que la science sous-jacente est complète.
À quoi ressemble le succès à la fin de la sélection des CRO
Le succès est une matrice de décision notée avec un CRO nommé, pas une liste restreinte. La matrice doit montrer un ensemble analytique documenté couvrant l'identité, pureté, méthodes indiquant la stabilité, et spécifications de rejet dérivées de la dose et de la voie, avec chaque critère noté par rapport aux mêmes preuves que vous avez demandées à chaque candidat.
Le package doit également être construit pour être réutilisé. La FDA a déclaré que les sponsors soumettaient trop de données déjà bien comprises et standardisées., ce qui est la même logique derrière ce que la FDA dit que les sponsors soumettent trop souvent: lorsque les méthodes sont standardisées et adaptées à la phase Peptides synthétiques la validation des méthodes pour les peptides est correctement documentée, le même package peut prendre en charge un programme ultérieur au lieu d'être reconstruit. C'est l'objectif ambitieux qui mérite d'être nommé maintenant, car c'est dans la préparation au transfert de méthode que la dérive de mise à l'échelle mg/kg apparaît en premier.
Clé à retenir: Vous avez terminé lorsque vous avez une matrice notée, un CRO nommé, et un package analytique que vous pourriez confier à un deuxième programme avec un minimum de retouches.
Si vous souhaitez comparer ce package à un programme spécifique, demandez le dossier de documentation analytique et CQ ou parlez à un responsable analytique. MOL Changes fournit des services de développement et d’analyse de peptides; cet article est éducatif et ne recommande aucun fournisseur spécifique.
Foire aux questions
Puis-je toujours demander à rejoindre le projet pilote IND accéléré après octobre ? 30, 2026?
La fenêtre de demande se ferme à 11:59pm HE en octobre 30, 2026, donc un sponsor qui n'a pas soumis de demande d'ici là ne peut pas adhérer par cette voie. Le pilote est également volontaire: il s'agit d'un programme facultatif qui s'ajoute aux exigences IND existantes, il ne s'agit pas d'une nouvelle règle de voie qui régit les programmes peptidiques en général. Les sponsors qui manquent la fenêtre déposent toujours leur dossier selon le cadre IND standard, et la phase sous-jacente 1 les attentes décrites ci-dessus s’appliquent dans les deux cas.
Travailler avec un établissement de recherche qualifié transfère-t-il la responsabilité de l'IND?
Non. Les instituts de recherche qualifiés agissent comme une ressource d’examen et de conseil, pas en tant que sponsor de remplacement. Le sponsor reste responsable de sa propre soumission IND, et la FDA conserve la surveillance totale du programme, y compris le pouvoir de suspendre une étude clinique. Traitez les commentaires QRI comme un examen d'expert qui renforce votre package, pas comme un transfert de responsabilité réglementaire. Production de peptides
Est-ce que la phase 1 la flexibilité sur la validation des méthodes analytiques s'étend à la phase 2?
Planifier une extension de la portée de la validation plutôt que de la reporter. Les flexibilités sont indiquées pour la Phase 1, et la quantité d'informations attendues par la FDA varie en fonction de la phase de développement, la formulation, et la durée prévue du traitement. Une méthode qui était adéquate pour soutenir une première étude accélérée chez l’homme ne l’est pas automatiquement par la suite., les sponsors doivent donc cartographier le travail de validation dont ils auront besoin à chaque étape avant de verrouiller un contrat CRO.
Comment la limite d'endotoxine change-t-elle pour un peptide intrathécal?
Le calcul se resserre fortement, car le facteur K dans le calcul de la limite d'endotoxines passe de 5.0 UE/kg pour la voie intraveineuse vers 0.2 UE/kg pour administration intrathécale. A la même dose, cela représente une réduction de 25 fois la limite autorisée, ce qui signifie que les spécifications de rejet doivent être recalculées en fonction à la fois de la voie et de la dose humaine maximale plutôt que d'être reportées d'un programme antérieur.. Confirmez l'arithmétique avec votre CRO avant que la spécification ne soit corrigée.
Conclusion
Une sélection de peptides CRO basée sur des critères pour la phase 1 garde son identité, pureté, stabilité, et la portée de validation de la méthode intacte pendant que la chronologie se compresse. Les quatre fondamentaux ne bougent pas car un programme entre dans un parcours accéléré, et le travail d'évaluation que vous avez effectué contre eux est ce qui protège l'IND d'une retenue clinique plus tard..
L’avantage est réel mais limité. Le propre cadrage de la phase par la FDA 1 Les flexibilités du CMC indiquent que les sponsors de la première phase chez l'humain 1 Les IND peuvent réduire le temps de développement d'applications jusqu'à 12 mois (FDA, Phase 1 Flexibilités de l’IND CMC, récupéré 2026-06-18). Ce chiffre est une estimation du plafond par l'agence., pas une garantie pour un seul programme peptidique, et cela ne se matérialise que lorsque le package analytique résiste à l'examen.
La prochaine étape est une demande de documentation, pas un engagement. Demandez à chaque CRO présélectionné son package de validation adapté à la phase, sa stratégie d'impureté et de troncature, et une spécification de libération représentative pour un peptide de longueur et d'hydrophobie comparables, puis notez les réponses par rapport à la matrice que vous avez construite.