Ce que signifie la qualification des fournisseurs de peptides 2026
La qualification des fournisseurs de peptides est le processus documenté d'établissement, avant d'acheter, qu'un fournisseur peut prouver de qui il s'agit, ce que ça a fait, où est allé le matériel, et comment il traversera les frontières. Dans 2026 cette définition importe moins en tant qu'étape d'achat qu'en tant que programme de preuves: un fichier que vous créez, maintenir, et revérifiez plutôt qu'une case que vous cochez une fois.
Le contexte réglementaire explique pourquoi le cadre a changé. Les frais d'utilisation de la FDA sont un mécanisme de financement et de calendrier, pas une norme de qualité: ils paient pour la capacité d'examen et les délais de performance que les fabricants, fournisseurs, et les organisations sous contrat dépendent de (Programmes de frais d'utilisation de la FDA, 2026). L’année de cotisation FY2026 s’étend 2025-10-01 à 2026-09-30, et les quatre autorisations de tarification expirent en septembre 30, 2027 expiration des quatre pouvoirs (Hollande & Chevalier, 2026-03). À travers chaque couche qui suit, la ligne directe en est la preuve, pas de paiement.
La qualification n’est pas un certificat d’examen d’analyse, pas une comparaison de prix, et non une étape d'intégration unique. C'est le dossier permanent qui répond à un régulateur, un auditeur, ou votre propre équipe qualité lorsqu'ils posent la même question que les programmes tarifaires ne posent pas: prouve-le.
Pourquoi le fardeau de la preuve a changé
Trois forces ont resserré l'approvisionnement en peptides entre décembre 2025 et janvier 2026, et ce n'est pas le même genre de force. L'une est promulguée en vertu d'une loi, l'un est un projet de loi qui n'a pas été adopté, et l'une est une condition attachée à l'argent fédéral. Les traiter comme une seule vague est l’erreur la plus courante dans les évaluations actuelles des fournisseurs..
La loi BIOSECURE a été promulguée dans le cadre de la loi sur l'autorisation de la défense nationale pour l'exercice 2026., signé 2025-12-18 (le dossier du projet de loi du Sénat concernant la loi BIOSECURE, S.3469). Cette affirmation du texte repose actuellement sur une seule lecture principale, vérifiez-le donc par rapport au texte NDAA inscrit avant de le citer dans un dossier de qualification.
Séparément, S.3741, la Loi sur la modernisation et l’innovation en matière de biosécurité 2026, a été introduit 2026-01-29 et renvoyé au Commerce. Ce n'est pas une loi (le texte du projet de loi S.3741).
La troisième force est technique. Dans le cadre du cadre OSTP/NSTC, la fenêtre de dépistage se rétrécit de 200 nucléotides à 50 nucléotides en vigueur en octobre 13, 2026, et les prestataires doivent examiner chaque fenêtre de 50 nucléotides à la recherche de séquences préoccupantes (un examen évalué par des pairs de la politique américaine de dépistage des acides nucléiques). C’est ce qui fait du contrôle de biosécurité pour les fournisseurs de peptides une question de documentation, pas une question de politique.
⚠️ Attention: Distinguer ce qu'est la loi (promulgué les dispositions de la NDAA), ce qui est proposé (S.3741, non promulgué), et quelle est une condition de financement (le cadre de sélection rattaché à la recherche financée par le gouvernement fédéral et aux marchés publics fédéraux). Un fournisseur qui mélange les trois vous dit quelque chose sur ses connaissances en matière de conformité.
La couche de frais d'utilisation de la FDA: Ce qu'il fait et ne prouve pas
Services Les frais d’utilisation achètent une capacité d’examen et des délais prévisibles. Ils ne certifient pas qu'un peptide est pur, stérile, correctement séquencé, ou adapté à votre processus. Cette distinction est importante car le montant des frais est l'attribut du fournisseur le plus simple à vérifier et le moins informatif sur la qualité des matériaux..
Les tarifs de l’exercice 2026 montrent l’ampleur de cet engagement. Sous Barème des frais d'installation de GDUFA III pour l'exercice 2026, des frais de dépôt ANDA s'appliquent $358,247 et des frais de dossier principal de médicament $102,584, tandis que les niveaux de frais du programme de candidature GDUFA pour l'exercice 2026 facturent les gros candidats $1,918,377, moyen $767,351 et petit $191,838. Les frais d'installation de l'API sont $43,549 domestique et $58,549 étranger, cette dernière reflétant la prime légale pour les facilités étrangères de $15,000.
|
Programme |
Frais pour l'exercice 2026 |
Remarques |
|---|---|---|
|
PDUFA |
$4,682,003 |
Application avec des données cliniques |
|
GDUFA |
$358,247 |
VOUS déposez; DMF $102,584 |
|
BsUFA |
$1,200,794 |
Application avec des données cliniques |
|
MDUFA |
Synthèse peptidique $26,067 |
510(k); inscription $11,423, s'élevant à $13,785 au cours de l'exercice 2027 |
Sources: les taux des frais PDUFA publiés par la FDA pour l’exercice 2026, le barème des frais BsUFA pour l'exercice 2026, et Tableau des frais de la MDUFA pour l’exercice 2026.
Les quatre autorisations expirent le 30 Septembre 2027, avec des accords négociés dus par le secrétaire du HHS d'ici 15 Janvier 2027, selon une analyse réglementaire de la 2027 calendrier de réautorisation des frais d'utilisation. La proposition de pré-négociation du PDUFA VIII a un impact net $48.3 millions de réduction du revenu de base, avec une réunion publique le 16 Septembre 2026 et commentaires de clôture 16 Octobre 2026, selon l'avis du Federal Register ouvrant les commentaires du PDUFA VIII.
Considérez les honoraires comme un indicateur de l’engagement réglementaire, jamais comme preuve de la qualification du fournisseur de peptides.
Contrôle de biosécurité: Ce que les fournisseurs devront prouver
Le contrôle de biosécurité pour les fournisseurs de peptides est un processus de contrôle des commandes, pas une recherche dans la base de données. Dans le cadre du mécanisme de sélection des commandes du Cadre, un fournisseur examine chaque commande selon une longueur de fenêtre définie par rapport à une liste maintenue de séquences préoccupantes, demande ensuite si les commandes plus courtes ou répétées du même client pourraient être regroupées dans une séquence de préoccupations plus longue, vérifie la légitimité du client pour les commandes signalées, signale des commandes potentiellement illégitimes, conserve les dossiers, et protège les systèmes de contrôle et les données de commande. Ce dernier élément explique pourquoi la sécurité des informations de séquence se situe à l’intérieur du flux de travail de filtrage plutôt qu’à côté..
Le texte du projet de loi S.3741 rendrait ces étapes des obligations explicites: vérifier l'identité et la légitimité du client, filtrer chaque commande, prendre en charge un mécanisme de soumission préservant la confidentialité qui détecte les commandes fractionnées entre les fournisseurs, tenir des listes, coordonner entre les agences, avec des règlements attendus dans l’année suivant leur promulgation. Directive du décret 14292 visant à réviser le cadre de contrôle, publié en mai 5, 2025, a donné OSTP 90 jours pour réviser ou remplacer le 2024 Cadre et approvisionnement dirigé en matière de sciences de la vie financé par le gouvernement fédéral par l'intermédiaire de fournisseurs conformes. Le texte de la commande ne contient aucune clause de vérification client, pas de seuil nucléotidique, et pas d'octobre 13, 2026 date, une distinction, une grande partie de la couverture actuelle est floue.
Les faux positifs ont un coût réel. Taux de faux positifs et de signalements de dépistage déclarés inclure un 2022 estimation basée sur une enquête de plus de 4% faux positifs dans les entreprises membres de l'IGSC, aggravation pour les séquences plus courtes, et un 2024 estime qu'à peu près 5% des commandes d’ADN synthétique sont signalées, chacun prend des heures à examiner. UN 2025 Rapports d'évaluation inter-outils des ensembles de données NIST ci-dessus 95% sensibilité et 97% précision. Aucun de ces chiffres n'est spécifique au peptide; tous décrivent le criblage par synthèse d'acide nucléique, et ils varient selon l'ensemble de données, longueur de la séquence, et la définition de « drapeau ».
L'obligation reste la portée de l'obligation de contrôle, conditionnée au financement.: il s'attache à la recherche financée par le gouvernement fédéral et aux marchés publics fédéraux, pas à toutes les transactions privées. Les fournisseurs ne doivent pas décrire le contrôle de 50 nt comme un mandat légal général..
Traçabilité des matériaux: Généalogie des lots De la synthèse à l'expédition
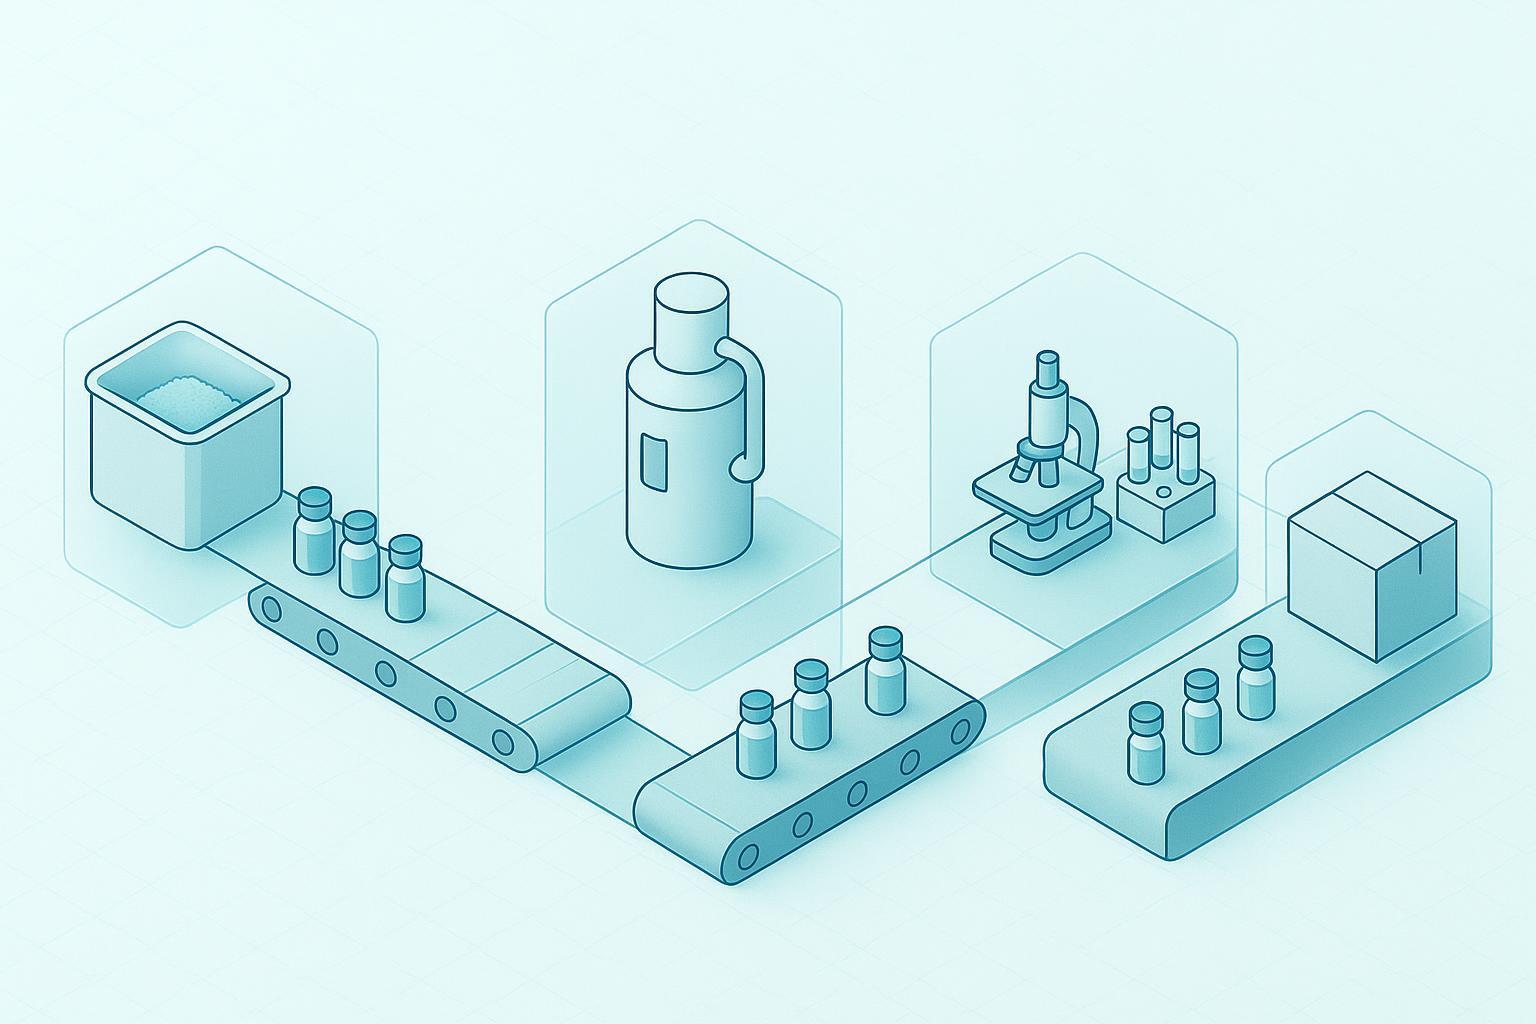
La traçabilité des matériaux peptidiques n’est pas un dossier de PDF. Il s'agit d'un numéro de lot qui se rapproche de chaque document de l'expédition., de l’apport d’acides aminés bruts à la synthèse, purification, tests de libération analytiques, emballage et transport final.
La chaîne opérationnelle est linéaire, et chaque étape génère un document qui doit porter le même identifiant de lot. La réception des matières premières produit un enregistrement d'inspection entrant. La synthèse en phase solide produit un enregistrement de lot. Purification et échange de contre-ions, y compris la conversion du TFA en acétate lorsque l'application l'exige, produire des données analytiques en cours de processus. Les tests de libération produisent le certificat d’analyse, avec une identité et une pureté établies par HPLC et LC-MS et, le cas échéant, endotoxine mesurée par test LAL. L'emballage et l'expédition produisent la liste de colisage, dossier de chaîne de traçabilité et preuves de la chaîne du froid.
Le test d'audit est simple: choisissez n’importe quel numéro de lot et confirmez qu’il apparaît sur le CoA, la liste de colisage et le dossier de chaîne de traçabilité sans lacune ni substitution. Le paquet minimum qui rend auditable une chaîne peptidique transfrontalière s'étend de l'identité du fournisseur au numéro de lot, CoA correspondant à ce lot, facture et liste de colisage, journal de réception avec un gestionnaire nommé et un horodatage, preuves de stockage et de chaîne du froid, document de transport et itinéraire, formalités d'importation, et approbation de la version d'assurance qualité. Les enregistrements de niveau régulateur doivent également suivre les conventions ALCOA: attribuable, lisible, contemporain, original et précis, sous contrôle de version.
Les lacunes en matière de documentation sont le point où cela échoue dans la pratique. Un Lettre d'avertissement de la FDA examinée pour les échecs de qualification des fournisseurs trouvé des résultats de tests API divergeant de ceux du fournisseur CoA par 7.8% dans certains cas, avec un nouveau fournisseur d'API jamais formellement qualifié. Un séparé 2025 Cette affaire reprochait à une entreprise dont la requalification d'un fabricant sous contrat avait pris trois ans de retard.
La traçabilité a également une dimension de confidentialité. Les orientations du cadre sur la protection des bases de données de séquences en transit et au repos appelle à séparer le contenu de la séquence de l’identité du client, avec une liaison sans aveugle limitée à un petit groupe de personnel autorisé. La spécification publiée par un fournisseur décrit généralement les méthodes analytiques et les artefacts de documentation qu'il prend en charge., qui est la manière neutre d'énoncer la capacité: cela aide un acheteur à voir ce qui arrive avec le lot avant de s'engager dans un dossier de qualification.
Exporter, Documentation d’expédition et transfrontalière
La documentation d’exportation et d’expédition des peptides fait partie du dossier de qualification, il ne s'agit pas d'une tâche logistique distincte, parce que les matériaux peptidiques et les instruments qui les entourent relèvent désormais de régimes d'exportation à double usage. Les deux régimes ont divergé sur la manière dont ils y sont parvenus. Le mois de septembre de l’UE 2025 mise à jour de la liste des biens à double usage, adopté par règlement délégué modifiant l'annexe I du règlement (UE) 2021/821, des synthétiseurs de peptides nouvellement ajoutés aux côtés du quantum, semi-conducteur, articles de calcul avancé et de fabrication additive (Commission européenne DG Commerce, 8 Septembre 2025). La route américaine était différente: la règle du BIS mettant en œuvre les contrôles du Groupe australien sur les instruments automatisés de synthèse peptidique est entrée en vigueur le 23 Décembre 2024, lier le contrôle à la liste d'instruments du Groupe australien plutôt qu'à une vaste mise à jour à double usage (ST&Rapport commercial R, efficace 23 Décembre 2024). Les deux sont des ajouts à la liste de contrôle nécessitant une licence, pas d'interdictions, et un fournisseur qui ne vérifie qu'une juridiction jugera mal l'autre.
Cette divergence est importante car la classification transfrontalière est un problème en trois parties dans le transport transfrontalier de peptides.: le matériel physique, l'équipement, et toutes les données techniques ou informations de séquence qui l'accompagnent, chacune étant classée séparément. Dossiers de chaîne de traçabilité, déclarations d'utilisation finale et d'utilisateur final, et une décision d'examen documentée indiquant si une ordonnance déclenche une exigence de licence appartient au dossier.
Pour un pourboire: classer le matériel, l'équipement et toute information de séquence ou savoir-faire de synthèse qui l'accompagne séparément, car l'exportation d'informations de séquence ou de protocoles peut en soi constituer un transfert de technologie.
Constitution du dossier de qualification: Une norme document par document
Un dossier de qualification défendable d'un fournisseur de peptides est un ensemble de documents défini, pas un dossier de PDF. Le thème récurrent dans les conclusions de la FDA en matière de qualification des fournisseurs concerne les lacunes en matière de documentation.: enregistrements manquants, dossiers incomplets, ou des documents qui ne correspondent pas au matériel qu'ils décrivent. Construire le dossier autour de quatre étapes, et exiger que chaque document survive au même test: Est-ce que ça nomme le lot, la date, la méthode, et la personne responsable?
Scène 1: Examen de pré-qualification. Avant tout envoi d'échantillons, collecter l'enregistrement des installations et le statut des frais, certifications de qualité, et une base de spécification écrite. Vérifiez chacun par rapport au propre registre de l’autorité émettrice plutôt qu’à la copie du fournisseur..
Scène 2: Examen de la documentation. L'ensemble de documents qui rend une expédition vérifiable comprend le certificat d'analyse (CoA), fiche de données de sécurité (FDS/MSDS), base de spécification, enregistrements de lots, documentation d'exportation et d'utilisation finale, et un dossier de chaîne de traçabilité. Pour chacun, confirmer que le numéro de lot correspond à l'envoi, les méthodes de test sont nommées, et les résultats portent une date et un signataire responsable.
Scène 3: Vérification des échantillons et des lots. Tester le matériel reçu par rapport à la base des spécifications, pas contre la CoA seule. Où le CoA rapporte un chiffre de pureté, confirmer la méthode analytique derrière cela.
Scène 4: Surveillance continue. Revérifier à intervalles définis, pas une seule fois lors de l'intégration. Un fournisseur qualifié il y a deux ans et jamais revérifié est un fournisseur non vérifié.
⚠️ Attention: Une base de spécifications qui change d’une commande à l’autre est un signal d’alarme, même lorsque chaque CoA semble complet..
Rouge Boutique drapeau
Où il apparaît
Étape de vérification qui l'attrape
Numéros de lot incompatibles
CoA, enregistrement de lots, Peptides synthétiques chaîne de traçabilité
Vérifiez le numéro de lot sur les trois documents avant la sortie
CoA non datés ou modèles Production de peptides
Certificat d'analyse
Confirmez une date de résultat et un signataire nommé sur chaque CoA
La base de spécification change entre les commandes
Base de spécification, CoA
Comparez la base indiquée sur des commandes consécutives du même fournisseur
Modèles de commande fractionnée
Bons de commande, dossiers d'expédition
Rapprocher la quantité totale commandée avec la somme des lots expédiés
La conservation des dossiers est le seul domaine dans lequel les directives sont contradictoires. Les précédentes directives du gouvernement américain sur le dépistage des acides nucléiques synthétiques recommandaient de conserver des copies électroniques des commandes des clients contenant des séquences préoccupantes pendant au moins huit ans., tandis qu'un résumé du cadre distinct dans la couche des praticiens cite un chiffre sur trois ans. Jusqu'à ce que cet écart se comble, conserver sur une période plus longue et documenter la norme que vous avez appliquée.
Avancé: Détection des commandes fractionnées et des lacunes de filtrage
Si vous réalisez déjà des audits fournisseurs, le risque résiduel se situe à un endroit que votre journal de dépistage ne montrera pas. L’échec de dépistage le plus difficile n’est pas une seule séquence signalée. C'est un système distribué: le même acheteur passe des commandes inférieures au seuil auprès de plusieurs fournisseurs, chaque commande est suffisamment petite pour être acceptée, aucun d'entre eux n'est visible pour aucun fournisseur.
Ce modèle distribué est exactement ce que le mécanisme de détection d'ordre fractionné de la norme S.3741 est conçu pour atteindre., et il le fait par le biais d'une exigence de soumission préservant la vie privée plutôt que par le biais d'une divulgation obligatoire des ordonnances.. Le choix de conception expose la tension entre la détection des commandes fractionnées et la confidentialité des commandes des clients.: plus un système peut réassembler complètement l’empreinte d’un acheteur parmi les fournisseurs, plus il contient également des données de commande commercialement sensibles. L’EBRC 2025 engagement des parties prenantes, publié en janvier 2025 comme Renforcer un écosystème de synthèse d’acides nucléiques sûr et sécurisé: Résultats de l’engagement des parties prenantes d’EBRC, répond à cette tension grâce à des recommandations sur la légitimité du client, rapport, conservation des dossiers, et protection des bases de données en transit et au repos. Le détail de la recommandation réside dans le PDF lié plutôt que sur la page de destination, et je n'ai pas lu cette course.
La sécurité des informations de séquence est la discipline sous-jacente ici, et il ne devient opérationnel que lorsque deux prérequis existent: enregistrements cohérents au niveau des lots et fenêtre de contrôle définie. Sans les deux, la détection des ordres fractionnés n'a rien à comparer.
Commencer
Commencez par un envoi. Extrayez une livraison récente et rapprochez le numéro de lot sur trois documents: le certificat d'analyse, la liste de colisage, et le dossier de la chaîne de traçabilité. Il s'agit du test de rapprochement des numéros de lot, et cela prend environ cinq minutes. Si les trois numéros correspondent et que le dossier de chaîne de traçabilité existe, vous disposez d'un dossier de traçabilité. Si l’un d’entre eux manque ou si les chiffres divergent, vous avez une lacune qui apparaîtra la première fois qu'un examinateur des achats ou un auditeur le demandera.
Suivant, demandez le cahier des charges de votre fournisseur et vérifiez s'il se maintient sur les trois derniers lots. Un cahier des charges qui évolue d’une livraison à l’autre, que ce soit en degré de pureté, méthode analytique, ou critères d'acceptation, vous indique que le fournisseur publie en fonction d'une cible mobile plutôt que d'une norme fixe. Demandez le document de spécification lui-même, pas un résumé, et comparer la méthode indiquée avec ce que le CoA rapporte réellement.
Ensuite, comparez votre propre carnet de commandes avec celui d'octobre 13, 2026 fenêtre de dépistage. Identifiez quelles séquences se situent dans le seuil de 50 nucléotides et si votre fournisseur peut prouver le dépistage à cette résolution. La documentation produite par cet exercice est la même preuve qu'un examinateur de passation des marchés demandera de toute façon., afin que le travail ne soit pas superposé au sourcing. C'est le fichier de sourcing, assemblé tôt.
Foire aux questions
Que nécessite réellement la qualification d’un fournisseur de peptides dans 2026?
Cela nécessite un fichier vérifiable qui prouve l’identité, pureté, traçabilité et approvisionnement licite, pas un certificat seul. En pratique, cela signifie une spécification avec des méthodes analytiques, données de test au niveau du lot, une chaîne de traçabilité documentée depuis la synthèse, et contrôle des enregistrements pour la séquence et la contrepartie.
Les frais d'utilisation de la FDA me disent-ils quelque chose sur la qualité des matériaux d'un fournisseur ??
Non. Les frais d’utilisation financent l’examen d’une demande de médicament, pas la fabrication ou le test du matériau lui-même, donc un reçu de frais est la preuve d'un dépôt, pas de pureté ou d'identité. Traitez-le comme un seul point de données administratives et vérifiez plutôt la qualité via une documentation analytique..
Ce qui change en octobre 13, 2026?
La fenêtre de sélection pour les contrôles de contrepartie et de séquence se rétrécit à cette date, ce qui signifie que les fournisseurs devront effectuer ces contrôles plus tôt dans le cycle de commande plutôt qu'au moment de l'expédition.. Les acheteurs doivent demander à quel moment de leur flux de travail chaque vérification a lieu, pas seulement si cela se produit.
La loi BIOSECURE est-elle une loi ou est-elle encore proposée?
La distinction entre promulgué et proposé est importante ici: la disposition a été adoptée dans la NDAA pour l'exercice 2026, alors que le S.3741 autonome n'a pas été adopté. Parce que le texte adopté repose sur une seule source dans cette revue, confirmer le langage statutaire actuel avant de le citer dans un contrat.
Les synthétiseurs de peptides nécessitent-ils désormais une autorisation d'exportation?
Dans certaines juridictions, Oui. Les ajouts aux listes de contrôle américaines et européennes divergent, ainsi, un synthétiseur autorisé à l'exportation sous un régime peut toujours avoir besoin d'une autorisation sous l'autre.. Demandez à votre fournisseur sur quelle liste de contrôle il a effectué son contrôle et pour quelle destination.
Comment puis-je détecter une commande fractionnée?
Les commandes fractionnées apparaissent sous la forme de plusieurs expéditions qui tombent individuellement sous un seuil de contrôle mais qui, ensemble, le dépassent.. Le mécanisme de détection d'ordre fractionné dans S.3741 cible exactement ce modèle, il faut donc rapprocher les volumes d'expédition de la commande initiale plutôt que d'examiner chaque livraison isolément..
Que doit contenir un CoA conforme?
Un certificat d'analyse conforme nomme le lot, les méthodes de tests, les résultats mesurés avec les unités, les limites des spécifications, le laboratoire d'essais, et la date de l'analyse. Les exigences du CoA dans un paquet vérifiable exigent également que le certificat soit traçable jusqu'au même numéro de lot qui apparaît sur l'étiquette d'expédition..
Conclusion
La nouvelle charge de la preuve en matière de qualification des fournisseurs de peptides est documentaire et vérifiable. Un fournisseur qui ne peut pas produire les documents derrière un lot ne peut pas défendre le lot., quelle que soit la solidité de ses capacités techniques lors d'un appel.
Les six couches couvertes dans ce guide constituent un seul programme, pas quatre sujets de conformité. Statut des frais d'utilisation, contrôle de biosécurité, beaucoup de généalogie, et les dossiers transfrontaliers alimentent tous un seul dossier de qualification, et une lacune dans l’un d’entre eux affaiblit l’ensemble. Trois dates donnent désormais le ton: le septembre 30, 2027 expiration de l'autorisation actuelle de la FDA en matière de frais d'utilisation, le mois d'octobre 13, 2026 fenêtre de dépistage, et les règlements S.3741 seraient mis en œuvre une fois que le Congrès aurait pris des mesures..
Commencez par la norme document par document, créez le fichier avant d'en avoir besoin, et re-sélectionner les fournisseurs selon un cycle fixe plutôt qu'au renouvellement.
Si vous préférez travailler à partir d’une liste de contrôle préparée plutôt que d’en créer une à partir de zéro, parlez à un expert ou demandez un pack de qualification. À propos
Divulgation: Modifications du MOL a un intérêt commercial dans les normes de qualité des peptides et les pratiques de documentation des fournisseurs.