Por que um átomo reconfigura a biologia
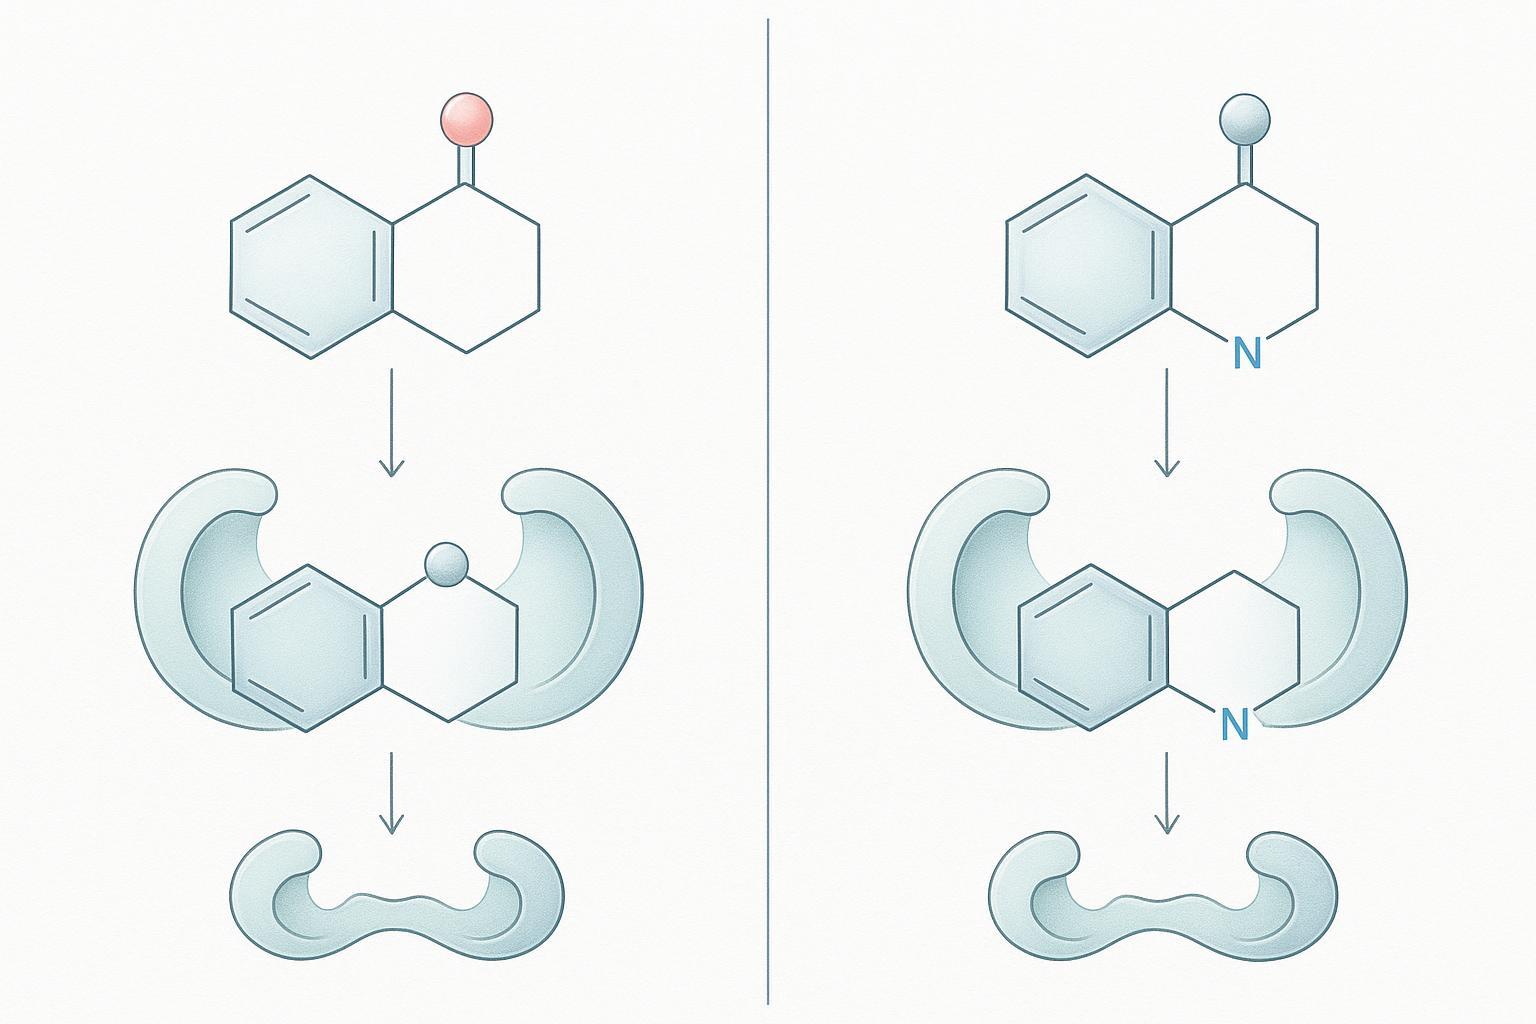
Esse redirecionamento não é uma mudança sutil de grau. Em 2026 trabalho de edição de esqueleto, uma edição de oxigênio em nitrogênio converteu o anel furano da limonina em um pirrol, produzindo o analógico 15N-LIMO. Em um ensaio de ligação térmica mais estudos celulares, limonina liga-se preferencialmente a quinases, enquanto o análogo editado liga-se a um conjunto de proteínas diferente, incluindo nucleotídeo de nicotinamida transidrogenase (NNT). Ambos os compostos eram antifibróticos, mas através de mecanismos diferentes: vias de sinalização inibidas pela limonina, enquanto 15N-LIMO atuou no redox mitocondrial e reduziu ROS. 15N-LIMO também foi menos citotóxico. O projeto, liderado por Yoonsu Park no KAIST com Ho Jeong Kwon em Yonsei, é descrito como uma reconfiguração dramática do envolvimento do alvo (C&EM, 2026-09-15).
Dois limites são importantes aqui. Relatórios acessíveis não fornecem um valor único de potência para a mudança, então nada é reivindicado. E a limonina é uma pequena molécula semelhante a um produto cítrico natural, não é um peptídeo ou depsipeptídeo, o que torna a transferência para estruturas semelhantes a peptídeos um argumento por analogia, em vez de um resultado peptídico (C&EM, 2026-09-15). Um relacionado 2026 avançar, expansão do anel diastereosseletivo de tetraidrofuranos em pirrolidinas, mostra a mesma lógica de oxigênio para nitrogênio aplicada no nível do anel (Item de comunicações da natureza, 2026-02-02).
A implicação para a caracterização de peptídeos modificados é direta: se um átomo pode mudar o que uma molécula se liga, uma porcentagem de pureza não pode substituir a identidade.
A visão convencional: pureza como o portão
Síntese de Peptídeos Se um átomo pode mudar o que uma molécula se liga, a questão é o que o portão de liberação realmente mede. A porta principal para uma molécula semelhante a um peptídeo é um conjunto de limites de impureza, e os dois principais reguladores ainda enquadram dessa forma. Julho da FDA 2026 projetos revisados de orientações para produtos peptídicos genéricos mantêm o relatório familiar, níveis de identificação e qualificação em 0.10%, 0.50% e 1.0%, com o projeto reduzindo o limite de relatório para 0.05% para produtos dosados acima 10 mg por dia. A diretriz de peptídeos sintéticos da EMA que entrou em vigor em junho 2026 define relatórios acima 0.1%, identificação acima 0.5% e qualificação acima 1.0%, e controla esses limites em relação ao Ph. EUR. monografia geral “Substâncias para Uso Farmacêutico” em vez de ICH Q3A, que não se aplica a peptídeos sintéticos.
Peptídeos Sintéticos src=”https://molchanges.com/wp-content/uploads/2026/09/pub_20260925_050922_934_21bf4c59c3ab42f2ab0ac9a6e982f6ba.png”>
|
Estrutura |
Serviços Relatórios |
Identificação |
Qualificação |
Base |
|---|---|---|---|---|
|
FDA (Julho 2026 rascunho) |
0.10% (0.05% acima 10 mg/dia) |
0.50% |
1.0% |
Orientação específica do produto |
|
EMA (eficaz 2026-06-01) |
>0.1% |
>0.5% |
>1.0% |
Ph.. EUR. “Substâncias para Uso Farmacêutico” |
Essa estrutura se tornou padrão porque é auditável, comparável entre lotes, e muito mais barato que o trabalho ortogonal. Observe que a página inicial da FDA nomeia limites de impureza sem imprimir os números, então os números da FDA acima são de fonte secundária.
Por que a pureza da HPLC passa enquanto a identidade está errada
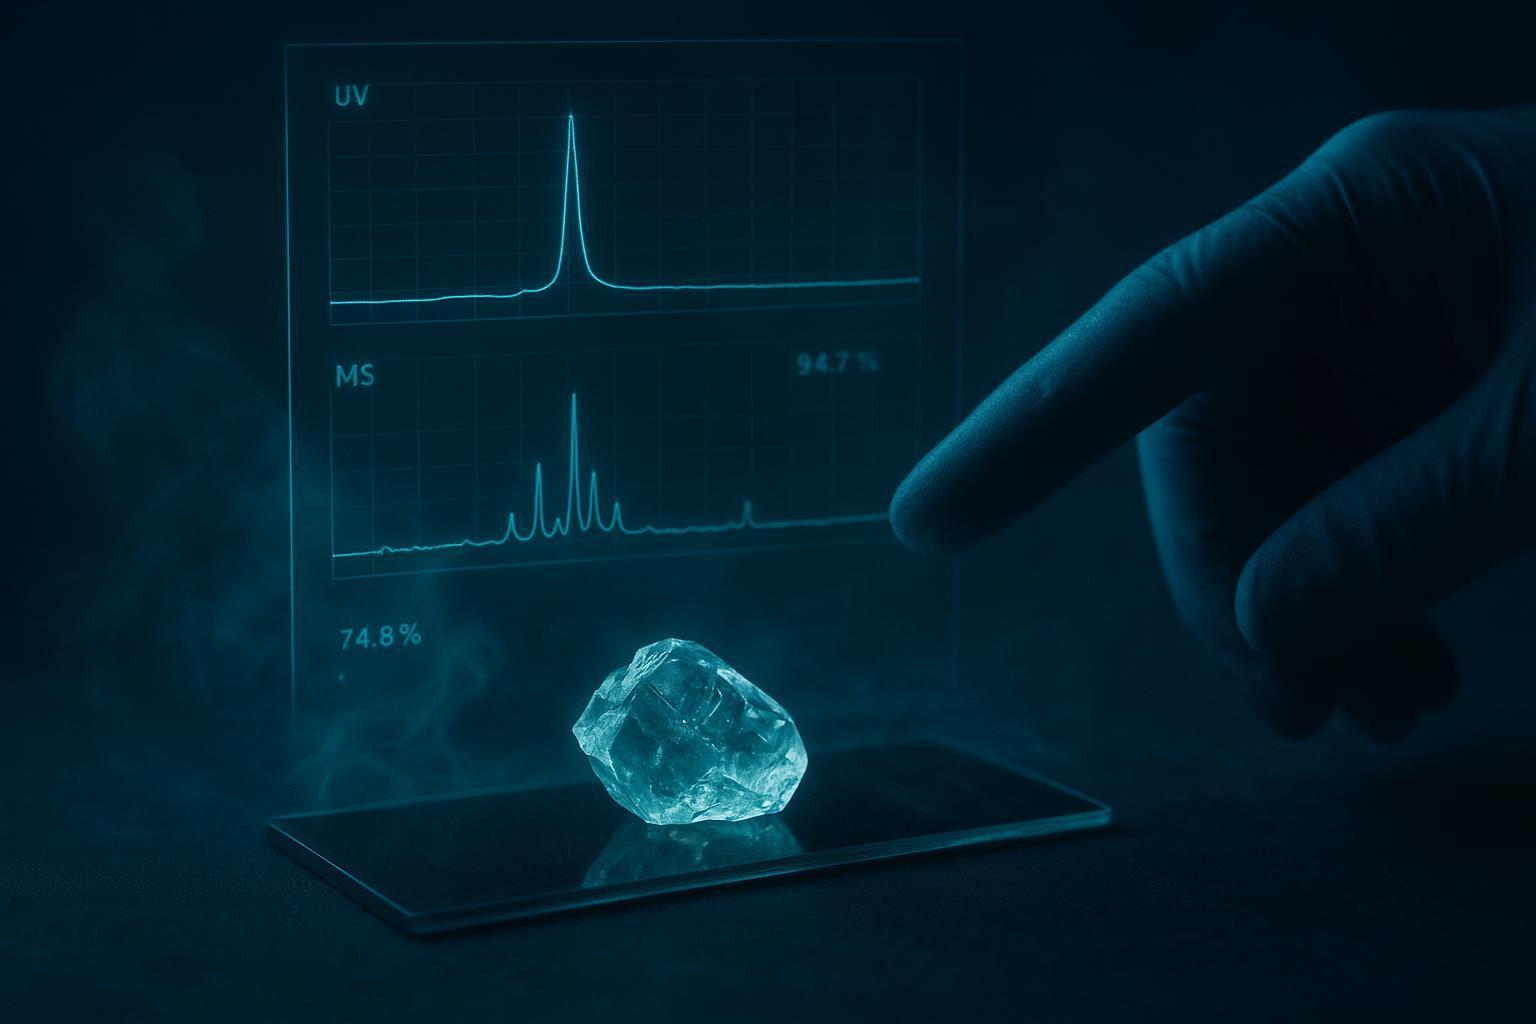
A razão pela qual esses limites não podem conter a questão da identidade é que um número de pureza da HPLC relata homogeneidade cromatográfica, não identidade química. Uma única área de pico diz apenas uma coisa: o material eluiu como uma banda sob essas condições. Não diz qual é essa banda.
Três modos de falha exploram essa lacuna. Primeiro, peptídeos estruturalmente diferentes podem compartilhar retenção quase idêntica e aparecer como um pico, então os isômeros de sequência aumentam a pureza aparente sem nunca serem separados; como uma referência padrão de análise de peptídeos coloca, uma área de pico não é uma identidade (Análise HPLC e Purificação de Peptídeos, sem data, recuperado 2026-06-14). Segundo, a racemização do estágio de acoplamento por meio de um intermediário planar de oxazolona permite que a amina que chega ataque qualquer uma das faces do resíduo ativado, invertendo a estereoquímica D/L em uma única posição; His e Cys são os resíduos sensíveis clássicos, e porque os epímeros são isobáricos com o alvo, a massa por si só não pode resolvê-los (Diretriz da EMA sobre o desenvolvimento e fabricação de peptídeos sintéticos, eficaz 2026-06-01). Terceiro, sequências de truncamento e deleção de acoplamento incompleto coeluídas ou superficiais apenas como ombros, enquanto oxidação em Met, Trp ou Cys e desamidação em Asn ou Gln mudam a retenção tão sutilmente que se escondem dentro do pico principal (Análise HPLC e Purificação de Peptídeos, sem data, recuperado 2026-06-14).
A magnitude não é hipotética. A comparação do próprio fornecedor sobre a pureza de UV e MS no mesmo lote da Eledoisin foi relatada 94.7% por detecção óptica contra 74.8% por espectrometria de massa, porque os peptídeos co-eluidos aparecem apenas no traço MS (Nota de aplicação de águas, 2018-08-01). Waters vende LC-HRMS, então leia esse número como um fornecedor apresentando seu próprio caso, não como uma referência neutra.
⚠️ Aviso: Uma especificação de pureza aprovada não é evidência de confirmação estrutural do peptídeo. É uma evidência de que seu detector viu um pico.
Todos os três modos compartilham uma propriedade: eles são invisíveis para um detector que conta apenas a área de pico.
O que os dados realmente mostram sobre a caracterização de peptídeos modificados
Porque esses modos de falha são invisíveis para detecção de área de pico, a reformulação é simples: a questão útil não é “quão puro é”, mas “qual método responde a qual pergunta”. Depois de perguntar dessa maneira, o conjunto de respostas é ortogonal por construção, e nenhum teste de lançamento único pode cobrir isso.
UM 2025 estudo em quatro nonapeptídeos cíclicos descobriu que RP-HPLC e HILIC resolvem diferentes populações de impurezas das mesmas amostras, então cada separação vê uma fração que a outra sente falta (Jornal de Cromatografia A, 2025). Esse é o caso prático para métodos de emparelhamento, em vez de classificá-los.
Os limites de detecção são reais, mas estreitos. Um fluxo de trabalho LC-HRMS relatou uma impureza API-Proline em 0.08% abundância relativa com 2.4% RSD, um único peptídeo, resultado específico do instrumento em vez de um piso geral (Nota de aplicação de águas, 2018).
O mecanismo explica por que o caso O→N resiste a uma leitura somente de pureza. Um nitrogênio amida fornece um doador de ligação de hidrogênio NH e um forte aceitador de carbonila.; troque-o por oxigênio e o éster não poderá doar aquela ligação de hidrogênio e seu aceptor carbonila será mais fraco (Revisão de isósteros Peptide-Bond, 2011). Um intra específico- ou a ligação de hidrogênio intermolecular é perdida, a espinha dorsal torna-se mais flexível com uma barreira rotacional mais baixa, e o conjunto cis/trans muda. O alvo então vê uma população diferente de conformadores, não é uma massa diferente.
A direção também importa. Amida → éster remove um doador e adiciona flexibilidade; éster → amida restaura o doador de NH e um aceitador mais forte, aumentando o viés conformacional (Revisão de bioisósteros Amide Bond, 2020).
Então, uma confirmação em massa, amostra de alta pureza ainda pode apresentar a população de conformadores errada. A confirmação estrutural e a interpretação da bioatividade peptídica são questões separadas da pureza, e a EMA espera métodos ortogonais para identidade, incluindo estrutura de ordem superior, quando relevante (Explicador das diretrizes da EMA, 2026). Eu Q2(R2) apoia isso permitindo que um segundo procedimento ortogonal bem caracterizado carregue o argumento da especificidade quando os padrões de impureza não estão disponíveis (Eu Q2(R2), 2023).
Principal vantagem: A pureza e a confirmação de massa não estabelecem qual população de confórmeros sua amostra apresenta. Essa é uma questão estrutural, respondido por métodos ortogonais, não por um número de pureza mais alto.
A melhor abordagem: um pacote de caracterização integrado
Se a população conformadora é uma questão estrutural, o pacote deve ser construído para respondê-lo. Tratar rota de síntese, mapa de impurezas, estrutura, e bioatividade como um pacote interligado em vez de quatro pontos de verificação. O princípio fundamental: toda reivindicação deve estar ancorada em um padrão nomeado ou prática documentada, e os limites de cada método devem ser declarados antes de seu resultado ser usado.
Cinco regras fazem isso funcionar.
-
Defina a pergunta antes do método. Pureza, identidade, conformação, e função são questões diferentes. Escolher o instrumento primeiro garante que você responderá o errado.
-
Exigir ortogonalidade, não redundância. Dois métodos que se separam pelo mesmo mecanismo confirmam os pontos cegos um do outro. Se HPLC de fase reversa e um segundo gradiente de fase reversa perderem uma variante coeluente, executar ambos adiciona custo, não confiança.
-
Trate o mapa de impurezas como uma hipótese estrutural. Os nomes explícitos da taxonomia de impurezas da EMA foram truncados, eliminação, inserção, estereoisômero derivado de racemização, oxidação, e produtos de desamidação como categorias distintas, cada um com sua própria consequência analítica. Um passo a passo em linguagem simples do que a diretriz pede é útil para traduzir essa taxonomia em um plano de testes.
-
Conecte a estrutura à função com um bioensaio que distingue o mecanismo. A potency readout that cannot separate receptor affinity from downstream signaling will not tell you whether a single-atom change altered binding or altered signaling.
-
State limitations up front. Chiral methods consume more material and time; ion mobility resolution depends on the variant’s collision cross-section. Naming those limits before the result is used is what makes the result defensible.
For the package as a whole, Eu Q2(R2) validation expectations set the bar for demonstrating that each method performs as claimed, and the FDA’s Comprar Julho 2026 revised draft guidances for generic peptide products show regulators moving toward the same structural-identity expectations.
Para dica: Write the impurity map as a set of structural hypotheses, not a list of peak areas. Each named species implies a synthesis or handling step you can then test directly.
A co-eluting isobaric variant sitting under the main peak is the case that exposes a purity-only workflow. MS detects the mass difference first; chiral analysis then resolves which stereoisomer is present. MOL Changes supports that kind of sequence, and the same logic can be used to decide which orthogonal method answers the question the first one raised.
|
Project scenario |
Recommended characterization scope |
|---|---|
|
Modified or conjugated peptide |
Impurity map against the EMA taxonomy, MS/MS connectivity, bioassay with mechanism resolution |
|
Cyclic or disulfide-rich scaffold |
Disulfide pairing assignment, conformational check, orthogonal separation |
|
Lot-to-lot comparability |
Same method set across lots, with defined acceptance criteria per attribute |
|
Potency shift with unchanged purity |
Chiral or isobaric resolution first, then structural confirmation before re-testing potency |
Como aplicar isso
Putting the package together starts with writing down the question your data must answer and the decision it feeds. If the release decision is “does this batch match the intended molecule,” a purity percentage is not an answer. This takes an hour and usually exposes the gap immediately.
Then audit the current package for redundancy. Two methods that separate on the same principle, reversed-phase and another reversed-phase gradient, answer one question twice. The EMA guideline on synthetic peptides is useful here: its impurity categories let you rank failure modes by risk for your specific scaffold, so you add the orthogonal method that covers the highest-risk one rather than the easiest one to run. Expect this step to cost instrument time and material. Sobre
Build the impurity map into a structural hypothesis, then test it against the bioassay. That feedback loop is where peptide bioactivity interpretation stops being a number and becomes a mechanism. Validate each method for the role it plays under ICH Q2(R2), and document its blind spots next to the result.
Track one thing: whether identity, stereochemistry, conformation and bioactivity each have at least one method behind them.
Advertências
The strongest limitation is that the O→N evidence comes from a natural-product-like small molecule, not a peptide, so the mechanism transfer is analogical rather than demonstrated, and the strength of that analogy varies by scaffold. The natural-product scope of the original finding is the reason to treat it as a warning about single-atom change peptide biology, not as a peptide-specific result.
Por um breve, unmodified peptide made by a mature route, the conventional purity gate may be sufficient, and the added orthogonal work may not change a release decision. The mechanistic basis for the conformational shift and the directionality of the amide–ester swap support the argument, but no peptide dataset in the accessible literature confirms that a shifted ensemble reliably produces a different biological outcome. That is the weakest link in this position.
The claim here is narrow: purity is necessary but not sufficient. It is not an argument for reducing purity testing.
But doesn’t the conventional purity gate work for well-behaved peptides?
Sim, for a short unmodified peptide on a low-risk scaffold, a purity-only release specification is often defensible, and nothing here argues for replacing it wholesale. The objection fails only when a passing purity figure is read as a statement about identity. A peak area measures how much material elutes as one band under one set of conditions; it does not establish connectivity, and a peak area is not an identity (PMC). That distinction is exactly what the guideline’s orthogonal identity expectation formalizes: purity and structural confirmation are separate questions, answered by separate methods (ChemVerify).
So the practical rule is proportional, not absolute. Keep the reduced package where the scaffold and the decision stakes justify it, but document the blind spots in the specification itself, so nobody downstream treats a clean chromatogram as proof of peptide structural confirmation.
E se já tivermos validado uma especificação de lançamento somente com pureza?
Keep the validated specification as your release gate. You do not have to reopen a filed method or renegotiate a specification to strengthen characterization. Add orthogonal work as a characterization-layer activity that sits alongside release testing rather than replacing it. Produção de Peptídeos
The EMA’s guideline on synthetic peptides is explicit that co-eluting impurities must not be left as unresolved single peaks where they can be separated or otherwise justified. That single sentence is your prioritization rule: start with the failure mode most likely for the scaffold in front of you, not with a wholesale method rewrite. A scaffold prone to deamidation gets an orthogonal separation; one prone to sequence variants gets fragmentation-based confirmation.
Regulators are moving the same direction. Analysis of FDA expectations and trade reporting concludes that manufacturers relying solely on HPLC-UV will need to upgrade. Treat that as a documentation roadmap, not a verdict on work already done.
Como você concilia isso com os limites da FDA e da EMA?
The thresholds define what you must report, identify, and qualify. They do not define what you must structurally confirm. That gap is where a purity-only release specification quietly stops short of the guidance it claims to satisfy.
Julho da FDA 2026 revised draft guidances for generic peptide products keep the impurity reporting, identificação, and qualification framework that has governed peptide submissions, and the FDA landing page names impurity thresholds without printing the numbers, so any specific figure should be checked against the current guidance text rather than a summary. A diretriz de peptídeos sintéticos da EMA que entrou em vigor em junho 2026 sets its expectations on the same foundation, and the guideline itself ties impurity control to the active substance’s defined structure. Neither document asks a chromatographic purity value to stand in for structural identity. They assume you already know what the molecule is. Peptide impurity profiling answers the reporting question; it does not answer the identity question, and the two are not interchangeable in a filing.
Conclusão
Purity is necessary but not sufficient, because a single oxygen-to-nitrogen edit can change what a molecule binds: a single oxygen-to-nitrogen edit rewired a natural product’s protein targets entirely, which is why modified peptide characterization has to answer identity, conectividade, conformação, and bioactivity questions rather than report one number. The broader shift is a change in how packages get assembled. Instead of running a default method list and hoping the gaps do not matter, teams should build the package from the questions the molecule raises, and state openly what each method cannot see. A field where every reported purity figure travels with its method and its blind spots would waste less material, fewer retests, and fewer late surprises.
Próximas etapas. If you are specifying a characterization package for a modified or peptide-like molecule and want the method set mapped to your actual structural risks, talk to our analytical team about an integrated characterization package covering impurity profiling, confirmação estrutural, and bioactivity interpretation.
Divulgação: MOL Changes provides analytical and synthesis services for modified peptides and related molecules, so we have a commercial interest in how these packages are specified.