Schnelle Antwort
A peptide lab that already runs, or is considering, an AI tool anywhere near QC has to answer one question before anyone relies on its output: what evidence wi…
Was ist der Verwendungszweck und die Risikoklassifizierung eines KI-Tools in der Peptid-QC??
M-Peptide Peptid Hgh Die Klassifizierung folgt dem, was die Ausgabe mit dem Datensatz macht, nicht so, wie der Anbieter das Tool nennt. Der Januar der FDA 2025 Der Leitlinienentwurf fordert Sponsoren auf, einen Nutzungskontext zu definieren, der die Regulierungsfrage abdeckt, die Rolle und der Umfang des Modells, beabsichtigte Benutzer, Ein- und Ausgänge, wie Ergebnisse mit anderen Beweisen kombiniert werden, und ob das Modell entscheidet, empfiehlt eine menschliche Überprüfung, oder ist ein Input für eine Entscheidung (Leitlinienentwurf der FDA). Derselbe Entwurf legt einen risikobasierten Glaubwürdigkeitsrahmen fest: Sponsoren wägen den Einfluss des Modells auf die Entscheidung und die Folgen einer falschen Ausgabe ab, Skalieren Sie dann die Datenqualität, Validierung und Prüfung, Leistungskennzahlen, Robustheit, Voreingenommenheit, Fehlerminderung und Erklärbarkeit entsprechend (Pressemitteilung der FDA, 2025-01-06).
Zwei Statusfakten verändern das Gewicht dieses Rahmenwerks. Der Entwurf war zum Zeitpunkt der Aktualisierung der CDER-Seite noch nicht fertiggestellt, was es immer noch als auflistet 2025 Leitlinienentwurf (CDR, Inhalt aktuell 2026-05-01). Die zehn Prinzipien, die FDA und EMA veröffentlicht haben 14 Januar 2026 sind freiwillig, sind keine verbindliche Regel, und sind kein Ersatz für den Entwurf (Leitprinzipien der FDA/EMA).
Peptide führen zu einem Anwendungsbereichsproblem. ICH Q6B schließt synthetische Peptide und Polypeptide aus seinem Anwendungsbereich aus, Daher kann ein Peptidlabor keine vorgelagerte Reinheitsspezifikation von dieser Richtlinie übernehmen (ICH Q6B, Schritt 4, 1999-03-10). Die bindenden Verpflichtungen sind älter und bereits in Kraft: Teil 11 erfordert eine Systemvalidierung, „um die Genauigkeit sicherzustellen.“, Zuverlässigkeit, konsistente beabsichtigte Leistung, und die Fähigkeit, ungültige oder geänderte Datensätze zu erkennen.“ (21 CFR 11.10(A)), und Anhang 11 heißt es: „Der Antrag sollte validiert werden; IT-Infrastruktur sollte qualifiziert sein“ (Annektieren 11 Prinzip).
Was macht die Eingabedaten für ein KI-Modell in einem GxP-Labor geeignet und nachvollziehbar??
Dateneignung ist eine dokumentierte Eigenschaft, keine Annahme. Die MHRA definiert Datenintegrität als „den Grad, in dem Daten vollständig sind“., konsistent, genau, vertrauenswürdig, zuverlässig sind und dass diese Eigenschaften der Daten während des gesamten Datenlebenszyklus erhalten bleiben,“ und fügt hinzu, dass „es keinen Unterschied in den Erwartungen gibt, unabhängig davon, welches Akronym verwendet wird“ zwischen ALCOA und ALCOA+ (MHRA GXP-Datenintegritätsleitfaden). In denselben Leitlinien heißt es, dass Metadaten „einen integralen Bestandteil des ursprünglichen Datensatzes bilden“ und dass Rohdaten eine vollständige Rekonstruktion der Aktivität ermöglichen müssen. Auf ein Modell angewendet, die Eingänge, Die Modellversion und ihre Parameter sind Teil des Datensatzes, kein optionaler Kontext.
Das Adoptionsbild ist eine Prognose, kein Ergebnis. In einem 2025 Deloitte-Umfrage von 103 QC-Führungskräfte von Biopharma, 50% meldete weniger Fehler und Abweichungen, 45% verbesserte Compliance und 43% kürzere Testfristen, während 38% erwarten, KI und maschinelles Lernen innerhalb von zwei bis drei Jahren in den QC-Betrieb zu integrieren (Deloitte 2025 Umfrage zum QC-Labor der Zukunft, Feldarbeit April 2025). Dabei handelt es sich um selbsternannte Führungskräfte, deren geografischer Standort nicht angegeben ist, nicht gemessene Zykluszeiten, und im eigenen Vermerk der Umfrage heißt es, dass die Stichprobe möglicherweise nicht die gesamte Branche abbildet.
Für die Rückverfolgbarkeit ist die Gegenbedingung ausschlaggebend: 40% der gleichen Führungskräfte gaben an, dass ihre QC-Labore immer noch mit getrennten Systemen und begrenzter Automatisierung arbeiten, mit über LIMS fragmentierten Daten, elektronische Laborbücher und Einzelgeräte (Deloitte-Umfrage). Fragmentierte Systeme sind genau die Bedingung, unter der Audit-Trails und die Rückverfolgbarkeit von Modellen am schwierigsten nachzuweisen sind.
Die Branchen-GAMP-Anleitung kann die Eingabeprotokollierung beeinflussen, Vorhersagerückverfolgbarkeit und Driftüberwachung. Behandeln Sie es als branchenübliche Praxis, keine eigenständige rechtliche Verpflichtung; Verbinden Sie jede Steuerung mit dem vorgesehenen Verwendungszweck, geltenden Anforderungen und einer dokumentierten Risikobewertung.
Was genau wird validiert, und anhand welcher vordefinierten Akzeptanzkriterien?
Zwei Dinge werden validiert, und allgemeine Anleitungen verschmelzen sie. Das Analyseverfahren ist unter ICH Q2 validiert(R2), was erfordert, dass „vor der Validierungsstudie, Es sollte ein Validierungsprotokoll erstellt werden,„, der den beabsichtigten Zweck des Verfahrens und die zu validierenden Leistungsmerkmale und zugehörigen Kriterien enthält (ICH Q2(R2)). Genauigkeit Peptidunternehmen und Präzision können unabhängig bewertet werden, jeweils anhand eines vordefinierten Akzeptanzkriteriums. Das Modell wird separat validiert, Anhand des Nutzungskontexts und der Glaubwürdigkeitsaktivitäten skaliert das FDA-Framework den Einfluss des Modells auf die Entscheidung (Leitlinienentwurf der FDA).
Kriterien für die Akzeptanz von Verunreinigungen erfordern ein Produkt- und wegspezifische Begründung. ICH Q6A und Q6B stellen keine universelle Spezifikation für synthetische Peptide bereit; ihre Grundsätze dürfen nur im angemessenen Umfang in eine Beurteilung einfließen. Verwenden Sie die entsprechende Peptidanleitung, qualifizierte Verunreinigungsgrade, Prozessfähigkeits- und Stabilitätsnachweise.
Es ist verfügbar, wie eine dokumentierte Modellmetrik aussieht, aber nur als Beispiel. Ein Deep-Learning-Chromatographie-Integrationsmodell wurde mit einem Ziel von mehr als entwickelt 90% Genauigkeit und weniger als 10 Zu 15% Integrationsfehler, mit Vorhersage der Retentionszeit innerhalb 0.3 Minuten für 95% von IEX-Peaks und Grenzfehlern von ungefähr 0.1 Zu 1.3 Minuten je nach Methode (Biotechnologie und Bioingenieurwesen, 2024). Keine Quelle bringt Zahlen dieser Art mit einer regulatorischen Akzeptanzschwelle in Verbindung, Sie veranschaulichen also die Kennzahl, die ein Sponsor dokumentieren würde, kein Maßstab zum Kopieren.
Der Fehlermodus ist ein Protokoll, das nach den Daten geschrieben wird. Annektieren 11 verlangt von den Herstellern, „Standards“ zu rechtfertigen, Protokolle, Akzeptanzkriterien, Verfahren und Aufzeichnungen basierend auf der Risikobewertung,” und die Änderungskontrolle einzubeziehen Großhandelslieferant für Peptide Aufzeichnungen und Meldungen von Abweichungen in der Validierungsdokumentation (Annektieren 11 §4.1, §4.2).
Wie werden KI-Modelle im Laufe der Zeit versioniert und änderungskontrolliert??
Die Versionierung ist eine Anforderung für gesteuerte Systeme, kein Software-Komfort. Annektieren 11 In § 10 heißt es: „Änderungen an einem computergestützten System, einschließlich Systemkonfigurationen, dürfen nur auf kontrollierte Weise und gemäß einem festgelegten Verfahren vorgenommen werden.“,” und §11 erfordert eine regelmäßige Bewertung, um zu bestätigen, dass das System in einem gültigen Zustand bleibt (Annektieren 11). Ein umgeschultes Modell ist nach diesem Wortlaut ein verändertes System.
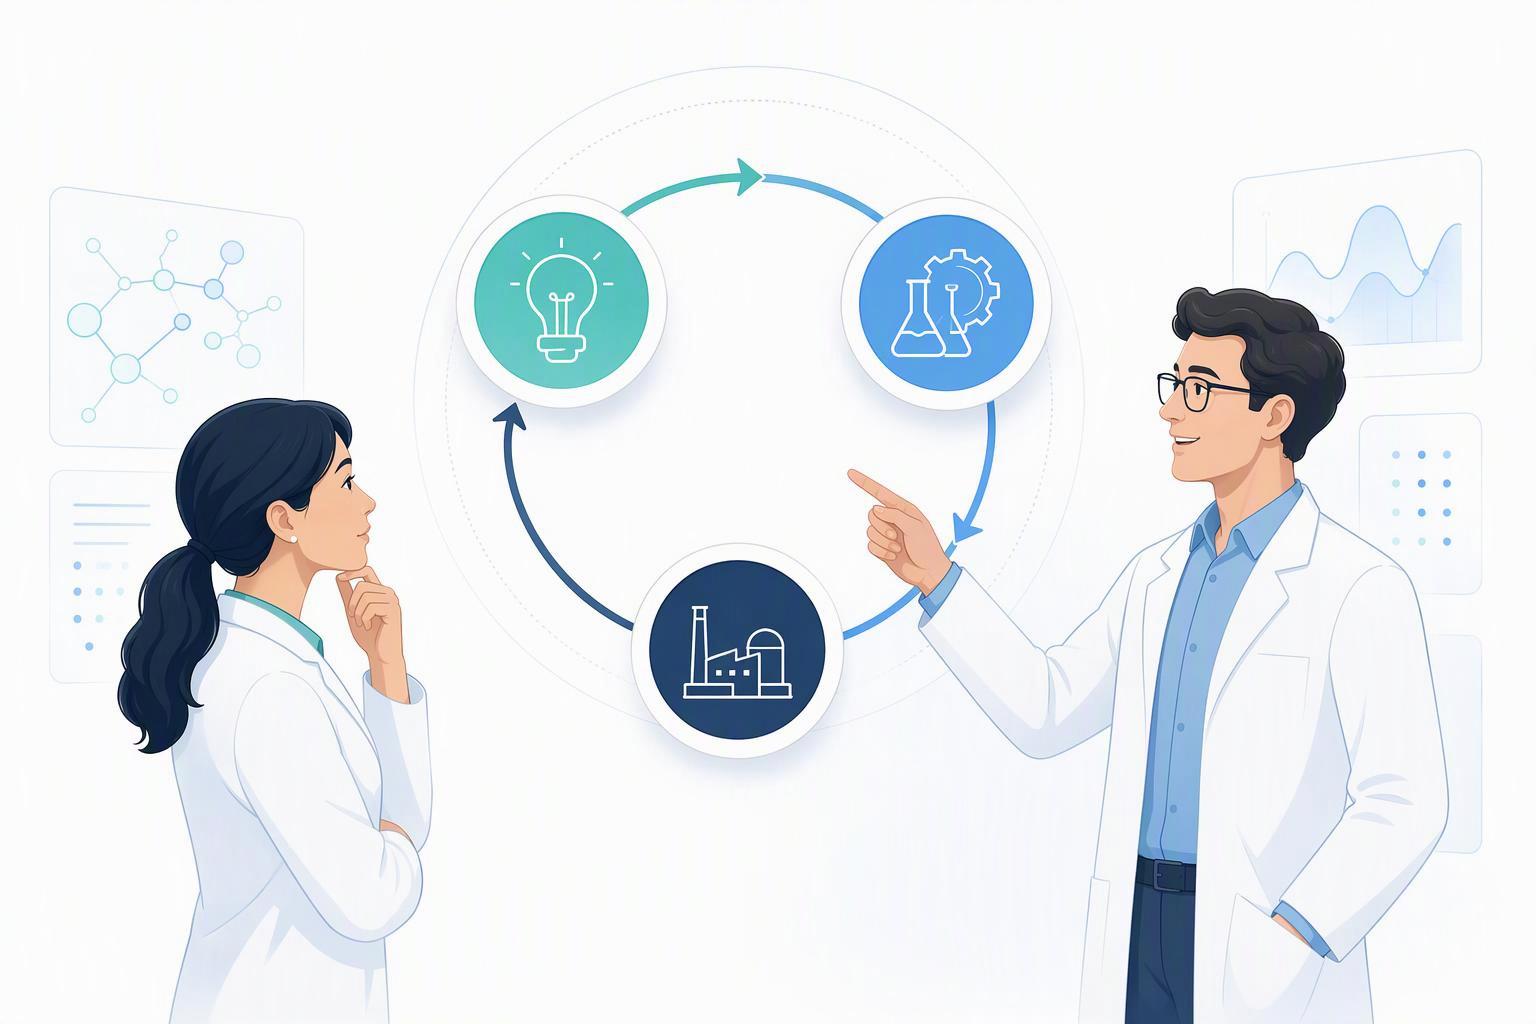
SPORT 5 Die zweite Ausgabe beschreibt den Lebenszyklus des Subsystems für maschinelles Lernen in drei Phasen: Konzept (Verwendungszweck, GxP-Kontext, Risiken, Leistungsziele, Akzeptanzkriterien), Projekt (Iterative Datenaufbereitung, Modellauswahl, Ausbildung, Tuning, Tests anhand vordefinierter Kriterien, mit Ausbildung, Validierungs- und Testdaten getrennt), und Operationen (kontrollierter Einsatz, Leistungsüberwachung, Daten- und Modell-Governance, Umgang mit Vorfällen, regelmäßige Überprüfung, kontrollierte Updates) (ISPE GAMP 5 Zweite Auflage, Juli 2022). Der Lebenszyklus ist iterativ: Durch die Betriebsüberwachung kann ein Modell wieder in die Bewertung zurückgeschickt werden, Weiterentwicklung oder Revalidierung.
Der GAMP-Leitfaden der ISPE zu künstlicher Intelligenz macht die Auslöser konkret. Die Umschulung unterliegt vorab festgelegten Kriterien, entweder die Leistung unter einem festgelegten Schwellenwert oder das Eintreffen neuer Daten, Beim Hinzufügen von Daten sollten kontinuierliche Schulungen und erneute Tests in Betracht gezogen werden, Algorithmen verfeinern oder ein Modell neu trainieren, mit einer dokumentierten Folgenabschätzung, bevor ein geändertes Modell veröffentlicht wird (ISPE GAMP-Leitfaden: Künstliche Intelligenz, 2025). Durch die Modellversionierung sind Änderungen nachvollziehbar und die Ergebnisse reproduzierbar.
Der Fehlermodus ist eine Modellaktualisierung, die nie erneut qualifiziert wurde. Teil 11 erfordert Revisions- und Änderungskontrollverfahren, die einen Prüfpfad führen, der die zeitliche Abfolge der Entwicklung und Änderung der Systemdokumentation dokumentiert (21 CFR 11.10(k)), und Anhang 11 erwartet Änderungskontrollaufzeichnungen in der Validierungsdokumentation selbst.
Wo bleibt die menschliche Überprüfung obligatorisch, wenn KI eine QC-Entscheidung berührt??
Weisen Sie verantwortliche Qualitätsabteilungen oder qualifizierte Personen gemäß dem geltenden GMP-Rahmen zu. Teil 11 Autoritäts- und Signaturkontrollen erfordern nicht selbst eine manuelle Genehmigung jeder zwischenzeitlichen KI-Ausgabe. Validieren Sie die automatisierten Schritte, Eskalationskriterien und Informationen, die in der endgültigen Disposition verwendet werden.
Das EU-KI-Gesetz liefert das Aufsichtsvokabular, wenn ein System als Hochrisikosystem gilt: Solche Systeme müssen so gestaltet sein, dass sie „während der Zeit ihrer Nutzung von natürlichen Personen wirksam überwacht werden können“.,„Und die Aufsicht muss es dem Aufseher ermöglichen, Fähigkeiten und Grenzen zu verstehen, Bleiben Sie sich der Automatisierungsverzerrung bewusst, Ausgaben richtig interpretieren, entscheiden, die Ausgabe nicht zu verwenden oder zu überschreiben oder umzukehren, und eingreifen oder das System stoppen (Artikel zum EU-KI-Gesetz 14). Artikel 14 gilt für Anhang III Hochrisikosysteme ab 2026-08-02 und nach Anhang I eingebettete Hochrisikosysteme aus 2027-08-02. Pharma QC AI ist nicht automatisch mit einem hohen Risiko verbunden; Die Klassifizierung hängt von der Produktfunktion ab, Daher muss der Zustand eher beurteilt als angenommen werden.
Das FDA-Rahmenwerk erreicht von der Modellseite aus den gleichen Punkt: Ob das Modell entscheidet, muss aus dem Nutzungskontext hervorgehen, empfiehlt eine menschliche Überprüfung, oder ist ein Input für eine Entscheidung (Leitlinienentwurf der FDA). Keine Quelle legt eine universelle Vertrauensschwelle fest, wie zum Beispiel 0.80 oder 0.95, zum Weiterleiten einer Ausgabe zur menschlichen Überprüfung. Dieses Fehlen ist der Punkt, auf den das risikobasierte Rahmenwerk hinweist: Der Schwellenwert muss für den vorgesehenen Verwendungszweck begründet und validiert sein.
Der Fehlermodus wird dokumentiert. A 2025 In einem Warnschreiben der FDA wurde ein Unternehmen zitiert 21 CFR 211.68(B) Weil, während der Überprüfung der Audit-Trails des analytischen Systems für abschließende Release-Tests, Die Inspektion ergab, dass das Unternehmen die von seinen Instrumenten erfassten Prüfprotokolle und Rohanalysedaten nicht überprüfte und über keine schriftlichen Verfahren zur Überprüfung elektronischer Daten oder Integration für die Chargenfreigabe verfügte (Wisconsin Pharmacal Company, Abmahnungsschreiben 320-25-103, 2025-08-22). A 2021 In einem Brief an Adamson Analytical Laboratories heißt es: „21 CFR 211.22 erfordert eine Datenüberprüfung vor der Chargenfreigabe, einschließlich Audit-Trail-Daten.“ (Adamson Analytical Laboratories, Abmahnungsschreiben 614644, 2021-08-17).
Was erwartet ein Prüfer in einem prüfungsbereiten KI-Validierungsdatensatz??
Ein prüfungsbereiter Datensatz besteht aus einer Reihe benannter Felder, keine Erzählung. Teil 11 erfordert Sicherheit, computergeneriert, Zeitgestempelte Audit-Trails, die Datum und Uhrzeit der erstellten Bedienereingaben und -aktionen unabhängig aufzeichnen, Ändern oder Löschen elektronischer Aufzeichnungen, besagt, dass Datensatzänderungen „zuvor aufgezeichnete Informationen nicht verdecken dürfen“.,” und erfordert eine Aufbewahrung mindestens so lange, wie der Betreff vorliegt und für die Überprüfung und Vervielfältigung durch die Agentur verfügbar ist (21 CFR 11.10(e)). Unterschriften müssen den gedruckten Namen des Unterzeichners tragen, das Datum und die Uhrzeit, und die Bedeutung der Signatur, wie z.B. Rezension, Genehmigung, Verantwortung oder Urheberschaft (21 CFR 11.50).
Annektieren 11 formuliert die Audit-Trail-Anforderung anders: Rücksicht genommen werden sollte, basierend auf einer Risikobewertung, bis hin zum Aufbau einer Protokollierung aller GMP-relevanten Änderungen und Löschungen, Der Grund für eine Änderung oder Löschung sollte dokumentiert werden, und Audit-Trails müssen verfügbar sein, in eine allgemeinverständliche Form umwandelbar, und regelmäßig überprüft (Annektieren 11 §9). Teil 11 ist vorschreibend; Annektieren 11 ist risikobehaftet. Ein Labor, das einen Kontrollsatz für beide Märkte entwickelt, muss die strengere Lesart erfüllen.
Das MHRA-Vokabular sagt dem Prüfer, was Vollständigkeit für einen Modelldatensatz bedeutet: Daten müssen zuordenbar sein, lesbar, gleichzeitig, originell und genau, und Governance-Maßnahmen müssen es vollständig halten, konsistent, dauerhaft und während des gesamten Lebenszyklus verfügbar, wobei Metadaten einen integralen Bestandteil des Originaldatensatzes bilden (MHRA GXP-Datenintegritätsleitfaden). Für ein KI-Tool, das bedeutet die Modellversion, seine Eingänge, seine Vorhersage und die Aktion des Rezensenten befinden sich alle in derselben rekonstruierbaren Aufzeichnung.
Die Glaubwürdigkeitsaktivitäten des FDA-Rahmenwerks legen fest, was die Aufzeichnung über das Modell selbst nachweisen muss: Datenqualität, Validierung und Prüfung, Leistungskennzahlen, Robustheit, Voreingenommenheit, Fehlerminderung, und Erklärbarkeit, wo nötig, skaliert auf den Einfluss des Modells und die Folgen einer fehlerhaften Ausgabe (Pressemitteilung der FDA, 2025-01-06). Die zehn Prinzipien, die FDA und EMA im Januar veröffentlicht haben 2026 Fügen Sie Datenverwaltung und Dokumentation hinzu, risikobasierte Leistungsbeurteilung, Lebenszyklusmanagement, und klar, wesentliche Informationen als benannte Erwartungen (Leitprinzipien der FDA/EMA).
Eine Lücke sollte klar benannt werden: Keine Quelle beschreibt, wie ein bestimmtes KI-Modell die Signatur-zu-Datensatz-Verknüpfung von Teil 11 erfüllt, die Einzigartigkeit elektronischer Signaturen, oder die Anforderung mit zwei unterschiedlichen Identifikationskomponenten, und keiner beschreibt, wie ein Modell mit Annex interagiert 11 §15, Dadurch können nur qualifizierte Personen die Chargenfreigabe mithilfe einer elektronischen Signatur bescheinigen (Annektieren 11). Die Quellen gehen darauf nicht ein, also muss die Validierungsdatei. Großhandelspeptidfabrik
Wie hängen KI-Validierungsnachweise mit dem CoA und den Los-zu-Los-Paketen zusammen, die ein Peptidkäufer bewertet??
Das CoA ist das nachgelagerte Artefakt des Validierungsdatensatzes, und seine Reinheitslinie ist nur so stark wie die Methode dahinter. In Q6B heißt es, dass die Reinheit „in hohem Maße methodenabhängig“ ist und dass „die Reinheit der Arzneimittelsubstanz und des Arzneimittelprodukts durch eine Kombination analytischer Verfahren beurteilt wird“. (ICH Q6B). Ein einzelner Reinheitsprozentsatz auf einem Peptid-CoA trägt daher die Methodenidentität, das Akzeptanzkriterium und den Validierungsstatus dieser Methode, oder es enthält nichts, was ein Prüfer überprüfen könnte. Peptidtechnologien
Vergleichen Sie die Chargenergebnisse mit begründeten Kriterien für das tatsächliche Produkt, Methode und Verunreinigungsrisiko. Eine einfache Berechnung des Mittelwerts plus drei Standardabweichungen stellt weder eine Sicherheitsqualifikation dar, noch liefert sie einen universellen Grenzwert für die Freisetzung synthetischer Peptide. Dokumentieren Sie die wissenschaftliche und regulatorische Grundlage für jedes Kriterium.
Wo ein KI-Tool den Release-Pfad berührt, Das CoA-Paket übernimmt die Pflichten zur elektronischen Aufzeichnung. Teil 11 erfordert die Fähigkeit, genaue und vollständige Kopien von Aufzeichnungen in für Menschen lesbarer und elektronischer Form zu erstellen, die für die Einsichtnahme geeignet sind, Überprüfen und Kopieren, und erfordert den Schutz von Aufzeichnungen, damit sie während der gesamten Aufbewahrungsfrist genau und leicht abgerufen werden können (21 CFR 11.10(B), (C)). Annektieren 11 §8.2 fügt hinzu, dass es für Datensätze, die die Chargenfreigabe unterstützen, möglich sein sollte, Ausdrucke zu erstellen, aus denen hervorgeht, ob Daten seit der ursprünglichen Eingabe geändert wurden (Annektieren 11).
Das Ausmaß des Überprüfungsproblems wird in veröffentlichten Triage-Daten deutlich. In einem 2024 Studie des Microchemical Journal, Es handelt sich um ein überwachtes Lernspitzenbewertungs- und automatisiertes Überprüfungstool 85% automatisch die Anzahl der Chromatogrammsegmente erfasst und die restlichen gesendet 15% zur manuellen Überprüfung (Alewijn et al., Mikrochemisches Journal 207:111578, 2024). Das ist eine Triage-Rate, keine Falsch-Positiv-Rate, und die Studie ergab eine gleichwertige quantitative Leistung wie die Expertenintegration. Eine vom Anbieter angegebene Zahl für ein anderes Tool behauptet ungefähr 90% Reproduktion von Expertenintegrationen und 88% korrekte Spitzenerkennung gegen 48% für den herkömmlichen Algorithmus (Shimadzu Peakintelligence für LC, vom Anbieter gemeldet, 2024-11-01); Die beiden Zahlen messen unterschiedliche Dinge und sollten nicht direkt verglichen werden.
Abschluss
Das Beweispaket für die KI-Validierung bei Peptidqualitätsoperationen besteht aus sechs Kisten, und für keine davon ist ein peptidspezifischer Präzedenzfall erforderlich. Definieren Sie den Verwendungskontext und klassifizieren Sie das Tool danach, welche Auswirkungen seine Ausgabe auf den Datensatz hat, gemäß dem Januar der FDA 2025 Leitlinienentwurf (Leitlinienentwurf der FDA). Eignung von Dokumentdaten im Sinne der MHRA, mit Metadaten als Teil des Originaldatensatzes (MHRA GXP-Datenintegritätsleitfaden). Schreiben Sie vor der Studie das Validierungsprotokoll und die vordefinierten Akzeptanzkriterien, under ICH Q2(R2) (ICH Q2(R2)). Versionierung und Änderungskontrolle des Modells als Regelsystem gemäß Anhang 11 §10 und der GAMP-Lebenszyklus (Annektieren 11; ISPE GAMP 5 Zweite Auflage). Bewahren Sie die menschliche Überprüfung und ihre Vorrangbefugnisse in den Aufzeichnungen gemäß Teil auf 11 §11.10(G) und §11.70 (21 CFR Teil 11). Erstellen Sie Audit-Trails, die frühere Daten nicht verdecken und regelmäßig überprüft werden (Annektieren 11 §9).
Es bleiben zwei ehrliche Lücken. Keine Quelle dokumentiert ein KI-Tool, das eine Entscheidung über die Freisetzung von Polypeptiden trifft oder unterstützt, und keine Regulierungsbehörde hat einen Vertrauensschwellenwert für die Weiterleitung von KI-Ausgaben an eine menschliche Überprüfung festgelegt. Beide Lücken sind der Grund für die Validierungsdatei, nicht die Ansprüche des Verkäufers, ist der Beweis, den ein Inspektor lesen wird.
Beginnen Sie mit einem definierten Anwendungsfall. Dokumentieren Sie seine Regulierungsfrage, Dateneingaben, Modellversion, Akzeptanzkriterien, Überprüfen Sie Verantwortlichkeiten und Änderungsauslöser, Bewerten Sie dann die Beweislücken vor dem Einsatz.