Trả lời nhanh
A peptide lab that already runs, or is considering, an AI tool anywhere near QC has to answer one question before anyone relies on its output: what evidence wi…
Mục đích sử dụng và phân loại rủi ro của công cụ AI trong QC peptide là gì?
Peptide M Peptide Hgh Phân loại tuân theo những gì đầu ra thực hiện đối với bản ghi, không phải cái mà nhà cung cấp gọi là công cụ. Tháng 1 của FDA 2025 dự thảo hướng dẫn yêu cầu các nhà tài trợ xác định bối cảnh sử dụng bao gồm câu hỏi quy định, vai trò và phạm vi của mô hình, người dùng dự định, đầu vào và đầu ra, kết quả đầu ra kết hợp với các bằng chứng khác như thế nào, và liệu mô hình có quyết định, đề nghị xem xét con người, hoặc là một đầu vào cho một quyết định (Dự thảo hướng dẫn của FDA). Dự thảo tương tự đặt ra khuôn khổ tín nhiệm dựa trên rủi ro: các nhà tài trợ cân nhắc ảnh hưởng của mô hình đến quyết định và hậu quả của kết quả đầu ra không chính xác, sau đó mở rộng quy mô chất lượng dữ liệu, xác nhận và thử nghiệm, số liệu hiệu suất, sự vững chãi, sự thiên vị, giảm thiểu lỗi và giải thích phù hợp (Thông cáo báo chí của FDA, 2025-01-06).
Hai sự thật về trạng thái thay đổi mức độ ảnh hưởng của khuôn khổ đó. Bản dự thảo chưa được hoàn thiện kể từ khi cập nhật trang CDER, vẫn liệt kê nó như một 2025 dự thảo hướng dẫn (CDR, nội dung hiện tại 2026-05-01). Mười nguyên tắc FDA và EMA ban hành vào ngày 14 Tháng Một 2026 là tự nguyện, không phải là một quy tắc ràng buộc, và không phải là sự thay thế cho bản dự thảo (Nguyên tắc hướng dẫn của FDA/EMA).
Peptide thêm một vấn đề về phạm vi. ICH Q6B loại trừ peptide và polypeptide tổng hợp khỏi phạm vi của nó, vì vậy phòng thí nghiệm peptide không thể kế thừa thông số kỹ thuật về độ tinh khiết ngược dòng từ hướng dẫn đó (Tôi Q6B, Bước chân 4, 1999-03-10). Các nghĩa vụ ràng buộc đã cũ hơn và đã có hiệu lực: Phần 11 yêu cầu xác nhận hệ thống “để đảm bảo tính chính xác, độ tin cậy, hiệu suất dự định nhất quán, và khả năng phân biệt các hồ sơ không hợp lệ hoặc bị thay đổi” (21 CFR 11.10(Một)), và Phụ lục 11 nói rằng “ứng dụng phải được xác thực; Hạ tầng CNTT phải đủ tiêu chuẩn” (Phụ lục 11 Nguyên tắc).
Điều gì làm cho dữ liệu đầu vào phù hợp và có thể theo dõi được đối với mô hình AI trong phòng thí nghiệm GxP?
Sự phù hợp của dữ liệu là một thuộc tính được ghi lại, không phải là một giả định. MHRA định nghĩa tính toàn vẹn của dữ liệu là “mức độ hoàn chỉnh của dữ liệu, nhất quán, chính xác, đáng tin cậy, đáng tin cậy và những đặc điểm này của dữ liệu được duy trì trong suốt vòng đời của dữ liệu,” và nói thêm rằng “không có sự khác biệt về kỳ vọng bất kể từ viết tắt nào được sử dụng” giữa ALCOA và ALCOA+ (Hướng dẫn về tính toàn vẹn dữ liệu của MHRA GXP). Hướng dẫn tương tự nêu rõ rằng siêu dữ liệu “tạo thành một phần không thể thiếu của hồ sơ gốc” và dữ liệu thô phải cho phép tái tạo lại toàn bộ hoạt động. Áp dụng cho mô hình, đầu vào, phiên bản mô hình và các tham số của nó là một phần của bản ghi, bối cảnh không phải là tùy chọn.
Hình ảnh thông qua là một dự báo, không phải là một kết quả. trong một 2025 Khảo sát của Deloitte 103 giám đốc điều hành QC dược phẩm sinh học, 50% báo cáo ít lỗi và sai lệch hơn, 45% cải thiện sự tuân thủ và 43% thời gian thử nghiệm ngắn hơn, trong khi 38% dự kiến sẽ nhúng AI và học máy vào hoạt động QC trong vòng hai đến ba năm (Deloitte 2025 Phòng thí nghiệm QC của Khảo sát Tương lai, thực địa 2025). Đó là những nhân vật điều hành tự báo cáo và không nêu rõ địa lý, thời gian chu kỳ không được đo, và ghi chú riêng của cuộc khảo sát cho biết mẫu có thể không đại diện cho toàn bộ ngành.
Điều kiện ngược lại là điều kiện quan trọng để truy xuất nguồn gốc: 40% cùng các giám đốc điều hành cho biết phòng thí nghiệm QC của họ vẫn hoạt động với hệ thống bị ngắt kết nối và tự động hóa hạn chế, với dữ liệu được phân mảnh trên LIMS, sổ ghi chép phòng thí nghiệm điện tử và dụng cụ cá nhân (khảo sát của Deloitte). Các hệ thống bị phân mảnh chính xác là tình trạng mà các đường kiểm tra và truy xuất nguồn gốc mô hình khó chứng minh nhất.
Hướng dẫn GAMP của ngành có thể cung cấp thông tin cho việc ghi nhật ký đầu vào, truy xuất nguồn gốc dự đoán và giám sát trôi dạt. Hãy coi đó là thông lệ tốt trong ngành, không phải là một nghĩa vụ pháp lý độc lập; kết nối từng điều khiển với mục đích sử dụng, các yêu cầu áp dụng và đánh giá rủi ro được ghi lại.
Chính xác những gì được xác nhận, và chống lại những tiêu chí chấp nhận được xác định trước?
Hai điều được xác nhận, và hướng dẫn chung hợp nhất chúng. Quy trình phân tích được xác nhận theo ICH Q2(R2), trong đó yêu cầu rằng “trước khi nghiên cứu xác nhận, một giao thức xác nhận nên được tạo ra,” bao gồm mục đích dự kiến của quy trình và các đặc tính thực hiện cũng như các tiêu chí liên quan cần được xác nhận (Tôi quý 2(R2)). Sự chính xác Công ty peptit và độ chính xác có thể được đánh giá độc lập, mỗi tiêu chí chấp nhận được xác định trước. Mô hình được xác nhận riêng, dựa trên bối cảnh sử dụng và các hoạt động đáng tin cậy mà khuôn khổ của FDA mở rộng theo mức độ ảnh hưởng của mô hình đối với quyết định (Dự thảo hướng dẫn của FDA).
Tiêu chí chấp nhận tạp chất yêu cầu một sản phẩm- và cơ sở lý luận cụ thể về con đường. ICH Q6A và Q6B không cung cấp thông số kỹ thuật peptide tổng hợp phổ biến; nguyên tắc của họ chỉ có thể cung cấp thông tin cho việc đánh giá trong phạm vi thích hợp. Sử dụng hướng dẫn peptide hiện hành, mức độ tạp chất đủ tiêu chuẩn, khả năng xử lý và bằng chứng ổn định.
Số liệu mô hình được ghi lại trông như thế nào có sẵn, nhưng chỉ là một ví dụ. Một mô hình tích hợp sắc ký học sâu đã được phát triển với mục tiêu lớn hơn 90% độ chính xác và ít hơn 10 ĐẾN 15% lỗi tích hợp, với dự đoán thời gian lưu trong vòng 0.3 phút cho 95% của các đỉnh IEX và sai số biên khoảng 0.1 ĐẾN 1.3 phút tùy theo phương pháp (Công nghệ sinh học và Kỹ thuật sinh học, 2024). Không có nguồn nào kết nối các số liệu thuộc loại đó với ngưỡng chấp nhận theo quy định, vì vậy chúng minh họa thước đo mà nhà tài trợ sẽ ghi lại, không phải là điểm chuẩn để sao chép.
Chế độ lỗi là một giao thức được viết sau dữ liệu. Phụ lục 11 yêu cầu các nhà sản xuất phải biện minh cho “các tiêu chuẩn, giao thức, tiêu chí chấp nhận, thủ tục và hồ sơ dựa trên đánh giá rủi ro,” và bao gồm kiểm soát thay đổi Nhà cung cấp peptide bán buôn hồ sơ và báo cáo về những sai lệch trong tài liệu xác nhận (Phụ lục 11 §4.1, §4.2).
Các mô hình AI được phiên bản và kiểm soát thay đổi như thế nào theo thời gian?
Phiên bản là một yêu cầu hệ thống được kiểm soát, không phải là một phần mềm tiện lợi. Phụ lục 11 §10 nêu rõ rằng “bất kỳ thay đổi nào đối với hệ thống máy tính bao gồm cả cấu hình hệ thống chỉ nên được thực hiện theo cách được kiểm soát theo một quy trình xác định”.,” và §11 yêu cầu đánh giá định kỳ để xác nhận hệ thống vẫn ở trạng thái hợp lệ (Phụ lục 11). Một mô hình được đào tạo lại là một hệ thống được thay đổi theo cách diễn đạt đó.
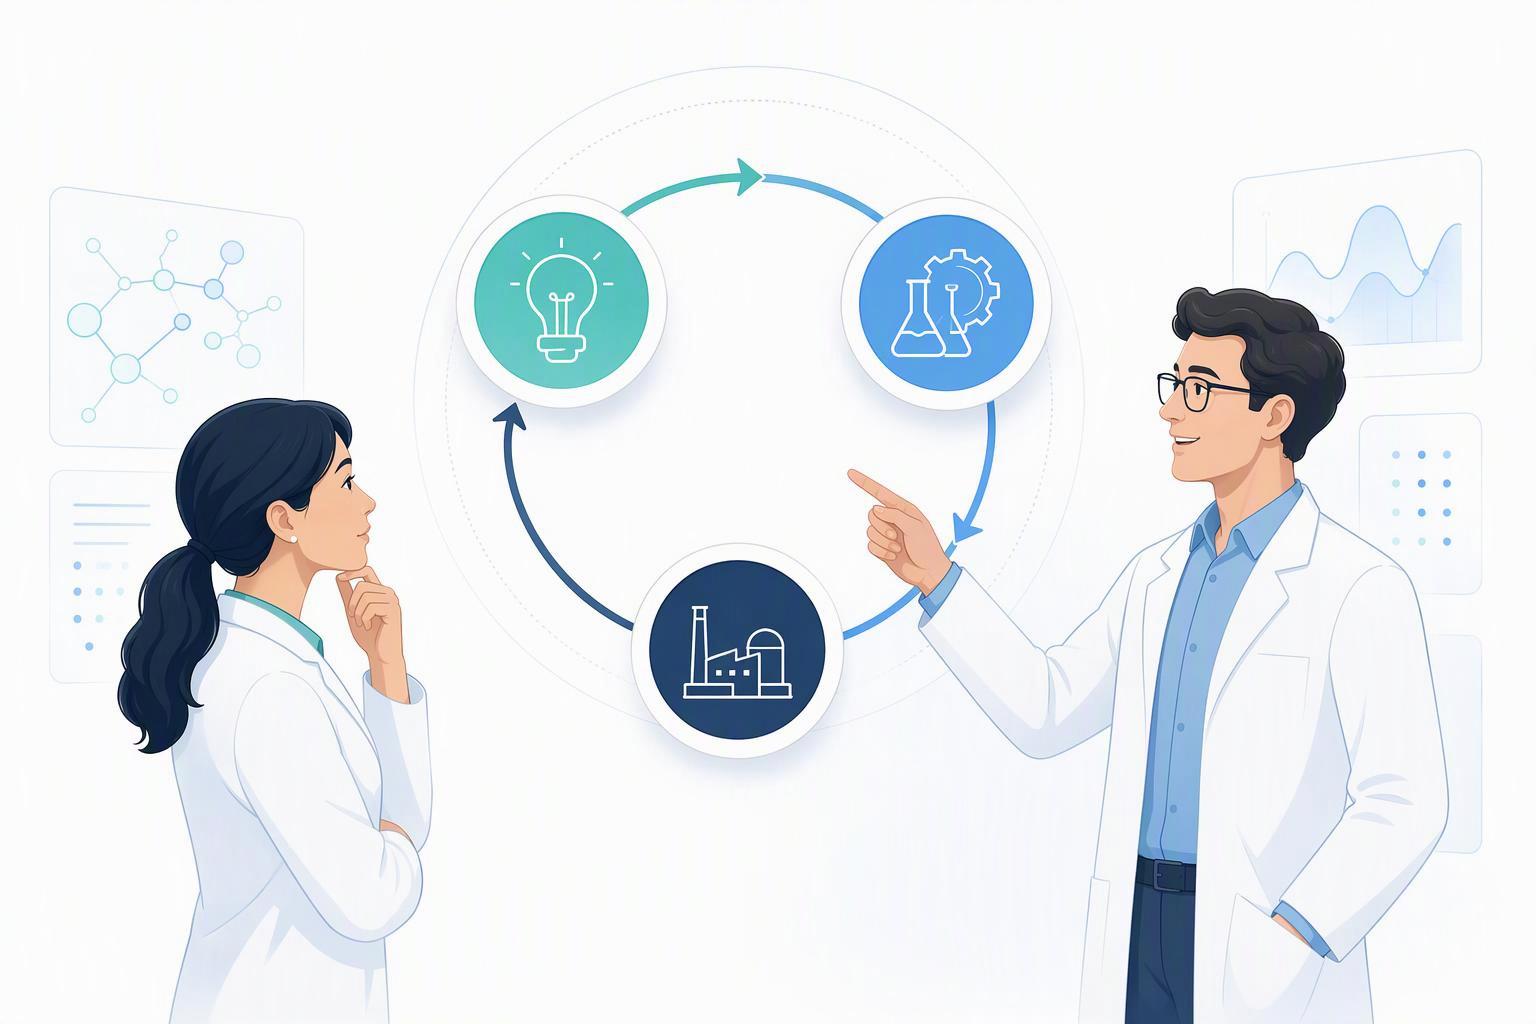
THỂ THAO 5 Phiên bản thứ hai mô tả vòng đời của hệ thống con học máy theo ba giai đoạn: Ý tưởng (mục đích sử dụng, Bối cảnh GxP, rủi ro, mục tiêu hiệu suất, tiêu chí chấp nhận), Dự án (chuẩn bị dữ liệu lặp, lựa chọn mô hình, đào tạo, điều chỉnh, kiểm tra theo các tiêu chí được xác định trước, với đào tạo, dữ liệu xác nhận và kiểm tra được tách riêng), và hoạt động (triển khai có kiểm soát, giám sát hiệu suất, quản trị dữ liệu và mô hình, xử lý sự cố, đánh giá định kỳ, cập nhật được kiểm soát) (ISPE GAMP 5 Ấn bản thứ hai, Tháng bảy 2022). Vòng đời được lặp đi lặp lại: giám sát vận hành có thể gửi mô hình trở lại hoạt động đánh giá, phát triển hoặc xác nhận lại.
Hướng dẫn GAMP của ISPE về trí tuệ nhân tạo làm cho các yếu tố kích hoạt trở nên cụ thể. Việc đào tạo lại được quản lý bởi các tiêu chí được xác định trước, hiệu suất dưới ngưỡng đã thiết lập hoặc sự xuất hiện của dữ liệu mới, và việc đào tạo và kiểm tra lại liên tục nên được xem xét khi dữ liệu được thêm vào, thuật toán được tinh chỉnh hoặc mô hình được đào tạo lại, với đánh giá tác động được ghi lại trước khi mô hình thay đổi được đưa ra (Hướng dẫn ISPE GAMP: Trí tuệ nhân tạo, 2025). Phiên bản mô hình tồn tại để các thay đổi có thể theo dõi được và có thể tái tạo kết quả.
Chế độ lỗi là bản cập nhật mô hình chưa bao giờ được đánh giá lại. Phần 11 yêu cầu các thủ tục sửa đổi và kiểm soát thay đổi để duy trì dấu vết kiểm toán ghi lại sự phát triển theo trình tự thời gian và sửa đổi tài liệu hệ thống (21 CFR 11.10(k)), và Phụ lục 11 mong đợi các bản ghi kiểm soát thay đổi bên trong tài liệu xác thực.
Ở đâu việc đánh giá của con người vẫn là bắt buộc khi AI chạm đến quyết định QC?
Phân công trách nhiệm của đơn vị chất lượng hoặc Người có trình độ chuyên môn theo khuôn khổ GMP hiện hành. Phần 11 Bản thân các biện pháp kiểm soát quyền và chữ ký không yêu cầu phê duyệt thủ công mọi đầu ra AI trung gian. Xác thực các bước tự động, tiêu chí báo cáo và thông tin được sử dụng trong quyết định cuối cùng.
Đạo luật AI của EU cung cấp từ vựng giám sát trong đó hệ thống được coi là có rủi ro cao: những hệ thống như vậy phải được thiết kế sao cho chúng “có thể được các thể nhân giám sát một cách hiệu quả trong thời gian chúng được sử dụng”.,và giám sát phải để người giám sát hiểu được khả năng và giới hạn, vẫn nhận thức được sự thiên vị tự động hóa, giải thích kết quả đầu ra một cách chính xác, quyết định không sử dụng hoặc ghi đè hoặc đảo ngược kết quả đầu ra, và can thiệp hoặc dừng hệ thống (Điều khoản Đạo luật AI của EU 14). Bài báo 14 áp dụng cho các hệ thống có rủi ro cao theo Phụ lục III từ 2026-08-02 và Phụ lục I gắn các hệ thống có rủi ro cao từ 2027-08-02. Pharma QC AI không tự động có nguy cơ cao; việc phân loại phụ thuộc vào chức năng sản phẩm, vì vậy điều kiện phải được đánh giá hơn là giả định.
Khuôn khổ FDA đạt đến cùng một vị trí từ phía mô hình: bối cảnh sử dụng phải nêu rõ liệu mô hình có quyết định, đề nghị xem xét con người, hoặc là một đầu vào cho một quyết định (Dự thảo hướng dẫn của FDA). Không có nguồn nào thiết lập ngưỡng tin cậy chung, chẳng hạn như 0.80 hoặc 0.95, để định tuyến đầu ra tới sự đánh giá của con người. Sự vắng mặt đó là điểm mà khuôn khổ dựa trên rủi ro tạo ra: ngưỡng phải được chứng minh và xác nhận cho mục đích sử dụng dự định.
Chế độ lỗi được ghi lại. MỘT 2025 Thư cảnh báo của FDA trích dẫn một công ty dưới 21 CFR 211.68(b) bởi vì, trong quá trình xem xét các quy trình kiểm tra hệ thống phân tích để thử nghiệm phát hành cuối cùng, cuộc kiểm tra phát hiện ra rằng công ty đã không xem xét các dấu vết kiểm toán và dữ liệu phân tích thô được các công cụ của mình thu thập và không có quy trình bằng văn bản để xem xét dữ liệu điện tử hoặc tích hợp để xuất xưởng theo lô (Công ty Dược phẩm Wisconsin, thư cảnh báo 320-25-103, 2025-08-22). MỘT 2021 thư gửi Phòng thí nghiệm phân tích Adamson nêu rõ rằng “21 CFR 211.22 yêu cầu xem xét dữ liệu trước khi phát hành hàng loạt bao gồm cả dữ liệu theo dõi kiểm toán” (Phòng thí nghiệm phân tích Adamson, thư cảnh báo 614644, 2021-08-17).
Kiểm toán viên mong đợi thấy gì trong hồ sơ xác thực AI sẵn sàng kiểm tra?
Bản ghi sẵn sàng kiểm tra là một tập hợp các trường được đặt tên, không phải là một câu chuyện kể. Phần 11 yêu cầu an toàn, do máy tính tạo ra, các bản kiểm tra được đánh dấu theo thời gian ghi lại độc lập ngày và giờ của các mục nhập của người vận hành và các hành động tạo ra, sửa đổi hoặc xóa hồ sơ điện tử, tuyên bố rằng những thay đổi trong hồ sơ “sẽ không che khuất thông tin được ghi lại trước đó,” và yêu cầu lưu giữ ít nhất trong thời gian đối tượng ghi lại và có sẵn để cơ quan xem xét và sao chép (21 CFR 11.10(e)). Chữ ký phải ghi rõ tên người ký, ngày và giờ, và ý nghĩa của chữ ký, chẳng hạn như xem xét, sự chấp thuận, trách nhiệm hoặc quyền tác giả (21 CFR 11.50).
Phụ lục 11 nói khác nhau về yêu cầu theo dõi kiểm tra: nên được xem xét, dựa trên đánh giá rủi ro, để xây dựng hồ sơ về tất cả các thay đổi và xóa bỏ liên quan đến GMP, lý do thay đổi hoặc xóa phải được ghi lại, và các dấu vết kiểm toán cần phải có sẵn, có thể chuyển đổi sang dạng dễ hiểu thông thường, và thường xuyên được xem xét (Phụ lục 11 §9). Phần 11 là quy định; Phụ lục 11 bị hạn chế rủi ro. Phòng thí nghiệm thiết kế một bộ điều khiển cho cả hai thị trường phải đáp ứng yêu cầu khắt khe hơn.
Từ vựng MHRA cho kiểm toán viên biết ý nghĩa của tính đầy đủ đối với một hồ sơ mẫu: dữ liệu phải được quy cho, dễ đọc, đương thời, nguyên bản và chính xác, và các biện pháp quản trị phải giữ cho nó được hoàn thiện, nhất quán, bền vững và sẵn có trong suốt vòng đời, với siêu dữ liệu tạo thành một phần không thể thiếu của hồ sơ gốc (Hướng dẫn về tính toàn vẹn dữ liệu của MHRA GXP). Đối với một công cụ AI, điều đó có nghĩa là phiên bản mô hình, đầu vào của nó, dự đoán của nó và hành động của người đánh giá đều nằm trong cùng một bản ghi có thể tái tạo được.
Các hoạt động đáng tin cậy của khuôn khổ FDA xác định những gì hồ sơ phải chứng minh về bản thân mô hình: chất lượng dữ liệu, xác nhận và thử nghiệm, số liệu hiệu suất, sự vững chãi, sự thiên vị, giảm thiểu lỗi, và khả năng giải thích khi cần thiết, được điều chỉnh theo mức độ ảnh hưởng của mô hình và hậu quả của kết quả đầu ra không chính xác (Thông cáo báo chí của FDA, 2025-01-06). Mười nguyên tắc FDA và EMA công bố vào tháng 1 2026 thêm quản trị dữ liệu và tài liệu, đánh giá hiệu suất dựa trên rủi ro, quản lý vòng đời, và rõ ràng, thông tin cần thiết như mong đợi được đặt tên (Nguyên tắc hướng dẫn của FDA/EMA).
Cần nói rõ một khoảng cách: không có nguồn nào mô tả cách một mô hình AI cụ thể đáp ứng liên kết chữ ký với bản ghi của Phần 11, tính duy nhất của chữ ký điện tử, hoặc yêu cầu thành phần nhận dạng hai khác biệt, và không có mô tả nào mô hình tương tác với Annex 11 §15, chỉ cho phép những người đủ tiêu chuẩn xác nhận xuất xưởng lô bằng chữ ký điện tử (Phụ lục 11). Các nguồn không đề cập đến nó, vì vậy tập tin xác nhận phải. Nhà máy bán buôn peptide
Bằng chứng xác thực AI kết nối với gói CoA và lô-tới-lô mà người mua peptide đánh giá như thế nào?
CoA là tạo phẩm xuôi dòng của bản ghi xác nhận, và đường thuần khiết của nó chỉ mạnh bằng phương pháp đằng sau nó. Q6B tuyên bố rằng độ tinh khiết “phụ thuộc nhiều vào phương pháp” và “độ tinh khiết của dược chất và thành phẩm thuốc được đánh giá bằng sự kết hợp của các quy trình phân tích” (Tôi Q6B). Do đó, một tỷ lệ phần trăm độ tinh khiết duy nhất trên một peptit CoA mang đặc tính nhận dạng của phương pháp, tiêu chí chấp nhận và trạng thái xác nhận của phương pháp đó với nó, hoặc nó không mang lại điều gì mà kiểm toán viên có thể kiểm tra. Công nghệ peptide
So sánh kết quả lô với các tiêu chí hợp lý cho sản phẩm thực tế, phương pháp và rủi ro tạp chất. Phép tính độ lệch trung bình cộng ba tiêu chuẩn đơn giản không thiết lập tiêu chuẩn an toàn cũng như không cung cấp giới hạn giải phóng peptide tổng hợp phổ biến. Ghi lại cơ sở khoa học và quy định cho từng tiêu chí.
Nơi công cụ AI chạm vào đường dẫn phát hành, gói CoA kế thừa nghĩa vụ hồ sơ điện tử. Phần 11 yêu cầu khả năng tạo ra các bản sao hồ sơ chính xác và đầy đủ ở dạng điện tử và dễ đọc cho con người, phù hợp cho việc kiểm tra, xem xét và sao chép, và yêu cầu bảo vệ hồ sơ để có thể truy xuất chính xác và sẵn sàng trong suốt thời gian lưu giữ (21 CFR 11.10(b), (c)). Phụ lục 11 §8.2 bổ sung thêm rằng đối với các bản ghi hỗ trợ phát hành hàng loạt, có thể tạo các bản in cho biết liệu có bất kỳ dữ liệu nào đã được thay đổi kể từ mục nhập ban đầu hay không (Phụ lục 11).
Quy mô của vấn đề đánh giá được hiển thị trong dữ liệu phân loại được công bố. trong một 2024 Tạp chí vi hóa học nghiên cứu, một công cụ đánh giá đỉnh cao và đánh giá tự động trong quá trình học tập có giám sát được xử lý 85% của các phân đoạn sắc ký tự động và gửi phần còn lại 15% để xem xét thủ công (Alewijn và cộng sự., Tạp chí vi hóa học 207:111578, 2024). Đó là tỷ lệ phân loại, không phải là tỷ lệ dương tính giả, và nghiên cứu đã báo cáo hiệu suất định lượng tương đương với sự tích hợp chuyên gia. Một số liệu do nhà cung cấp báo cáo về một công cụ khác tuyên bố đại khái 90% tái tạo sự tích hợp chuyên gia và 88% phát hiện đỉnh chính xác chống lại 48% cho thuật toán thông thường (Trí tuệ đỉnh cao Shimadzu cho LC, nhà cung cấp báo cáo, 2024-11-01); hai con số đo lường những thứ khác nhau và không nên so sánh trực tiếp.
Phần kết luận
Gói bằng chứng để xác nhận AI trong hoạt động chất lượng peptide có sáu hộp, và không ai trong số họ yêu cầu tiền lệ cụ thể về peptide để điền vào. Xác định bối cảnh sử dụng và phân loại công cụ theo tác dụng đầu ra của nó đối với bản ghi, theo tháng 1 của FDA 2025 dự thảo hướng dẫn (Dự thảo hướng dẫn của FDA). Tính phù hợp của dữ liệu tài liệu theo thuật ngữ MHRA, với siêu dữ liệu như một phần của bản ghi gốc (Hướng dẫn về tính toàn vẹn dữ liệu của MHRA GXP). Viết giao thức xác nhận và các tiêu chí chấp nhận được xác định trước của nó trước khi nghiên cứu, theo ICH Q2(R2) (Tôi quý 2(R2)). Phiên bản và kiểm soát thay đổi mô hình như một hệ thống được kiểm soát theo Phụ lục 11 §10 và vòng đời GAMP (Phụ lục 11; ISPE GAMP 5 Ấn bản thứ hai). Lưu giữ đánh giá của con người và quyền ghi đè của nó trong hồ sơ trong Phần 11 §11.10(g) và §11.70 (21 Phần CFR 11). Tạo ra các dấu vết kiểm toán không che khuất dữ liệu trước đó và được xem xét thường xuyên (Phụ lục 11 §9).
Vẫn còn hai khoảng cách trung thực. Không có nguồn nào ghi lại công cụ AI đưa ra hoặc hỗ trợ quyết định phát hành polypeptide, và chưa có cơ quan quản lý nào chỉ định ngưỡng tin cậy để định tuyến đầu ra AI tới hoạt động đánh giá của con người. Cả hai khoảng trống đều là lý do khiến tệp xác thực, không phải tuyên bố của nhà cung cấp, là bằng chứng mà thanh tra viên sẽ đọc.
Bắt đầu với một trường hợp sử dụng được xác định. Ghi lại câu hỏi quy định của nó, đầu vào dữ liệu, phiên bản mô hình, tiêu chí chấp nhận, xem xét trách nhiệm và kích hoạt thay đổi, sau đó đánh giá các lỗ hổng bằng chứng trước khi triển khai.