Bei dem Umbau handelt es sich um ein Redesign, kein Add-on
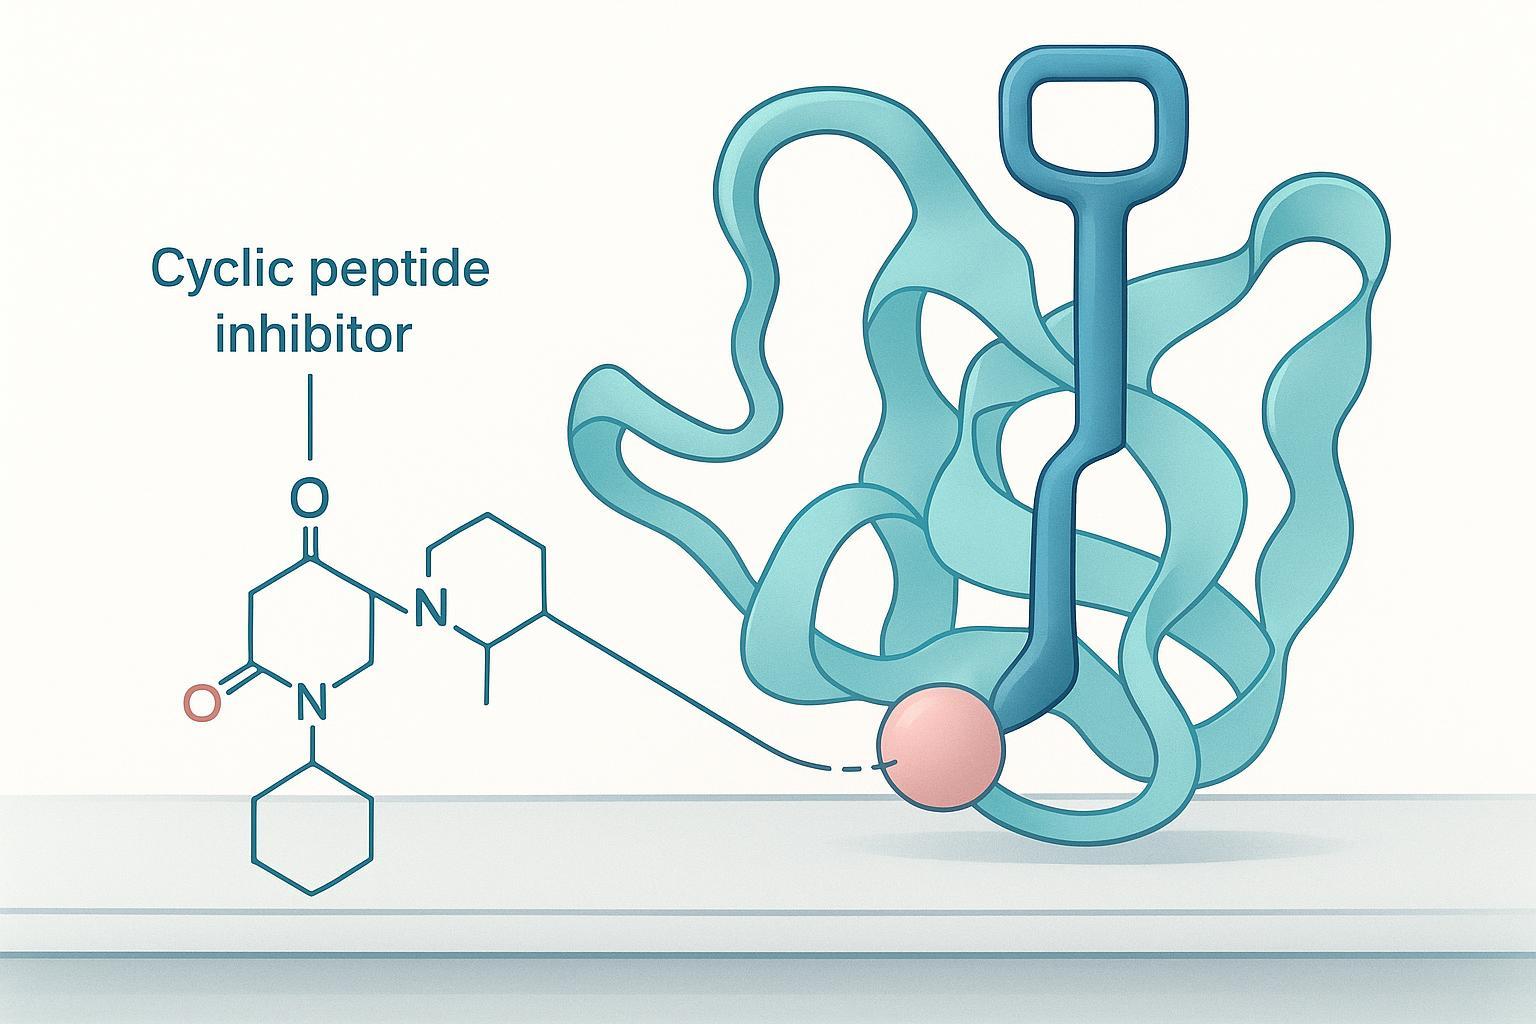
Ein zyklisches Peptid, das HIF-1α hemmt, indem es die PAS-B-Tasche besetzt, ist ein Schlüssel, der so zugeschnitten ist, dass er in ein Schloss passt. Um daraus einen Degrader zu machen, muss man einen Griff an den Schlüssel schweißen: ein Linker plus ein VHL-Recruiting-Element, Positionieren Sie den Ring so, dass er immer noch in der Tasche sitzt, während der neue Arm nach außen greift, um die Ligase zu rekrutieren. Die Zähne können sich nicht verändern. Alles andere kann.
Diese Unterscheidung bestimmt das gesamte Projekt. Im Ankerkoffer, Der Linker und der VHL-Ligand wurden als maßgeschneiderte bifunktionelle Aminosäure eingebaut und direkt während der Festphasenpeptidsynthese eingebaut, anstatt nach der Cyclisierung gebunden zu werden (JACKS, Zyklische Peptid-PROTACs stellen den VHL-vermittelten HIF-1α-Abbau bei Hypoxie wieder her, 2026). Die praktische Konsequenz besteht darin, dass der Befestigungspunkt zu einer Designentscheidung wird, die bei der Kettenmontage festgelegt wird, keine Variable, die man später an der Bank abstimmt.
Jede nachgelagerte Entscheidung ergibt sich aus dieser Verpflichtung: welcher Gradient das Konjugat auflöst, Die Konformationsprüfung bestätigt, dass der Ring überlebt hat, und welcher Assay eine Degradierung von einer bloßen Belegung unterscheiden kann.
Welcher Ausgangsvektor soll den Linker tragen??
Die Auswahl der Konjugationsstelle ist die erste Entscheidung, die alle späteren Entscheidungen einschränkt, und die Regel ist einfach zu formulieren: Wählen Sie die Position, die die Bindung am wenigsten stört und am wahrscheinlichsten dem Lösungsmittel ausgesetzt ist (Aktuelle Strategien für das Design von PROTAC-Linkern, 2020). Wenn eine Co-Kristallstruktur Ihres an das Ziel gebundenen zyklischen Peptids verfügbar ist, Diese Regel unterliegt der Prüfung. Wenn es nicht so ist, Die Inspektion kann die Frage nicht entscheiden, und wenn man etwas anderes vorgibt, verlieren Programme Monate.
Dienstleistungen Der Befestigungspunkt ist auch kein Derivatisierungsschritt, den Sie nach der Optimierung des Peptids anbringen. Es handelt sich um eine Designwahl für die Kettenmontage, festgelegt, bevor die Synthese beginnt, wie es im Ankerfall war. Wenn Sie später Ihre Meinung ändern, müssen Sie das Peptid neu synthetisieren, Keine Seitenkette bearbeiten.
Die empirische Rankingregel: Ordnen Sie Kandidatenvektoren danach, was jeder einzelne bewahrt, in dieser Reihenfolge: Zielaffinität, dann ternär-komplexes Verhalten, dann Abbau. Ein geringer SAR-Wert an einer Position, die scheinbar lösungsmittelexponiert schien, ist eine Warnung, kein Lärm. Diese Position ist konformativ tragend, und das Ranking muss erneuert werden.
Installieren des Linkers und des E3-Elements
Die Routenentscheidung steht an erster Stelle, weil die Konjugation auf dem Harz und in der Lösung an unterschiedlichen Stellen fehlschlägt. Durch die Installation einer bifunktionellen Aminosäure am Harz wird der Linker in die Kette selbst eingebaut, Daher muss das Schutzgruppenschema den orthogonalen Griff des Linkers durchgehend intakt halten Geschäft jede weitere Kupplung und der Cyclisierungsschritt. Die Lösungskonjugation nach der Cyclisierung lässt sich schneller iterieren, aber es setzt das freie Peptid der Aktivierungschemie zweimal aus und lässt Sie eine Mischung von Positionsisomeren reinigen, wenn der reaktive Rest nicht eindeutig ist.
Die Arbeit in Southampton zeigt, was diese Iteration bringt. Die Serie, die mit Cyclo-CLLFVY begann, wechselte zu einem Sprengkopf der zweiten Generation, Cyclo-CLLF(CF3)WENN(Br), Sie tragen längere unnatürliche Aminosäure-Linker, die in die Sequenz eingebaut und nicht nachträglich angehängt werden (McDermott et al., 2025). Der Einbau des Linkers in die Kette macht die Linkerlänge zu einer Designvariablen und nicht zu einem Reinigungsproblem.
Das ist wichtig, denn die Hauptgefahr für die Reinheit und Faltung des Peptids auf diesem Weg ist die Epimerisierung, und es ist mechanistisch vermeidbar. Durch die Aktivierung einer Aminosäure entsteht ein planares Oxazolon, das am α-Kohlenstoff vorübergehend achiral ist, Daher kann die Reprotonierung entweder das L zurückgeben- oder die D-Konfiguration. Das Risiko steigt bei längerer Aktivierung, hochreaktive Kopplungsreagenzien, und akkumuliertes aktiviertes Zwischenprodukt, und Rückstände wie Phenylglycin, Cystein und Histidin sind besonders anfällig (Bachem; Epimerisierung in der Peptidsynthese, 2023).
Die Größe ist streckenabhängig, und die Machbarkeitsarbeit eines Anbieters veranschaulicht die Streuung, anstatt einen Maßstab festzulegen: Fragment-Route-Konjugation ungefähr erzeugt 13% Epimerbildung und wurde eingestellt, während der alternative Weg eine Epimerisierung von 2–3 % zeigte, die auf etwa anstieg 5% nach der Reinigung, und lineares SPPS ergab die höchste Ausbeute, ohne dass eine Epimerisierung festgestellt wurde (Bachem). Lesen Sie das als Signal dafür, welche Routenklassen das Risiko bergen, nicht als Rate, die Sie für Ihre eigene Sequenz erwarten können. Um
Welche RP-HPLC-Reinheitsdaten Ihnen sagen können und welche nicht
Ein einzelner Hauptpeak-Prozentsatz bei 214 nm bestätigt weder eine korrekte Konjugation noch eine korrekte Faltung. Daraus erfahren Sie, dass die UV-absorbierenden Spezies in Ihrer Probe als eine Bande auf einem Gradienten eluieren. Das ist eine nützliche Tatsache, und es ist eine kleinere Tatsache, als die meisten Programme sie behandeln.
Für eine größere, hydrophoberes Konjugat, Die Methode löst weniger auf als beim übergeordneten zyklischen Peptid. Der Linker und das E3-Element sorgen für eine hydrophobe Oberfläche, die Retentionszeit verschiebt sich, und Arten, die auf dem Elterngradienten grundliniengetrennt wurden, beginnen gemeinsam zu eluieren. Ein veröffentlichtes Disulfid-zyklisiertes Peptid-Abbauprogramm berichtet klar über seine präparative Praxis: ein RP-HPLC-Schritt auf a 0.1% TFA-Wasser/Acetonitril-Gradient mit 26–43 % darüber 40 Minuten um 10 ml/min, Erkennung bei 220 nm, Oxidation durch Massenspektrometrie neben HPLC überwacht, und eine abschließende HPLC-Qualitätsprüfung vor der Lyophilisierung (Grenzen in der Immunologie, 2023). Beachten Sie, was in diesem Papier nicht steht: jede Reinheitsschwelle. Die Zahl ist eine Prozessausgabe, keine Spezifikation.
Als Untergrenze für die biologische Bewertung geben Lieferanten üblicherweise eine RP-HPLC-Reinheit von ≥95 % an, ≥98 % für quantitative Bindungs- und Dosis-Wirkungs-Studien, und ≥99 % für Referenzstandardarbeiten, wobei die Reinheit als Hauptpeakfläche über der gesamten Peakfläche durch UV-Detektion bei 214–220 nm definiert ist (GenScript; Kreative Proteomik, 2025). Betrachten Sie diese Banden als Kaufkonvention und nicht als messbare Erkenntnis über Ihr Molekül. Sie beschreiben, was ein Anbieter zertifizieren wird, nicht das, was Ihr Konjugat braucht.
Die Lücke ist wichtig, weil Reinheit und Faltung von Peptiden unterschiedliche Fragen sind, und RP-HPLC beantwortet nur das erste. Ein koeluierendes Epimer, ein fehlgefaltetes Disulfidisomer, oder ein nicht reagierter Elternteil, der zufällig zur gleichen Retentionszeit läuft, liegt alle als sauberer Einzelpeak vor. Massenidentität, Stereochemie, und Lösungskonformation erfordern jeweils eine orthogonale Methode.
Lesen Sie die Matrix als Abdeckungsprüfung, kein Ranking. RP-HPLC deckt Hydrophobie und Reinheit ab. LC-MS und HRMS decken die Massenidentität ab, Auf diese Weise bestätigen Sie, dass der Linker tatsächlich installiert ist. Chiral LC deckt die Stereochemie ab, Auf diese Weise fängt man die Epimerisierung an der Konjugationsstelle ein. NMR- und CD-Cover-Lösungskonformation, So unterscheidet man ein gefaltetes Konjugat von einem ungefalteten. Keine einzelne Zeile deckt mehr als eine Spalte ab, und ein Programm, das nur die erste Zeile meldet, hat Beweise für genau eine von vier Fragen.
Die praktische Konsequenz für die Auswahl der Konjugationsstelle: wenn Ihr Analysepaket eine RP-HPLC-Spur enthält, Sie können noch nicht sagen, ob der von Ihnen gewählte Ausgangsvektor das von Ihnen entworfene Konjugat hervorgebracht hat. Fügen Sie die orthogonalen Methoden hinzu, bevor Sie die Route festschreiben, nicht, nachdem ein Bindungstest flach ausfällt.
Faltungs- und Konformationsüberprüfung
Peptidsynthese Die Cyclisierung schränkt das Rückgrat ein, es garantiert jedoch nicht, dass die bioaktive Konformation die Linker-Addition überlebt. Diese Unterscheidung ist der Grund, warum Konformationsbeweise orthogonal zu Reinheitsbeweisen sein müssen: Jede Methodenklasse beantwortet eine Frage, die andere nicht beantworten können.
Chiral LC löst Stereochemie auf, So erfahren Sie, ob das Konjugat an den für Sie relevanten Resten racemisiert hat. CD berichtet über die Sekundärstruktur der Lösung, und NMR-Berichte über die spezifischen Kontakte, die die gebundene Falte definieren. Keines davon ersetzt das andere, und keines davon ersetzt eine funktionale Anzeige. Das gleiche Prinzip gilt für die Testphase: Ein ternärkomplexes Signal allein reicht nicht aus, und zelluläre DC50/Dmax-Werte allein sind eher phänotypisch als mechanistisch (Methoden zur Untersuchung des molekularen Mechanismus und zur Förderung des Designs von Degradern, abgerufen 2026-05-14).
Schlüssel zum Mitnehmen: Eine hohe HPLC-Reinheit ist kein korrektes Konjugat. Ein Peak, der sauber und massenbestätigt ist, kann immer noch die falsche Falte in die Testphase übertragen.
Für Ihr Datenpaket, Diese Lücke ist das Risiko, das geschlossen werden muss. Ein Konjugat, das Reinheit und Massenidentität erfüllt, aber nie konformativ überprüft wurde, birgt ein nicht quantifiziertes Risiko, und das Assay-Team erbt es. Behandeln Sie die Reinheit und Faltung des Peptids als zwei separate Beweislinien, jedes mit seiner eigenen Methode und seinem eigenen Akzeptanzkriterium, bevor das Material in die Biologie gelangt.
Die Beweiskette für funktionelle Assays
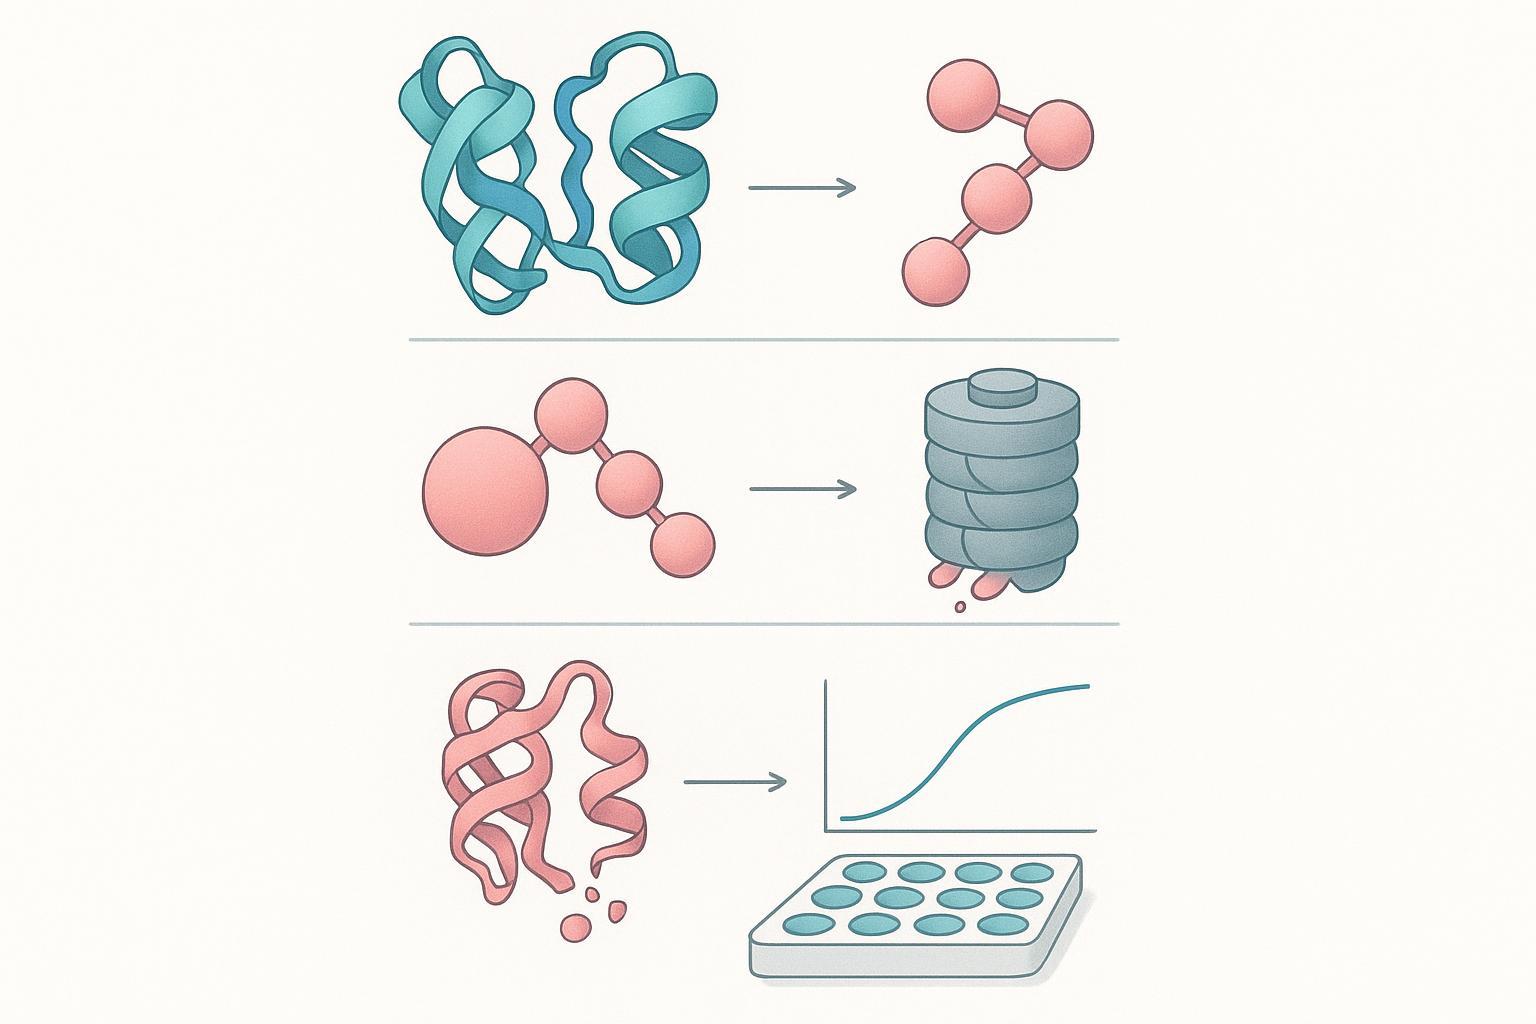
Ein Degradationsanspruch ist ein Mechanismusanspruch, und kein einziger Assay trägt es. Die Beweiskette besteht aus vier Gliedern, und ein Rezensent wird nach allen vier suchen: ternäre Komplexbildung, Ziel-Ubiquitinierung, proteasomale Abhängigkeit, und eine quantitative Potenz- und Höchstwertanzeige. Wenn Ihr Paket nach dem ersten Link stoppt, Sie haben sich verbindlich gezeigt, keine Verschlechterung.
Arbeiten Sie entlang der Kette mit Ihren eigenen Daten. Ternärer Komplex: ein Co-Kristall oder ein biophysikalischer Assay, der das Ziel zeigt, PROTAC und E3-Ligase in einer Baugruppe. Ubiquitinierung: eine direkte oder indirekte Anzeige, dass das Ziel selbst Ubiquitin erwirbt. Proteasomale Abhängigkeit: Rettung durch einen Proteasom-Inhibitor. Potenz und Obergrenze: DC50 und Dmax aus derselben Dosis-Wirkungs-Reihe.
Der dritte Link wird am häufigsten übersprungen, und es ist günstig zu schließen. In der zyklischen Peptidarbeit, PD-L1-Verlust bei 2.5 µM nach 4 Stunden wurde von MG132 blockiert, Das ist es, was den Abbau von einem nachgeschalteten Transkriptionseffekt unterscheidet (Grenzen in der Immunologie, 2023). Zielinteraktionen können auf die gleiche Weise dargestellt werden: Zelluläre thermische Verschiebungstests bewegten DHHC3 von 49 °C in unbehandelten Zellen bis 55 °C in peptidbehandelten Zellen, Der Nachweis, dass die Verbindung das Protein erreicht, bevor ein Abbau gemessen wird (Grenzen in der Immunologie, 2023).
Dieses Diagramm ist das stärkste quantifizierte Argument in diesem Artikel dafür, das E3-Element als Designvariable und nicht als nachträglichen Gedanken zu behandeln. Austausch von CRBN gegen VHL, mit der gleichen Sprengkopfchemie, zog DC50 aus 0.103 µM bis 1.92 µM, und der IAP-Arm zu 7.530 µM (Zelltod & Krankheit, 2024). Fast zwei Größenordnungen trennen den besten und den schlechtesten Arm im gleichen Zelltest.
Jetzt die Lücke. Die gleiche Serie meldet DC50-Werte, aber keinen Dmax, Daher ist die Potenz über alle Arme hinweg vergleichbar, während dies bei der Degradationsgrenze nicht der Fall ist (Zelltod & Krankheit, 2024). Eine Verbindung kann wirksam sein und dennoch den größten Teil des Ziels intakt lassen. Wenn Sie ein Paket von Chemie bis Biologie übergeben, Fragen Sie nach der vollständigen Dosis-Wirkungs-Kurve, nicht die einzelne Zahl: Unter funktioneller Assay-Unterstützung versteht man die Kurve, die Rettungskontrolle, und der Engagement-Assay zusammen, denn das ist es, was ein Gutachter zum HIF-1α-Abbau oder jedem anderen von Ihnen vorgeschlagenen Ziel verlangen wird.
Die Sauerstoffzustandsgrenze des Ankergehäuses
Das zyklische Ankerpeptid PROTAC stellt den VHL-vermittelten HIF-1α-Abbau robust wieder her 3% O₂, und weist keine Nettoverschlechterung auf 1% O₂. Das ist kein Potenzversagen. Unter den angegebenen Bedingungen bleibt der Degrader im Eingriff- und abbaukompetent bei 1% O₂, aber die Resynthese des Ziels übertrifft die Clearance, Daher fällt der Steady-State-Pool nie (JACKS, Zyklische Peptid-PROTACs stellen den VHL-vermittelten HIF-1α-Abbau bei Hypoxie wieder her, 2026).
Lesen Sie das als Designregel und nicht als Fußnote: Eine Degradationsanzeige kann nur anhand der Resyntheserate des Ziels im gleichen zellulären Kontext interpretiert werden. Ein bei einer Sauerstoffspannung gemessener DC50-Wert lässt sich nicht auf eine andere übertragen, denn die Zahl, die Sie gemessen haben, ist ein Nettosaldo, keine Abstandskonstante.
Bevor Sie Ihr Konjugat mit einem veröffentlichten DC50 vergleichen, Bestätigen Sie die Sauerstoffspannung, die Zelllinie, und das Resyntheseverhalten des Ziels unter derselben Bedingung.
Häufige Missverständnisse, die Programme Zeit kosten
Vier Entscheidungsfehler machen den größten Teil der verlorenen Zeit in einem PROTAC-Designprogramm für zyklische Peptide aus. Jedes davon ersetzt die Frage, die das Programm tatsächlich beantworten muss, durch ein günstigeres Maß.
Eine hohe HPLC-Reinheit ist kein korrektes Konjugat. Ein einzelner scharfer Gipfel bei 95% gibt an, dass das Material bei einer Erkennungsmethode homogen ist. Es sagt Ihnen nicht, dass der Linker auf dem beabsichtigten Rest sitzt, dass die Stereochemie die Konjugation überlebte, oder dass der E3-Ligand intakt ist. Die Lösung ist die orthogonale Charakterisierung: LC-MS zur Massenbestätigung, und eine zweite chromatographische oder spektroskopische Methode, die das Konjugat von seinen Positionsisomeren trennt.
Beibehaltene Zielbindung wird nicht durch Abbau erreicht. Ein verbindlicher Assay meldet die Belegung. Der Abbau erfordert Ubiquitinierung, proteasomales Engagement und Zielverlust, Nichts davon wird durch eine verbindliche Anzeige erkannt. Die Lösung besteht darin, die Bindung als Tor zu behandeln, kein Endpunkt, und eine Quantifizierung des Zielproteins zu verlangen, bevor ein Abbau geltend gemacht wird.
Ein ternärer Komplex in einem biophysikalischen Test ist kein zellulärer Abbau. Die Bildung ternärer Komplexe ist notwendig, aber nicht ausreichend; Ein stabiler Komplex kann immer noch nicht ubiquitär sein. Die Lösung besteht darin, die Behauptung in die Zellen zu tragen und den Zielproteinspiegel direkt zu messen.
Ein DC50 ohne Dmax ist ein teilweises Potenzbild. Potenz und Ausmaß sind getrennte Eigenschaften, und eine Verbindung, die sich zersetzt 40% Die Bestimmung des Ziels bei Sättigung ist eine andere Aussage als die, die klärt 90%. Die Lösung besteht darin, beides zu melden, stets, aus derselben Dosis-Wirkungs-Reihe.
Ein Entscheidungsrahmen für die Konvertierung
Führen Sie diese fünf Prüfungen der Reihe nach mit Ihrem eigenen Programm durch. Jedem ist ein Fehlermodus zugeordnet, und es ist billiger, jedes einzelne vor dem nächsten zu reparieren.
-
Ordnen Sie die Austrittsvektoren der Kandidaten empirisch, nicht durch Inspektion. Exprimieren Sie denselben zyklischen Inhibitor mit dem Linker an zwei oder drei verschiedenen Positionen, Führen Sie die Konjugatreihe durch den Zielbindungstest, und lassen Sie die Rangfolge den Gewinner ermitteln. Fehlermodus: Wählen Sie den Vektor aus, der auf dem Modell am zugänglichsten aussieht, und stellen Sie nach der Vergrößerung fest, dass die Bindung verschwunden ist.
-
Legen Sie die Route fest, bevor Sie den Linker festschreiben. Die Konjugation am Harz im Vergleich zur Konjugation in Lösung bestimmt, wie hoch das Epimerisierungsrisiko ist, Behandeln Sie es also als eine Routenentscheidung und nicht als eine späte Optimierung. Fehlermodus: ein Konjugat, das sauber reinigt, aber die Stereochemie verloren hat, von der die Bindungsdaten abhingen.
-
Reinigen, dann orthogonal charakterisieren. RP-HPLC-Reinheit und Massenbestätigung beantworten unterschiedliche Fragen, und keiner berichtet über das Exterieur. Fehlermodus: ein Einzelmethode-Freigabekriterium, das einen falsch gefalteten Stapel durchlässt.
-
Überprüfen Sie die Faltung, bevor Sie das Testbudget ausgeben. Zirkulardichroismus, NMR, oder eine struktursensitive Bindungsauslesung bestätigt, dass das Konjugat immer noch die beabsichtigte Konformation einnimmt.
-
Bauen Sie die Testkette auf, bevor Sie den Abbau geltend machen. Ternäre Komplexbildung, gezieltes Engagement, Synthetische Peptide und eine Verschlechterungsanzeige sind drei separate Ansprüche, und ein binäres Bindungsergebnis unterstützt nur das erste.
Schlüssel zum Mitnehmen: Die Konformationsüberprüfung ist der Punkt, den Programme am häufigsten überspringen. Reinheitsdaten und Massenbestätigung können Ihnen nicht sagen, ob das Konjugat korrekt gefaltet wurde, So kann eine Charge jedes analytische Tor passieren und dennoch funktionell versagen.
Die Reihenfolge ist wichtiger als jeder einzelne Schritt: Ein Programm, das Vektoren zuerst einordnet und die Konformation vor der Testarbeit überprüft, vermeidet die erneute Synthese eines bereits charakterisierten Konjugats.
Nächste Schritte
Wenn ein PROTAC-Designprogramm für zyklische Peptide auf Ihrer Roadmap steht, Der sinnvolle nächste Schritt ist eher ein Scoping-Gespräch als eine Kaufentscheidung. Bringen Sie drei Dinge mit: Ihre Ankersequenz und eventuelle Strukturdaten, der von Ihnen gewählte Ausgangsvektor oder die Kandidaten, die Sie abwägen, und die Testergebnisse, die Ihr Team als Beweis für den Abbau akzeptiert. Diese drei Eingaben bestimmen, ob es sich bei der Konvertierung um eine einfache Linkerinstallation oder um ein Redesign handelt, das eine neue Chemie erfordert.
Für Teams, die einen Synthese- und Charakterisierungspartner benötigen, MOL Changes beschreibt Fähigkeiten in der Festphasen- und mikrobiellen Fermentationssynthese, Reinigung in kontrollierter Umgebung, HPLC/MS und Sterilitäts-QC, und mg-zu-kg-Skala. Dieser Bereich ist am wichtigsten, wenn ein Konjugatprogramm von Material im analytischen Maßstab auf die Mengen übergeht, die eine Reihe funktioneller Tests erfordert. Peptidproduktion
Schlüssel zum Mitnehmen: Bei den hier beschriebenen Konstrukten handelt es sich um Forschungsreagenzien. Jede klinische Übersetzung erfordert eine unabhängige Validierung, und nichts in diesem Leitfaden ersetzt Ihre eigene analytische und biologische Bestätigung.
Offenlegung: Die Organisation des Autors bietet Peptidsynthese- und Charakterisierungsdienste der in diesem Artikel beschriebenen Art an.
Besprechen Sie ein benutzerdefiniertes Konjugatprogramm. Teilen Sie Ihre Ankersequenz, Zielaustrittsvektor und erforderliche Assay-Endpunkte, und fordern Sie das analytische Dokumentationspaket an (Reinheitsmethode, Gradient, MS-Bestätigungs- und Faltdaten) neben einem Scoping Call. Starten Sie eine Programmdiskussion.
Häufig gestellte Fragen
Was mache ich, wenn keine Co-Kristallstruktur meines zyklischen Peptids an das Ziel gebunden ist??
Ordnen Sie die Bindungspositionen der Kandidaten empirisch ein, anstatt auf eine Struktur zu warten. Exprimieren Sie das Peptid mit dem Linker an jedem Kandidatenrest, Dann der Reihe nach messen: Zielaffinität bleibt erhalten, Bildung ternärer Komplexe mit der E3-Ligase, und Zellabbau. Eine Position, die Substitution toleriert, behält ihre Affinität; wer das nicht tut, wird disqualifiziert. Behandeln Sie enge Struktur-Aktivitäts-Beziehungen an einer Kandidatenposition als Stoppsignal, weil der Ausgangsvektor wahrscheinlich in der Bindungsschnittstelle vergraben ist.
Ist ein längerer Linker für ein zyklisches Peptid PROTAC immer besser??
NEIN. Länge und Zusammensetzung des Linkers verändern die Geometrie des ternären Komplexes, und dass die Geometrie die Wirkung in beide Richtungen steigert. Das häufig zitierte 5-15 Das Atomfenster stammt aus sekundären Zusammenfassungen, deren primäre Seiten in diesem Durchlauf nicht gelesen werden konnten, Behandeln Sie daher einen bestimmten Bereich als Ausgangshypothese, die Sie in einer kleinen Serie testen möchten, keine Spezifikation, nach der man entwerfen kann.
Wie unterscheide ich anhand meiner Analysedaten Epimerisierung von einem Faltungsproblem??
Verwenden Sie orthogonale Methoden, weil ein einzelner RP-HPLC-Hauptpeak die beiden Fehlermodi nicht trennen kann. Chirale LC oder NMR lösen die Stereochemie am betroffenen Rest auf; Zirkulardichroismus und NMR-Bericht zur Lösungskonformation. Epimerisierung ist eher eine bekannte Gefahr der Konjugationschemie als ein Diskussionsthema der Anbieter, Wenn also sowohl die Reinheit als auch die Faltung des Peptids akzeptabel aussehen und die Aktivität immer noch abnimmt, Führen Sie die stereochemische Prüfung durch, bevor Sie den Linker neu entwerfen.
Was ist der minimale Testsatz, um einen Abbau anstelle einer Hemmung zu ermitteln??
Vier Messungen: Bildung ternärer Komplexe, Ziel-Ubiquitinierung, proteasomale Abhängigkeit durch Rettung vom MG132-Typ bestätigt, und quantitative DC50 und Dmax aus Dosis-Wirkungs-Kurven. Der ternäre Komplex allein reicht nicht aus, da die Bindung ohne Ubiquitinierungstransfer nichts über den Abbau beweist. DC50 und Dmax allein sind phänotypisch: Sie zeigen, dass das Ziel verschwunden ist, ohne dass das Proteasom dafür verantwortlich ist. Melden Sie das Set gemeinsam, und geben Sie jeweils die Zelllinie und den Zeitpunkt an.