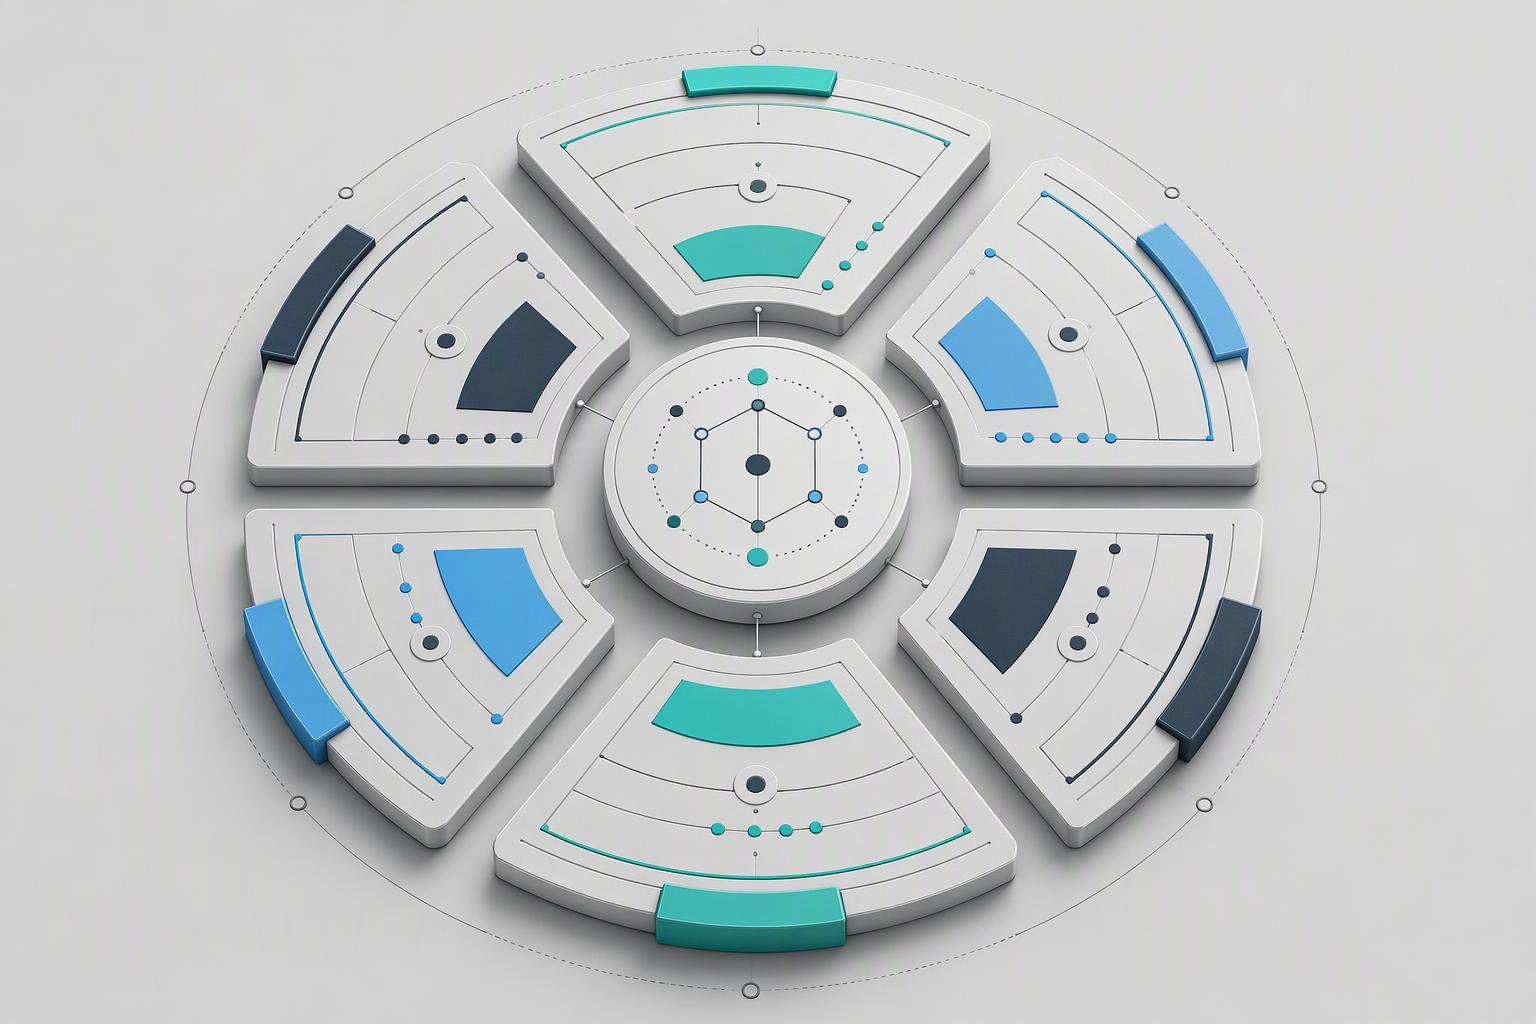
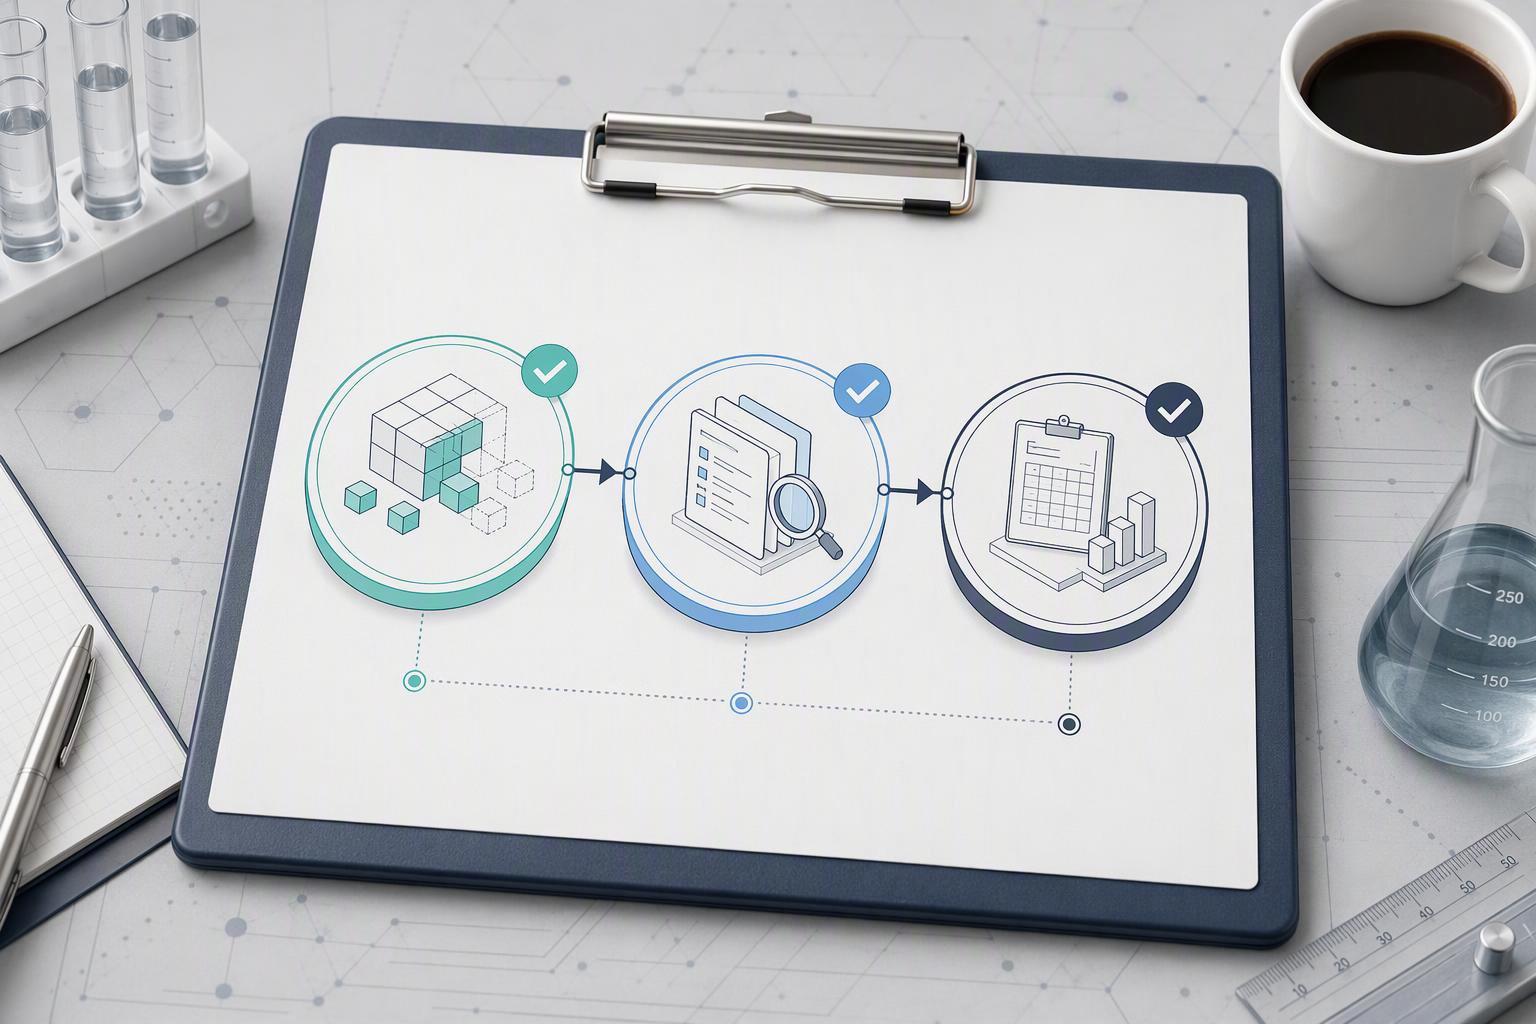
A six-domain peptide analytical readiness framework covering identity, Reinheit, Reste, Abbau, packaging and documentation before formulation lock.
Was ist ein Peptide Analytical Readiness Framework??
Ein Peptidanalyse-Bereitschaftsrahmen ist der definierte Satz von Identitäten, Reinheit, Rest, Abbau, Verpackungsschnittstellen- und Dokumentationsnachweise, die ein CMC-Team vor der Sperrung der Formulierung oder der klinischen Lieferung vorlegen muss. Es handelt sich um eine Entscheidungsstruktur, keine Testliste: Jede Domain beantwortet eine bestimmte Frage, die ein Rezensent stellen wird, und die sechs zusammen sagen Ihnen, ob die Arzneimittelsubstanz gut genug charakterisiert ist, um weiter voranzukommen.
Peptide passen nicht eindeutig in die Standard-Checkliste für kleine Moleküle. EMA-Leitlinie für synthetische Peptide, überarbeitet in 2022 und wirksam von 2023, behandelt synthetische Peptide aufgrund ihres Verunreinigungsprofils als eigenständige Klasse, Abbauwege und analytische Kontrollstrategie unterscheiden sich sowohl bei kleinen Molekülen als auch bei Biologika. Die universellen Tests und Identitätskriterien von Q6A bleiben die Grundlage, die jede Peptideinreichung noch erfüllen muss; Die sechs Domänen hier erweitern diese Grundlinie, anstatt sie zu ersetzen.
Das ist der praktische Wert des Frameworks: Hier erfahren Sie, welche Checkliste tatsächlich zutrifft, und wo das generische nicht mehr ausreicht.
Eine Grenze, bevor es weitergeht. Dieses Framework bleibt auf analytischer und CMC-Basis. Es wird nicht auf die klinische Dosierung eingegangen, therapeutische Auswahl oder patientenorientierte Entscheidungen, Und nichts hier ersetzt eine von Ihren eigenen Qualitäts- und Regulierungsfunktionen überprüfte Strategie zur Zulassungseinreichung.
Warum das Nitritsignal ein Bereitschaftsauslöser ist, Kein einziger Test
Ein Nitrit-Ergebnis ist ein Risikomarker, kein Beweis dafür, dass sich ein Nitrosamin gebildet hat. Es sagt Ihnen, dass irgendwo auf dem Weg Ihres Peptids möglicherweise ein Vorläuferpool vorhanden ist, und dass die richtige Reaktion eine identitätsübergreifende Bereitschaftsüberprüfung ist, Reinheit, Reste, Abbau, Verpackung und Dokumentation, kein einziger Bestätigungstest, der an der Freigabeplatte angeschraubt war.
Die regulatorischen Interessen erklären, warum. Die NDSRI-Leitlinie zur akzeptablen Aufnahme der FDA legt eine konservative akzeptable Aufnahme von fest 26.5 ng/Tag für Nitrosamin-Wirkstoff-bedingte Verunreinigungen, und die Tabelle mit den Grenzwerten für die Wirksamkeitskategorien der FDA ordnet Kategorien gemäß dem CPCA-Rahmenwerk zu und nicht anhand einer Pauschalnummer. Das dreistufige Nitrosamin-Rahmenwerk der EMA erwartet von den Inhabern einer Marktzulassung, dass sie Schritt halten 1 Risikobewertung, Schritt 2 Bestätigungstests, sofern dies gerechtfertigt ist, und Schritt 3 Milderung, wobei Korrekturmaßnahmen in der Regel innerhalb von drei Jahren erwartet werden. Die Chargenfreigabeerwartung von Health Canada sieht außerdem vor, dass einige Produkte bei der Chargenfreigabe und nicht einmal bei der Einreichung auf Nitrosamin getestet werden müssen.
Die Quellen sind umfassender als die API. In den Leitlinien der FDA zur Nitrosaminkontrolle werden Hilfsstoffe genannt, Prozesswasser und bestimmte Verpackungsmaterialien sind potenzielle Verursacher, und weder die FDA noch die EMA veröffentlichen eine prozentuale Aufteilung, die zeigt, welche Quelle bei Peptidprozessen dominiert. Diese Abwesenheit ist selbst das Argument für einen Rahmen: Sie können Quellen nicht durch Annahme ausschließen oder ausschließen.
Eine ehrliche Einschränkung gehört hierher. Umkehrphasen-HPLC mit UV-Detektion bei 214–220 nm, die Arbeitstier-Reinheitsmethode, können geringe oder schlecht abgetrennte Verunreinigungen übersehen, Daher ist ein sauberes UV-Chromatogramm kein Beweis dafür, dass das Nitritsignal aufgelöst ist.
Schlüssel zum Mitnehmen: Die Grenzwerte für die akzeptable Aufnahme gelten pro Verunreinigung und variieren je nach Behörde, 26.5 von/Tag unter FDA-Kategorie 1 gegen 18 von/Tag in der Kategorie „Health Canada“. 1, Daher darf eine einzelne Zahl niemals ohne ihre Autorität und Gültigkeit zitiert werden.
Domain 1: Identität – Warum eine Methode nie ausreicht
Die Identitätsprüfung eines synthetischen Peptids kann nicht auf einer einzigen Technik beruhen. Die universellen Tests und Identitätskriterien von ICH Q6A erfordern einen Identifikationstest, der zwischen eng verwandten Strukturen unterscheidet, und die nächsten strukturellen Nachbarn eines Peptids sind genau diejenigen, die mit einer einzelnen Methode nur schwer zu trennen sind: eine Kürzung, bei der ein Rest fehlt, eine Deletion am N-Terminus, oder eine Sequenzvariante, die sich durch eine einzelne Aminosäure unterscheidet.
Orthogonale Methoden funktionieren, weil jede eine andere Eigenschaft abfragt. Massenspektrometrie bestätigt die Molekülmasse anhand des aus der Sequenz abgeleiteten theoretischen Werts; Die Peptidkartierung mit LC-MS/MS lokalisiert, wo die Sequenz divergiert; Aminosäureanalyse bestätigt Zusammensetzung; Die Kapillarelektrophorese trennt nach dem Verhältnis von Ladung zu Größe und nicht nach der Hydrophobie. Zwei auf unabhängigen Prinzipien basierende Methoden ergeben einen vertretbaren Identitätsanspruch, denn eine miteluierende Verunreinigung, die ein Trennprinzip verfälscht, wird wahrscheinlich nicht auch eine Massenmessung verfälschen.
Varianten mit geringer Häufigkeit unterhalb der Erkennungsrate
Aminosäureanalyse
Zusammensetzung und Molverhältnisse
Positionsisomere und Sequenzreihenfolge
Der Fehlermodus ist ein Identitätstest mit einer einzigen Aufbewahrungszeit, der eine abgeschnittene Sequenz besteht, da die Löschung die Aufbewahrung nur geringfügig verschiebt. Die Kombination einer Trennmethode mit einer massenbasierten Methode schließt diese Lücke.
Domain 2: Reinheits- und Verunreinigungsprofilierung – Festlegung phasengerechter Schwellenwerte
Die Profilierung und Freisetzungsprüfung von Peptidverunreinigungen übernimmt nicht die Schwellentriade für kleine Moleküle. Die EMA-Leitlinie zu synthetischen Peptiden legt die peptidspezifische Berichterstattung fest, Identifikation Kundenspezifisch synthetisierte Peptide und Qualifikationsschwellen bei 0.1%, 0.5% Und 1.0% jeweils, mit einem 0.1% Quantifizierungsgrenze für die LC-Reinheitsmethode. Das sind die Zahlen, anhand derer man entwerfen kann.
Die Schwellenwerte, die Leser oft übernehmen, kommen von woanders. ICH Q3A(R2) Grenzwerttabelle regelt neue Arzneimittelwirkstoffe, und ICH Q3B(R2) Für Arzneimittel gelten Grenzwerte für Abbauprodukte, wobei die Grenzwerte eher auf die maximale Tagesdosis als auf feste Werte abgestimmt sind. Eine Wohnung 0.1/0.2/1.0 set ist nicht das, was Q3B sagt.
Durch erzwungene Verschlechterung zeigen Sie, dass die Methode diese Schwellenwerte tragen kann, anstatt sie zu behaupten. Betonen Sie das Peptid, Zeigen Sie dann die Auflösung der resultierenden Spezies an der Quantifizierungsgrenze.
Der Fehlermodus ist ruhig: Eine Methode, die eine gemeinsam eluierende Verkürzungssequenz nicht auflösen kann, meldet eine vorübergehende Reinheit. Die Zahl sieht sauber aus, da die Verunreinigung nie vom Hauptpeak getrennt wurde.
Für Trinkgeld: Die Q3B-Schwellenwerte sind dosisabhängig. Präsentieren Sie niemals eine Wohnung 0.1/0.2/1.0 Triade ohne die Dosisbereiche, zu denen sie gehört.
Domain 3: Reste – Gegenionen, Lösungsmittel, Nitrit und die Nitrosamin-Frage
Die Rückstandsprüfung eines synthetischen Peptids muss drei synthesespezifische Rückstandsklassen abdecken, bevor sie die Nitrosamin-Frage beantworten kann: das durch die Reinigung verbleibende Gegenion, die Lösungsmittel werden durch Synthese und Spaltung getragen, und restliches Nitrit, das mit Hilfsstoffen oder Wasser eingebracht wird. Ein Nitrit-Ergebnis ist eine Screening-Eingabe, kein Release-Ergebnis, und die beiden als dasselbe zu betrachten, ist der häufigste Fehler in diesem Bereich.
Die Gegenionen- und Lösungsmittelkontrolle ist die besser charakterisierte Hälfte. Trifluoracetat aus der RP-HPLC-Reinigung ist das Standardgegenionproblem, und flüchtige organische Verunreinigungen, einschließlich DMF, Acetonitril, TFA, DCM und NMP werden durch GC-MS anhand der ICH-Q3C-Klassengrenzwerte quantifiziert. Nitrit ist härter, weil es eher mit der Formulierung als mit der API ankommt. Von Anbietern zusammengestellte Nitrit-Testdaten für Hilfsstoffe beziffern gängige Hilfsstoffe auf Werte im einstelligen ppm-Bereich oder darunter, Diese Zahlen stammen jedoch aus Branchentestprogrammen und nicht aus behördlichen Grenzwerten.
Notiz: Die hier genannten ppm-Werte für Hilfsstoffnitrit sind Herstellerangaben- und von der Industrie abgeleitete Testdaten, keine gesetzlichen Grenzwerte. Vergleichen Sie sie mit den Daten Ihres eigenen Lieferanten, bevor Sie sie in einer Spezifikation verwenden.
Die Umsetzung besteht aus drei Teilen. Überprüfen Sie eingehende Hilfsstoffe und gereinigtes Wasser auf Nitrit an der Quantifizierungsgrenze der Methode. Führen Sie eine Nitrosamin-Risikobewertung für Peptide durch, die jede Nitrosamin-bildende Quellenkategorie verfolgt, die in den Nitrosamin-Kontrollleitlinien der FDA anerkannt ist, einschließlich sekundärer und tertiärer Amine, Quartäre Ammoniumsalze, und Nitritsalze. Definieren Sie dann im Voraus den Entscheidungspunkt: Ein Nitrit-Ergebnis über dem Screening-Schwellenwert führt zu einem bestätigenden Nitrosamin-Test und wird nicht als solcher gemeldet.
Der Fehlermodus ist eine Risikobewertung, die ohne dokumentierte Quellenüberprüfung abgeschlossen wird, oder ein Nitritwert, der als Nitrosamin-Ergebnis abgelegt wird. Beide hinterlassen in der Akte keinen Beleg dafür, warum zu dieser Schlussfolgerung gelangt wurde.
Domain 4: Abbauprodukte und stabilitätsanzeigendes Methodendesign
Eine stabilitätsanzeigende Methode ist nur so gut wie die Abbauwege, die sie erkennen soll. Für Peptide, das bedeutet Oxidation, Desamidierung, Aggregation und Kürzung, jedes mit seinem eigenen Mechanismus und seiner eigenen chromatographischen Signatur. Entwerfen Sie anhand einer generischen Verunreinigungsgruppe und die Methode meldet ein sauberes Profil, unabhängig davon, ob das Molekül abgebaut wird oder nicht.
Peptidpegylierung Die Durchführungsreihenfolge ist wichtig. Führen Sie den erzwungenen Abbau Pfad für Pfad durch, unter Bedingungen, die jeweils einen Mechanismus belasten, Bestätigen Sie dann jeden Abbaustoffpeak anhand der Masse und der Peakreinheit, anstatt davon auszugehen, dass es keine Koelution gibt. Die Branchenanalyse des Nitrosamin-Leitlinienwechsels stellt fest, dass die Peptid-Nitrosamin-Strategie nun zu Methoden des erzwungenen Abbaus und der stabilitätsanzeigenden Reinheit gehört, nicht in einer separaten Nitrosamin-Studie, die später ergänzt wurde. Welche Degradanten dann einer formalen Identifizierung und Qualifizierung bedürfen, ist eine phasengerechte Entscheidung: in späteren Phasen enger, und als Entscheidung dokumentiert und nicht implizit gelassen.
Der Fehlermodus ist ruhig. Ein Stabilitätsprogramm, das keine Verschlechterung anzeigt, führt möglicherweise einfach eine Methode aus, die ein gleichzeitig eluierendes Verkürzungsprodukt nicht auflösen kann, Ein durchgängiges Reinheitsergebnis spiegelt also eher Methodenblindheit als ein stabiles Molekül wider. Das ist die Lücke, die die Formulierungssperre blockiert, weil die Daten die Behauptung nicht stützen können.
Die Charakterisierung von Peptidarzneimitteln vor der Formulierung beginnt daher mit der Abdeckung der Wirkungswege, nicht mit einer Nummer.
Domain 5: Schnittstellen für Verpackung und Behälterverschluss
Die Prüfung des Behälterverschlusses und der Verpackungsschnittstelle für Peptide gehört zum Bereitschaftsrahmen, da der Behälter ein Kontaktmaterial ist, keine Beschaffungsposition. In den Leitlinien der FDA zur Nitrosaminkontrolle wird nitrozellulosehaltige Blisterfolie als anerkannte Quelle von Nitrit genannt, das in ein Arzneimittel übergehen kann, Das bedeutet, dass eine Verpackungsentscheidung das Verunreinigungsprofil des fertigen Peptids verändern kann. Eine Analyse der Verpackungsinteraktionen, veröffentlicht in 2026 beschreibt den gleichen Mechanismus für Elastomerbeschleuniger und PVC/PVdC-Sekundärverpackungen, Und obwohl es sich bei dieser Analyse eher um einen Branchenkommentar als um eine Position der Regulierungsbehörde handelt, Die Fahrtrichtung entspricht den FDA-Richtlinien.
Die Umsetzung beginnt mit der Festlegung des Umfangs des Leachables-Screenings auf die Materialien, die tatsächlich mit der Arzneimittelsubstanz oder dem Arzneimittelprodukt in Berührung kommen, Überprüfen Sie dann die Daten zu extrahierbaren Bestandteilen, bevor die Verpackungskonfiguration gesperrt wird. USP <1663> Das Extractables-Framework legt fest, wie diese Bewertung gestaltet werden soll, und das begleitende Kapitel zu Leachables, USP <1664>, deckt den Sicherheitsqualifizierungsschritt ab. Die ISPE-Integritätsprüfung des Fläschchenbehälterverschlusses fügt die Dimension der physischen Integrität für Fläschchen und Stopfen hinzu.
Der Fehlermodus ist eine Verpackungsänderung nach der Rezeptursperre: ein neuer Stopper, ein anderes Folienlaminat, oder ein Wechsel von Glas- zu Polymerbehältern kann eine auslaugbare oder Nitritquelle einführen, die das Verunreinigungsprofil, auf dem die Freisetzungsspezifikation basiert, ungültig macht. Depsipeptide
Kontaktmaterial
Schnittstellenrisiko
Test, der das Problem behebt
Nitrozellulosehaltige Blisterfolie
Nitritmigration in Arzneimittel
Screening extrahierbarer Stoffe mit nitritspezifischer Detektion
Stopfen und Dichtungen aus Elastomer
Beschleuniger und Antioxidantien
USP <1663> Studie zu extrahierbaren Stoffen, Dann Bundpeptid USP <1664> Bewertung der auslaugbaren Stoffe
Domain 6: Dokumentation und Datenintegrität – Beweise überprüfbar machen
Ein Peptidanalyse-Bereitschaftsrahmen ist nur so stark wie die dahinter stehenden Aufzeichnungen. Die Dokumentation ist keine Montageaufgabe in der Einreichungsphase: Für die Analysedaten selbst gelten dieselben Datenintegritätserwartungen, die für Fertigungsaufzeichnungen gelten, Deshalb ALCOA (zurechenbar, lesbar, gleichzeitig, Original, genau) ist das richtige Objektiv für ein Release-Paket.
Drei Elemente machen ein Paket überprüfbar. Erste, ein Analysezertifikat, dessen Umfang mit den tatsächlich durchgeführten Methoden übereinstimmt, also Reinheit, Identität, und Restergebnisse lassen sich auf ein benanntes Verfahren und nicht auf einen allgemeinen Anspruch zurückführen. Zweite, Methodenvalidierungspakete, abgestimmt auf ICH Q2(R2) Validierungsrahmen, Darin werden die aktuellen Erwartungen an die Validierung analytischer Verfahren dargelegt, einschließlich der Art und Weise, wie jeder Parameter für die beabsichtigte Verwendung demonstriert wurde. Dritte, Nitrosamin- und NDSRI-Berichte, die den getesteten Grenzwert und die Empfindlichkeit der Methode angeben, nicht nur ein bestandenes Ergebnis.
Eine Checkliste vor der Formulierung, die jeden der sechs Bereiche seinen Beweisen zuordnet, ist der praktische Weg, dies zusammenzuhalten. Einige Anbieter von Synthese- und Analysediensten, MOL Changes unter ihnen, Stellen Sie Pakete zur Methodenqualifizierung und Verunreinigungsbibliotheken bereit, die zum Ausfüllen von Teilen dieser Checkliste verwendet werden können; Die gleichen Beweise können von anderen Partnern zusammengestellt oder intern erstellt werden.
Der Fehlermodus ist ein Datenpaket, das die gestellte Frage beantwortet, aber eine Dokumentationsprüfung nicht überstehen kann: Ergebnisse ohne Methodenkontext, oder ein CoA-Bereich, der enger ist als die Release-Entscheidung, die es unterstützen soll.
Erste Schritte: Die ersten drei Schritte vor der Formulierungssperre
Beginnen Sie mit einer Lückeninventur, kein neuer Test. Nehmen Sie die sechs Domänen in diesem Peptidanalyse-Bereitschaftsrahmen und markieren Sie sie, für jeden, welche Beweise bereits vorhanden sind und welche fehlen. Die meisten Teams stellen fest, dass Identitäts- und Reinheitsdaten in irgendeiner Form als Residuen vorliegen, Abbau- und Behälterverschlussnachweise nicht, Das verrät Ihnen, wo sich das erste echte Werk befindet.
Schritt zwei ist die Überprüfung der Nitrit- und Nitrosaminquellen. Gehen Sie die Hilfsstoffe, das Wassersystem und die Verpackungskomponenten, und dokumentieren Sie das Ergebnis, auch wenn es negativ ausfällt. Ein negatives Ergebnis mit schriftlicher Methode und Datum gilt als Beweis; Eine ungeschriebene Annahme ist eine Annahme, die später unter Zeitdruck neu aufgebaut werden muss.
Schritt drei ist der Referenzstandard- und Methodenqualifizierungsplan. Entscheiden Sie jetzt, welche Identitäts- und Reinheitsmethoden das Programm tragen, so dass der Beweis einmalig generiert wird, in der richtigen Phase, gegen eine qualifizierte Methode, anstatt nach der Formulierungssperre erneut gegen ein sich bewegendes Ziel auszuführen.
Das allgemeine Zögern ist, dass dies eine Arbeit für später ist. Die Kosten für eine Lücke, die nach der Formulierungssperre gefunden wird, sind nicht der Test selbst; es ist die Neuformulierung, die wiederholten Stabilitätsarbeiten und die Neuerstellung der Dokumentation nach einer Änderung des Arzneimittels.
Häufig gestellte Fragen
Bedeutet ein Nitritsignal, dass Nitrosamin vorhanden ist??
NEIN. Ein Nitrit-Ergebnis ist ein Input für eine Nitrosamin-Risikobewertung für Peptide, kein Befund von Nitrosamin selbst. Nitrit muss noch unter Bedingungen, die die Nitrosierung begünstigen, auf ein sekundäres Amin treffen, und alle resultierenden NDSRI müssen die Reinigung und Lagerung in einem nachweisbaren Ausmaß überstehen. Behandeln Sie ein positives Ergebnis als Auslöser für die Durchführung der Formations- und Verschleppungsbewertung, nicht als Release-Fehler.
Welche akzeptable Aufnahmegrenze gilt?, und warum unterscheiden sich die Behörden??
Die Grenze richtet sich nach der Behörde, die das Material freigibt. Die NDSRI-Leitlinie der FDA zur akzeptablen Aufnahme legt eine akzeptable Standardaufnahme für Nitrosamin-Arzneistoff-bedingte Verunreinigungen fest, während die Chargenfreigabeerwartung von Health Canada ihre eigenen Grenzwerte und Freigabebedingungen zur Anwendung bringt. Der Unterschied besteht eher im Umfang und in der Rechtsgrundlage als in der Meinungsverschiedenheit über die Chemie, Das anwendbare Limit richtet sich also nach dem Markt, in den Sie freigeben.
Gelten die ICH-Q3A- und Q3B-Schwellenwerte für Peptide??
Teilweise. ICH Q3B(R2) Für niedermolekulare Arzneimittel wurden Grenzwerte für Abbauprodukte festgelegt, und die EMA-Leitlinie zu synthetischen Peptiden befasst sich damit, wie synthetische Peptide stattdessen kontrolliert werden sollten. Teams verwenden üblicherweise die Q3B-Berichterstellung, Identifizierungs- und Qualifizierungsschwellen als bekannter Bezugspunkt für die Profilierung von Peptidverunreinigungen und Freisetzungstests, Begründen Sie dann peptidspezifische Grenzwerte anhand der EMA-Richtlinie und des tatsächlichen Verunreinigungsprofils.
Was bedeutet a 0.1% Bestimmungsgrenze bedeutet in der Praxis?
Dies bedeutet, dass die Methode eine verwandte Substanz messen kann 0.1% des Hauptgipfels, Daher wird jede Verunreinigung auf oder über diesem Niveau quantifiziert und nicht nur beobachtet. Was unter der Zahl steht, entscheidet darüber, ob sie gilt: Auflösung von benachbarten Gipfeln, ein nachgewiesenes Signal-Rausch-Verhältnis auf diesem Niveau, und ein validiertes Sortiment, das dies abdeckt. Eine Methode, die Berichte erstellt 0.1% Ohne die Lösung einer koeluierenden Verkürzung wird eine vorübergehende Reinheit gemeldet, die nicht real ist.
Wann ist eine Prüfung des Behälterverschlusses und der Verpackungsschnittstelle erforderlich??
Wenn der Behälter oder das Verabreichungssystem verändern kann, was der Patient erhält. Wenn die Formulierung mit einer Oberfläche in Kontakt kommt, die auslaugen könnte, ist eine Prüfung des Behälterverschlusses und der Verpackungsschnittstelle für Peptide erforderlich, adsorbieren, oder mit dem Arzneimittel interagieren, und USP <1663> Das Extractables-Framework ist der standardmäßige Ausgangspunkt für die Gestaltung dieser Bewertung. Eine frühe Entwicklung kann oft eine dokumentierte Risikobewertung anstelle umfassender Tests rechtfertigen; spätere Phasen und ein Wechsel des Behälters oder Lieferanten können dies in der Regel nicht tun.
Was in ein Methodenvalidierungspaket gehört?
Ein Methodenvalidierungspaket sollte es einem Prüfer ermöglichen, Ihre Schlussfolgerung zu reproduzieren, ohne Ihnen eine Frage zu stellen. Unter dem ICH Q2(R2) Validierungsrahmen, das heißt das Protokoll und der Bericht, Daten zur Spezifität und zum erzwungenen Abbau, Genauigkeit und Präzision im gesamten Arbeitsbereich, die Quantifizierungs- und Nachweisgrenzen mit der jeweiligen Grundlage, Lösungsstabilität, und die Systemeignungskriterien, anhand derer die Routinemethode beurteilt wird. Die bei der Überprüfung am häufigsten festgestellte Lücke ist die fehlende Rückverfolgbarkeit: Ergebnisse, die nicht auf die Protokollversion zurückgeführt werden können, die sie erzeugt hat.
Wie verändern sich phasengerechte Schwellenwerte zwischen früher Entwicklung und klinischer Versorgung??
Mit fortschreitender Phase und zunehmender Belastung des Patienten werden sie enger. In der frühen Entwicklung können Schwellenwerte dafür festgelegt werden, was die Methode messen und was der Prozess steuern kann, mit dokumentierter Begründung. Durch klinische Versorgung, Schwellenwerte müssen anhand der EMA-Richtlinie begründet werden, durch stabilitätsindikierende Daten gestützt, und im Einklang mit der Freigabespezifikation, die die empfangende Behörde sehen wird. Der Rahmen ändert sich zwischen den Phasen nicht; Die zur Verteidigung jeder Schwelle erforderlichen Beweise reichen aus.
Abschluss
Ein Nitritsignal ist ein Einstiegspunkt, kein Urteil, und das Peptid-Analytical-Readiness-Framework behandelt es so: sechs Domänen gemeinsam ausgewertet, denn ein vorübergehendes Ergebnis in einem überlebt selten eine Lücke in einem anderen. Identität, Verunreinigungsprofilierung, Reste, Abbauverhalten, Verpackungsschnittstellen und Dokumentation fließen alle in die gleiche Release-Entscheidung ein, und die schwächste Domäne legt die Obergrenze dafür fest, was die Daten unterstützen können.
Die hier genannten regulatorischen Grundlagen sind zum Zeitpunkt des Schreibens aktuell und werden sich ändern. Nitrosamin-Grenzwerte, Lösungsmittelklassifizierungen und Buchmethoden werden nach eigenen Zeitplänen überarbeitet, Behandeln Sie daher jeden Schwellenwert in diesem Artikel als Ausgangsreferenz zur Bestätigung anhand des aktuellen Primärdokuments, bevor Sie eine Spezifikation sperren.
Der Ausgangspunkt ist die Lückeninventur, nicht der nächste Test. Ordnen Sie zu, was Sie bereits in allen sechs Bereichen vorweisen können, Markieren Sie, was Sie nicht können, und lassen Sie diese Karte die Arbeit ordnen, bevor die Formulierung gesperrt wird.
Wenn eine schwierige Reihenfolge oder ein unvollständiger Dokumentationssatz die Einschränkung darstellt, Sie können das analytische Dokumentationspaket anfordern oder den Ablauf direkt mit dem Team besprechen.
Offenlegung: Dieser Artikel wurde von einem kommerziellen Anbieter von Peptidsynthese- und Analysediensten veröffentlicht, und das beschriebene Framework spiegelt die kommerziell angebotenen Fähigkeiten wider.
Chief Technology Officer; Experte für PeptidsyntheseKernkompetenz: Komplexe Peptidsynthese, nichtnatürliche Aminosäuremodifikationen, und die Konstruktion von zyklischen Peptiden und gehefteten Peptiden.
Biographie:Zejun Peng verfügt über umfangreiche Erfahrung in der organischen Chemie und Peptidsynthese. Er beherrscht die kombinierte Anwendung der Festphasen-Peptidsynthese (SPSS) und Flüssigphasen-Peptidsynthese (LPPS), und ist besonders geschickt darin, „extrem schwer zu synthetisierende Sequenzen“ zu überwinden (wie zum Beispiel ultralangkettige Peptide, stark hydrophobe Sequenzen, und mehrfache Disulfidbindungsfaltung). Unter seiner Führung, Das Team hat technische Engpässe bei mehreren Spezialmodifikationen erfolgreich überwunden (wie N-Methylierung, PEGylierung, und Fluoreszenzmarkierung), Aufrechterhaltung einer Synthese-Erfolgsquote von über 98%.
🟢 Online · Antwort innerhalb von 24 Stunden · Peptidsynthese & CRO
MC
Hallo 👋 Willkommen bei MOL Changes
Sagen Sie uns, was Sie brauchen – Reihenfolge, Reinheit, Menge oder Gehalt – und unser Syntheseteam wird Ihnen innerhalb eines Werktages mit einem genauen Kostenvoranschlag antworten. Keine Online-Zahlung erforderlich.