Peptid-CRO-Auswahl für die Phase 1: Die Kriterien, die einem beschleunigten IND standhalten
Peptid-CRO-Auswahl für Phase 1 geschieht nun vor einem sich verändernden regulatorischen Hintergrund, und die Kriterien, auf die es ankommt, haben sich nicht mit verändert. HHS startete im Juni die Operation TrialBlazer 22, 2026 als eine abteilungsweite Anstrengung, die sich über die gesamte FDA erstreckt, NIH, ARPA-H, OIG und ONC (HHS-Pressemitteilung, 2026-06-22). Darunter, Das beschleunigte IND-Pilotprogramm der FDA ermöglicht es Sponsoren, mit qualifizierten Forschungseinrichtungen zusammenzuarbeiten, sodass die FDA einzelne IND-Komponenten fortlaufend annehmen und überprüfen kann, sobald sie fertiggestellt sind.
Was der Pilot ändert, ist der Überprüfungsmechanismus. Was es intakt lässt, ist was die FDA in einer ersten Phase erwartet 1 IND: ausreichende Informationen, um die ordnungsgemäße Identifizierung sicherzustellen, Qualität, Reinheit, und Stärke des Prüfpräparats, wobei die Menge je nach Phase variiert, Formulierung, und Dauer.
Bewerten Sie jeden CRO-Kandidaten danach, ob er diese Beweise erbringen kann, nicht darauf, ob eine Einreichung schneller verschoben werden kann. Als „Beyond the IND Clock“ des klinischen Leiters argumentiert, Die IND-Überprüfungsuhr ist selten die verbindliche Einschränkung. Der Engpass liegt in allem zwischen der IND-Bereitschaft und der ersten Dosis für den Patienten, wo der Pilot nicht hinkommt.
Schlüssel zum Mitnehmen: Der Pilot komprimiert die Überprüfungslogistik, keine CMC-Erwartungen. Ein CRO, der seine Identität nicht verteidigen kann, Reinheit, und Kraftdaten werden durch eine fortlaufende Übermittlung nicht gerettet.
Was Operation TrialBlazer tatsächlich für Peptidprogramme ändert
Das wirklich neue Element ist die Reihenfolge der Rezensionen, kein niedrigerer Evidenzstandard. Unter dem Piloten, Sponsoren können bis dahin einen Beitrittsantrag stellen 11:59Uhr ET im Oktober 30, 2026, und die FDA überprüft abgeschlossene IND-Komponenten fortlaufend, anstatt auf die vollständige Einreichung zu warten (Seite mit Maßnahmen der FDA, abgerufen 2026-09-15). Die erklärte Begründung der FDA ist, dass die fortlaufende Überprüfung ihr „eine frühere Gelegenheit gibt, potenzielle Mängel zu beheben, die zu einer klinischen Sperre oder einer Informationsanfrage führen würden.“,“, damit das „Safe-to-Proceed“-Schreiben schneller ausgestellt werden kann (Arnold & Porter-Beratung, 2026-06-24).
Beim Lesen von Lieferantenansprüchen sind zwei Grenzen von Bedeutung. Qualifizierte Forschungseinrichtungen fungieren lediglich als „Überprüfungs- und Beratungsressource“.: Sponsoren „wären weiterhin für ihre IND-Einreichungen verantwortlich,“ und die FDA „behielte die volle behördliche Aufsicht über den IND-Antrag.“, einschließlich der Befugnis, eine klinische Sperre zu verhängen“ (Arnold & Porter-Beratung, 2026-06-24). Weder ein sicheres Schreiben noch eine Aufbewahrungsfrist liegen vor, Es gilt weiterhin die gesetzliche 30-Tage-Frist ab IND-Eingang. Die vorgeschlagenen Mechanismen und Grenzwerte wurden zur öffentlichen Stellungnahme unter geöffnet 91 Gefüttert. Reg. 37996, Behandeln Sie sie daher als Vorschlag und nicht als festgelegtes Verfahren.
Die vier Grundlagen Geschwindigkeit entspannt sich nicht
Operation TrialBlazer komprimiert die IND-Zeitleiste, nicht den CMC-Erwartungen. IND-Anträge der FDA: Die CMC-Informationsseite umrahmt die Einreichung um vier Grundlagen, die in jeder Phase gelten: Identifikation, Qualität, Reinheit, und Stärke. Die Menge der unterstützenden Informationen variiert je nach Phase, die Formulierung, und die geplante Studiendauer, aber keines der vier verschwindet, weil ein Programm beschleunigt wird.
Was die FDA lockert, ist enger als es zunächst heißt. Die Agentur listet vier explizite Phasen auf 1 Flexibilitäten: Stabilitätsdaten aus der spezifischen klinischen Charge sind möglicherweise nicht erforderlich, Die anfänglichen Stabilitätsdaten müssen möglicherweise nicht die gesamte Dauer der vorgeschlagenen Studien abdecken, Daten zur Validierung analytischer Methoden werden nicht erwartet, und Prozesskontrollen, die nicht direkt mit der Produktsicherheit zusammenhängen, werden voraussichtlich nicht spezifiziert.
|
Phase 1 CMC-Artikel |
Muss eingereicht werden |
Kann aufschieben |
|---|---|---|
|
Identität, Qualität, Reinheit, Stärke |
Ja, in phasengerechter Tiefe |
Tiefe der Charakterisierung, nicht die Charakterisierung selbst |
|
Chargenspezifische Stabilität |
Für die klinische Charge nicht erforderlich |
Unterstützt durch Plattform- oder repräsentative Chargendaten |
|
Stabilitätsdauer |
Nicht erforderlich, um die gesamte Studie abzudecken |
Die klinische Haltezeit muss weiterhin unterstützt werden |
|
Validierung analytischer Methoden |
Dienstleistungen Nicht erwartet |
Phasengerechte Qualifizierung noch erwartet |
|
Prozesskontrollen ohne Bezug zur Sicherheit |
Nicht erforderlich |
Sicherheitsbezogene Kontrollen bleiben im Geltungsbereich |
„Nicht erwartet“ ist nicht „verboten“. Ein CRO, der die Flexibilität als Lizenz zum Überspringen der Charakterisierung betrachtet, ist der Fehlermodus, den dieses Framework abfangen soll, weil die gleichen vier Grundprinzipien bei Phase wieder in Kraft treten 2.
So bewerten Sie die Identitäts- und Reinheitsfähigkeit eines Peptid-CRO
Die erste Frage, die bei einer Angebotsprüfung geklärt werden muss, ist nicht, welche Plattform ein CRO betreibt, sondern ob seine Freisetzungsmethode die Verunreinigungen beseitigen kann, die Ihre Sequenz tatsächlich erzeugt. Die FDA erwartet eine erste Phase 1 IND besteht darin, dass der Sponsor den Wirkstoff identifiziert und seine Reinheit kontrolliert, Das ist es, was die FDA in einer ersten Phase erwartet 1 IND. Die Prüfung der Peptididentität und -reinheit muss daher auf mehr als einem Bein stehen.
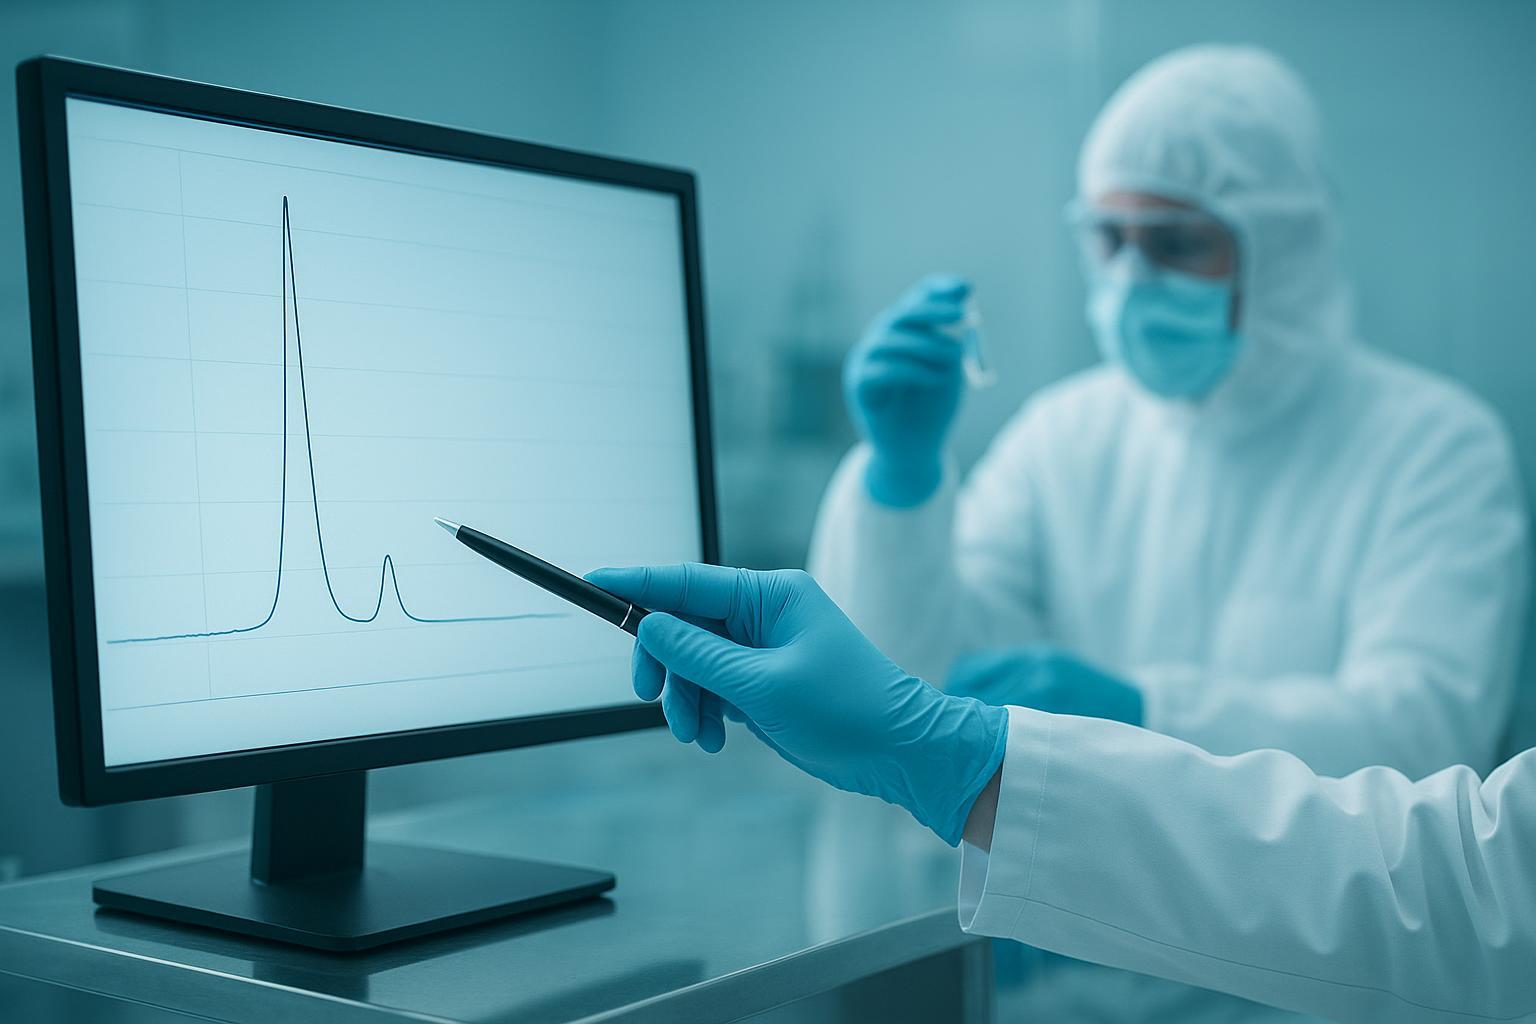
Bitten Sie um eine orthogonale Bestätigung: Massenspektrometrie für Molekülmasse, plus chromatographische relative Retention gegenüber einem Referenzstandard. Für Sequenzen mit Kürzungen, Isomere, oder Desamidierungsprodukte eluieren in der Nähe des Stammmoleküls, Fordern Sie als zweite Identitätsmethode eine Peptidkartierung oder eine Aminosäureanalyse an, und fragen Sie nach einem repräsentativen Chromatogramm mit beschrifteten Verunreinigungspeaks.
Der Fehlermodus ist spezifisch. Ein CRO, das eine einzige Identitätsmethode anbietet, oder das eine hydrophobe Verkürzungsverunreinigung mit 40 Resten vom übergeordneten Peak bei der Freisetzungsmethode nicht auflösen kann, wird Sie dazu bringen, einen ungelösten Höhepunkt im IND zu verteidigen.
Schlüssel zum Mitnehmen: Zwei orthogonale Identitätsmethoden und eine nachgewiesene Trunkierungstrennung sind der Mindestbeweis dafür, dass die Freisetzungstests eines Peptid-CRO in einer Phase Bestand haben 1 IND.
So bewerten Sie stabilitätsanzeigende Methoden und eine phasengerechte Validierung
Vollständige Daten zur Validierung der Analysemethode werden bei Phase nicht erwartet 1, Die Frage ist also nicht, ob Sie die Validierungsarbeiten aufschieben können. Es geht darum, welche zurückgestellten Daten später noch vertretbar sein müssen.
Der Unterschied besteht in der stabilitätsanzeigenden Fähigkeit. Eine Methode kann nicht validiert sein und dennoch Stabilität anzeigen, aber nur, wenn nachweislich eine Verschlechterung festgestellt wird, und der übliche Beweis ist die erzwungene Erniedrigung: Stress das Peptid unter Säure, Base, Oxidation, Wärme und Licht, Zeigen Sie dann, dass die Methode die Degradanten vom übergeordneten Element auflöst. Bitten Sie einen CRO-Kandidaten um diese Nachweise, bevor Sie ein Validierungspaket anfordern. Ein Auftragsforschungsinstitut, das keine Daten zur erzwungenen Verschlechterung erzeugen kann, bietet Ihnen eine Methode an, deren Fähigkeit, Verschlechterungen zu erkennen, einfach unbekannt ist, und diese Lücke entsteht, wenn Sie in einer späteren Phase aufgefordert werden, den Test zu verteidigen, gegen den Sie freigegeben haben.
Die FDA hat sich ausdrücklich dazu geäußert Was die FDA sagt, ist, dass Sponsoren zu viel einreichen: Stabilitätsdaten von mindestens sechs Monaten, wenn nur eine Abdeckung für die Testdauer erforderlich ist, und es heißt, dass „ein vollständig entwickelter und validierter kommerzieller Prozess zum jetzigen Zeitpunkt unnötig ist.“ Dieselbe Quelle weist darauf hin, dass die FDA beabsichtigt, Sponsoren die Wiederverwendung von Herstellungs- und Testdaten eines Produkts zu ermöglichen, um das nächste zu unterstützen, bei dem die Methoden standardisiert und gut verstanden sind. Das ist der Praxistest zur phasengerechten Methodenvalidierung für Peptide: standardisiert, Übertragbare Methoden verdienen Wiederverwendung, Maßgeschneiderte Modelle nicht.
Wo der Pilot nicht hinkommt, ist deutlich anzugeben. Die Clinical-Leader-Analyse von Operation TrialBlazer berichtet, dass in den USA die Anzahl der Anfragen zur IND-Besprechung vor der IND-Einreichung durchschnittlich ist 380 Tage, mit einer Reichweite, die sich nähert 700, und diese Site-Aktivierung überschreitet routinemäßig 160 Tage im Vergleich zum 90-Tage-Goldstandard des National Cancer Institute. Diese Intervalle liegen außerhalb der Überprüfungsuhr, die der Pilot komprimiert, und keine analytische Strategie verkürzt sie.
Unser Befund: Für Methoden zur Anzeige der Peptidstabilität, Der aufschiebbare Posten ist das Validierungspaket. Das nicht aufschiebbare Element ist ein Beweis dafür, dass die Methode überhaupt eine Verschlechterung erkennt.
So beurteilen Sie Endotoxin, Sterilität, und Freigabespezifikationen für Peptide
Dosis und Verabreichungsweg legen die Endotoxinspezifikation fest, kein Hausausfall. Der technische Inspektionsleitfaden der FDA zum Thema Bakterielle Endotoxine/Pyrogene definiert den Grenzwert als K/M, wo K ist 5.0 EU/Kilogramm für parenterale Produkte und 0.2 EU/Kilogramm für intrathekale Routen. Die gleiche Anleitung führt die Arithmetik für a durch 1000 mcg/ml Produkt bei a 14.3 mcg/kg-Dosis: 5.0 ÷ 14.3 = 0.35 EU/mcg, Welches ist 350 EU/ml.
Diese Nummer ist eine Eigenschaft Ihres Protokolls, Daher hat ein CRO, der einen festen Grenzwert angibt, Ihre Dosis nicht gelesen. Bitten Sie um eine Berechnung anhand Ihrer tatsächlichen klinischen Dosis und Route, mit den genannten Kompendialmethoden: USP <85> für bakterielle Endotoxine, USP <71> für Sterilität, beide innerhalb der 21 CFR 211 GMP-Rahmen.
Peptidsynthese Wasserkontrollen verdienen die gleiche Prüfung. Der FDA-Leitfaden legt steriles Wasser für Injektionszwecke fest 0.25 EU/ml und bakteriostatisches Wasser für Injektionszwecke bei 0.5 EU/ml, So kann ein Verdünnungsmittelwechsel mitten im Programm Ihre Release-Spezifikation verschieben, ohne dass jemand darauf aufmerksam macht.
Der Fehlermodus ist ruhig: ein Standardgrenzwert, der auf ein Peptid angewendet wird, das später zu einer intrathekalen oder höher dosierten Verabreichung übergeht, bei Freigabetests entdeckt, wenn die Charge bereits hergestellt ist.
Aufbau der Entscheidungsmatrix: Bewertung von Kandidaten für Peptid-CROs
Peptid-CRO-Auswahl für Phase 1 funktioniert am besten, wenn jeder Vorschlag anhand derselben Kriterien bewertet wird, anstatt nach seinen eigenen Bedingungen gelesen zu werden. Erstellen Sie die Matrix, bevor Sie den ersten Vorschlag öffnen.
|
Kriterium |
Bedingung bestanden |
Fehlermodus |
|---|---|---|
|
Identitäts- und Reinheitsprüfung |
Orthogonale Methoden mit Systemeignungsdaten |
Eine einzelne Methode, die die trägt Geschäft gesamte Release-Entscheidung |
|
Stabilitätsanzeigende Methoden |
Der erzwungene Abbau zeigt, dass die Methode Abbaustoffe trennt |
Methode nur anhand des frischen Standards validiert |
|
Phasengerechte Validierung |
Validierungstiefe abgestimmt auf Phase 1 verwenden |
Phase-2-Grade-Validierung, verkauft in eine Phase 1 Zeitleiste |
|
Endotoxin und Sterilität |
Grenzwerte und Methoden sind je Verabreichungsweg angegeben |
Von einem nicht verwandten Produkt kopierte Grenzwerte |
|
Datenpaketbereitschaft |
Rohdaten, Methoden, und Berichte sind im Ist-Zustand übertragbar |
Daten in einem proprietären Format gesperrt |
Bewerten Sie jeden bestandenen oder nicht bestandenen Kandidaten pro Zeile, Gewichten Sie dann die Zeilen danach, wie viel Nacharbeit Sie ein Fehler kosten würde. Ein Anbieter, der die Identitäts- und Reinheitsprüfung nicht besteht, kostet Sie eine erneute Prüfung. Ein Anbieter, der die Datenübertragbarkeit nicht gewährleistet, kostet Sie die IND-Uhr.
Die beiden Ankertexte, die es wert ist, vor der Bewertung gelesen zu werden, entsprechen den Erwartungen der FDA in einer ersten Phase 1 IND und was die FDA sagt, dass Sponsoren zu viel einreichen. Beide bestimmen, welche Zeilen überhaupt in die Matrix gehören.
Häufige Fehler, die Sponsoren bei einem beschleunigten Zeitrahmen machen
Die Aussage „Es werden keine Daten zur Validierung der Analysemethode erwartet“ wird als Erlaubnis zum Überspringen der Charakterisierung behandelt. In den Leitlinien der FDA für das beschleunigte IND-Pilotprogramm heißt es, dass in der ersten IND-Einreichung keine Daten zur Validierung der Analysemethode erwartet werden, was Sponsoren manchmal als Verzicht auf die zugrunde liegende Arbeit interpretieren. Das ist es nicht. Identität, Reinheit, und Verunreinigungscharakterisierung müssen noch vorliegen, bevor Sie eine Peptidcharge zur Dosierung freigeben können, und der Pilot wechselt erst, wenn der Papierkram eintrifft, nicht, ob die Daten vorhanden sind. Die Lösung besteht darin, die Charakterisierung auf dem kritischen Pfad zu belassen und den IND als Berichtsmeilenstein und nicht als Labormeilenstein zu behandeln. Um
⚠️ Warnung: „In der Einreichung nicht erwartet“ beschreibt die Einreichung, nicht die Bank. Ein Sponsor, der die Charakterisierung unterbricht, um Zeit zu sparen, wird die Lücke in der Freisetzungsmethode entdecken, wenn sich eine hydrophobe Sequenz mit 40 Resten nicht von ihrer verkürzten Verunreinigung auflösen lässt.
Übermittlung von Stabilitätsdaten für mindestens sechs Monate, wenn die Testdauer ausreichend ist. Sponsoren verwenden standardmäßig das längste Stabilitätspaket, das ihnen zur Verfügung steht, da dies in der Vergangenheit bei einer standardmäßigen IND-Überprüfung belohnt wurde. Unter dem Piloten, Die relevante Frage ist, ob die Daten die Dauer des geplanten Versuchs abdecken, Und ein für diesen Zweck gebautes Paket ist dasjenige, das den vom Piloten vorgeschlagenen Mechaniken und Grenzen entspricht. Die Lösung besteht darin, Ihr Stabilitätsengagement Ihrem Dosierungszeitraum zuzuordnen und die längeren Datensätze für den Jahresbericht aufzubewahren.
Vorausgesetzt, die qualifizierte Forschungseinrichtung prüft das IND. Die QRI-Rolle ist beratend. Sponsoren, die ihre Einreichung über eine Institution weiterleiten und einen zweiten Gutachter erwarten, warten auf Feedback, das nicht eintrifft, und das Warten landet genau in dem Fenster, das der Pilot komprimieren sollte. Die Lösung besteht darin, QRI-Eingaben als Beratung in der Entwurfsphase zu behandeln und Ihren eigenen Regulierungsleiter für die Einreichungsbereitschaft verantwortlich zu machen.
Vorausgesetzt, der Pilot verkürzt die Testzeit. Die Bindungsbeschränkung für die meisten Peptidprogramme liegt zwischen der IND-Bereitschaft und der ersten Patientendosis, wo Herstellungsschlitze, Methodentransfer, und Site-Aktivierung verbrauchen den Kalender. Der Pilot komprimiert das Überprüfungsfenster der Agentur, ein Zeitraum, der oft nicht der längste in der Sequenz ist. Die Lösung besteht darin, den Piloten anhand Ihres eigenen kritischen Pfads zu planen und herauszufinden, wo der Pilot nicht ankommt, Dann besetzen Sie diese Lücken separat.
Jeder dieser vier Fehler hat eine gemeinsame Ursache: eine Flexibilität als Verzicht lesen. Operation TrialBlazer-Phase 1 Die Anforderungen lockern insbesondere die Zeitplanung und die Berichterstattungserwartungen, benannte Orte, und jeder dieser Orte geht davon aus, dass die zugrunde liegende Wissenschaft vollständig ist.
Wie der Erfolg am Ende der CRO-Auswahl aussieht
Erfolg ist eine bewertete Entscheidungsmatrix mit einem benannten CRO, keine Auswahlliste. Die Matrix sollte ein dokumentiertes Analysepaket enthalten, das die Identität abdeckt, Reinheit, stabilitätsanzeigende Methoden, und aus der Dosis und dem Verabreichungsweg abgeleitete Freisetzungsspezifikationen, wobei jedes Kriterium anhand der gleichen Nachweise bewertet wird, die Sie von jedem Kandidaten angefordert haben.
Das Paket sollte auch für die Wiederverwendung erstellt werden. Die FDA hat erklärt, dass Sponsoren zu viele Daten einreichen, die bereits gut verstanden und standardisiert sind, Das ist die gleiche Logik, die auch hinter den Behauptungen der FDA steckt, dass Sponsoren zu viel einreichen: wenn Methoden standardisiert und phasengerecht sind Synthetische Peptide Die Methodenvalidierung für Peptide wird ordnungsgemäß dokumentiert, Das gleiche Paket kann ein späteres Programm unterstützen, anstatt neu erstellt zu werden. Das ist das Stretch-Goal, das es jetzt zu nennen gilt, denn bei der Methodenübertragungsbereitschaft zeigt sich die Abweichung von mg zu kg zuerst.
Schlüssel zum Mitnehmen: Sie sind fertig, wenn Sie eine bewertete Matrix haben, ein benannter CRO, und ein Analysepaket, das Sie mit minimaler Nacharbeit an ein zweites Programm übergeben können.
Wenn Sie dieses Paket mit einem bestimmten Programm vergleichen möchten, Fordern Sie das Analyse- und QC-Dokumentationspaket an oder sprechen Sie mit einem Analyseleiter. MOL Changes bietet Peptidentwicklungs- und Analysedienstleistungen an; Dieser Artikel dient der Aufklärung und empfiehlt keinen bestimmten Anbieter.
Häufig gestellte Fragen
Kann ich nach Oktober noch die Teilnahme am Expedited IND Pilot beantragen? 30, 2026?
Das Anfragefenster schließt um 11:59Uhr ET im Oktober 30, 2026, Daher kann ein Sponsor, der bis dahin keinen Antrag eingereicht hat, nicht über diesen Weg beitreten. Auch der Pilot ist ehrenamtlich tätig: Es handelt sich um ein optionales Programm, das auf den bestehenden IND-Anforderungen aufbaut, keine neue Signalwegregel, die Peptidprogramme im Allgemeinen regelt. Sponsoren, die das Zeitfenster verpassen, reichen weiterhin nach dem Standard-IND-Rahmen ein, und die zugrunde liegende Phase 1 Die oben beschriebenen Erwartungen gelten in beiden Fällen.
Überträgt die Zusammenarbeit mit einer qualifizierten Forschungseinrichtung die IND-Verantwortung??
NEIN. Qualifizierte Forschungseinrichtungen fungieren als Prüf- und Beratungsressource, nicht als Ersatzsponsor. Der Sponsor bleibt für seine eigene IND-Einreichung verantwortlich, und die FDA behält die volle Aufsicht über das Programm, einschließlich der Befugnis, eine Studie klinisch auszusetzen. Behandeln Sie QRI-Eingaben als Expertenbewertung, die Ihr Paket stärkt, nicht als Übertragung der regulatorischen Verantwortung. Peptidproduktion
Macht die Phase 1 Die Flexibilität bei der Validierung analytischer Methoden erstreckt sich auf die Phase 2?
Planen Sie, den Validierungsumfang zu erweitern statt zu übertragen. Die Flexibilitäten werden für Phase angegeben 1, und die Menge an Informationen, die die FDA erwartet, variiert je nach Entwicklungsphase, die Formulierung, und die geplante Dosierungsdauer. Eine Methode, die zur Unterstützung einer beschleunigten Erststudie am Menschen geeignet war, ist später nicht automatisch angemessen, Daher sollten Sponsoren die Validierungsarbeit planen, die sie in jeder Phase benötigen, bevor sie einen CRO-Vertrag abschließen.
Wie verändert sich der Endotoxingrenzwert für ein intrathekales Peptid??
Die Rechnung verschärft sich stark, weil der K-Faktor bei der Endotoxin-Grenzwertberechnung abfällt 5.0 EU/kg für den intravenösen Weg 0.2 EU/kg für intrathekale Verabreichung. Bei gleicher Dosis, das ist eine 25-fache Reduzierung der zulässigen Grenze, Das bedeutet, dass die Freisetzungsspezifikation sowohl anhand der Route als auch der maximalen menschlichen Dosis neu berechnet werden muss und nicht aus einem früheren Programm übernommen werden muss. Bestätigen Sie die Berechnung mit Ihrem CRO, bevor die Spezifikation festgelegt wird.
Abschluss
Eine kriterienbasierte Peptid-CRO-Auswahl für Phase 1 behält seine Identität, Reinheit, Stabilität, und der Umfang der Methodenvalidierung bleibt erhalten, während die Zeitleiste komprimiert wird. Die vier Grundlagen verändern sich nicht, weil ein Programm einen beschleunigten Weg einschlägt, und die Bewertungsarbeit, die Sie gegen sie durchgeführt haben, schützt das IND vor einer späteren klinischen Sperre.
Der Aufwärtstrend ist real, aber begrenzt. FDAs eigene Gestaltung der Phase 1 CMC-Flexibilitäten geben an, dass Sponsoren der First-in-Human-Phase 1 INDs können die Anwendungsentwicklungszeit um bis zu verkürzen 12 Monate (FDA, Phase 1 IND CMC-Flexibilitäten, abgerufen 2026-06-18). Bei dieser Zahl handelt es sich um eine Agenturschätzung der Obergrenze, Keine Garantie für ein einzelnes Peptidprogramm, und es kommt nur dann zustande, wenn das analytische Paket der Prüfung standhält.
Der nächste Schritt ist eine Dokumentationsanforderung, keine Verpflichtung. Fragen Sie jedes in die engere Wahl gezogene CRO nach seinem phasengerechten Validierungspaket, seine Verunreinigungs- und Verkürzungsstrategie, und eine repräsentative Freisetzungsspezifikation für ein Peptid vergleichbarer Länge und Hydrophobie, Bewerten Sie dann die Antworten anhand der von Ihnen erstellten Matrix.