Was die Qualifikation eines Peptidlieferanten bedeutet 2026
Die Qualifizierung von Peptidlieferanten ist der dokumentierte Prozess der Etablierung, bevor Sie kaufen, dass ein Lieferant nachweisen kann, wer er ist, was es gemacht hat, wohin das Material ging, und wie es sich über Grenzen hinweg bewegen wird. In 2026 Diese Definition ist weniger als Kaufschritt als vielmehr als Beweisprogramm von Bedeutung: eine Datei, die Sie erstellen, pflegen, und erneut bestätigen, anstatt ein Kästchen nur einmal anzukreuzen.
Der regulatorische Hintergrund erklärt, warum sich die Rahmenbedingungen verschoben haben. FDA-Benutzergebühren sind ein Finanzierungs- und Zeitplanmechanismus, kein Qualitätsstandard: Sie zahlen für die Überprüfungskapazität und die Leistungsfristen der Hersteller, Lieferanten, und Vertragsorganisationen sind darauf angewiesen (Benutzergebührenprogramme der FDA, 2026). Das Gebührenjahr GJ2026 läuft 2025-10-01 Zu 2026-09-30, und alle vier Nutzungsgebührenbehörden laufen im September aus 30, 2027 Ablauf aller vier Befugnisse (Holland & Ritter, 2026-03). Auf jeder folgenden Ebene, Die durchgehende Linie ist der Beweis, keine Zahlung.
Bei der Qualifikation handelt es sich nicht um ein Zertifikat zur Analyseprüfung, kein Preisvergleich, und kein einmaliger Onboarding-Schritt. Es ist die ständige Aufzeichnung, die einer Regulierungsbehörde antwortet, ein Wirtschaftsprüfer, oder Ihr eigenes Qualitätsteam, wenn sie die gleiche Frage stellen, die Gebührenprogramme nicht stellen: beweise es.
Warum sich die Beweislast geändert hat
Drei Kräfte haben zwischen Dezember die Beschaffung von Peptiden verschärft 2025 und Januar 2026, und sie sind nicht die gleiche Art von Kraft. Das eine ist das erlassene Gesetz, Einer davon ist ein Gesetzentwurf, der nicht verabschiedet wurde, und eine davon ist eine Bedingung, die an Bundesgelder geknüpft ist. Sie als eine Welle zu behandeln, ist der häufigste Fehler in aktuellen Lieferantenbewertungen.
Der BIOSECURE Act wurde im National Defense Authorization Act für das Geschäftsjahr 2026 erlassen, unterzeichnet 2025-12-18 (die Gesetzesvorlage des Senats zum BIOSECURE Act, S.3469). Dieser Erlassanspruch beruht derzeit auf einer einzigen primären Lesung, Überprüfen Sie es daher anhand des registrierten NDAA-Textes, bevor Sie es in einer Qualifikationsdatei zitieren.
Separat, S.3741, das Biosecurity Modernization and Innovation Act von 2026, eingeführt wurde 2026-01-29 und verwies auf den Handel. Es ist kein Gesetz (der Gesetzestext von S.3741).
Die dritte Kraft ist technischer Natur. Unter dem OSTP/NSTC-Framework, Das Sichtfenster verengt sich 200 Nukleotide zu 50 Nukleotide gültig ab Oktober 13, 2026, Von den Anbietern wird erwartet, dass sie jedes 50-Nukleotid-Fenster auf bedenkliche Sequenzen untersuchen (eine von Experten begutachtete Überprüfung der US-amerikanischen Nukleinsäure-Screening-Politik). Dies macht das Biosicherheits-Screening für Peptidlieferanten zu einer Dokumentationsfrage, keine politische.
⚠️ Warnung: Unterscheiden Sie, was Gesetz ist (erlassene NDAA-Bestimmungen), was vorgeschlagen wird (S.3741, nicht in Kraft gesetzt), und was ist eine Finanzierungsbedingung? (der Screening-Rahmen für staatlich finanzierte Forschung und Bundesbeschaffung). Ein Lieferant, der diese drei Aspekte miteinander verbindet, sagt Ihnen etwas über seine Compliance-Kompetenz.
Die FDA-Benutzergebührenebene: Was es beweist und was nicht
Dienstleistungen Durch Benutzergebühren werden Überprüfungskapazitäten und vorhersehbare Zeitpläne erworben. Sie bescheinigen nicht, dass ein Peptid rein ist, steril, richtig geordnet, oder passend für Ihren Prozess. Diese Unterscheidung ist wichtig, da die Höhe der Gebühr das am einfachsten zu überprüfende Lieferantenmerkmal ist und am wenigsten Auskunft über die Materialqualität gibt.
Die Zahlen für das Geschäftsjahr 2026 zeigen das Ausmaß dieses Engagements. Unter GDUFA III-Anlagegebührenplan für das Geschäftsjahr 2026, Es fällt eine ANDA-Anmeldegebühr an $358,247 und eine Gebühr für die Arzneimittelstammdatei $102,584, während die Gebührenstufen des GDUFA-Bewerberprogramms für das Geschäftsjahr 2026 große Bewerber belasten $1,918,377, Medium $767,351 und klein $191,838. Die Gebühren für die API-Einrichtung betragen $43,549 Inland und $58,549 ausländisch, Letzteres spiegelt die gesetzliche Prämie für ausländische Einrichtungen wider $15,000.
|
Programm |
Gebühr für das Geschäftsjahr 2026 |
Notizen |
|---|---|---|
|
PDUFA |
$4,682,003 |
Anwendung mit klinischen Daten |
|
GDUFA |
$358,247 |
SIE reichen ein; DMF $102,584 |
|
BsUFA |
$1,200,794 |
Anwendung mit klinischen Daten |
|
MDUFA |
Peptidsynthese $26,067 |
510(k); Anmeldung $11,423, steigt zu $13,785 im Geschäftsjahr 2027 |
Quellen: die von der FDA veröffentlichten PDUFA-Gebührensätze für das Geschäftsjahr 2026, die BsUFA-Gebührenordnung für das Geschäftsjahr 2026, Und Gebührentabelle der MDUFA für das Geschäftsjahr 2026.
Alle vier Befugnisse laufen am ab 30 September 2027, mit ausgehandelten Vereinbarungen, die vom HHS-Sekretär fällig sind 15 Januar 2027, entsprechend eine regulatorische Analyse der 2027 Kalender zur erneuten Autorisierung der Benutzergebühr. Der PDUFA VIII-Vorverhandlungsvorschlag trägt ein Netz $48.3 Reduzierung des Grundumsatzes in Millionenhöhe, mit einer öffentlichen Versammlung am 16 September 2026 und Kommentare schließen 16 Oktober 2026, gemäß der Federal Register-Mitteilung zur Eröffnung der PDUFA VIII-Kommentare.
Behandeln Sie die Gebührenordnung als Stellvertreter für das regulatorische Engagement, niemals als Nachweis der Qualifikation eines Peptidlieferanten.
Biosicherheits-Screening: Was Lieferanten nachweisen müssen
Bei der Biosicherheitsprüfung für Peptidlieferanten handelt es sich um einen Auftragsprüfungsprozess, keine Datenbanksuche. Im Rahmen des Auftragsprüfungsmechanismus des Frameworks, Ein Lieferant überprüft jede Bestellung in einer definierten Zeitfensterlänge anhand einer gepflegten Liste bedenklicher Sequenzen, Anschließend wird gefragt, ob kürzere oder wiederholte Bestellungen desselben Kunden zu einer längeren Besorgnisfolge zusammengefasst werden könnten, überprüft die Legitimität des Kunden für gekennzeichnete Bestellungen, meldet potenziell rechtswidrige Bestellungen, bewahrt Aufzeichnungen auf, und schützt Prüfsysteme und Auftragsdaten. Das letzte Element ist der Grund, warum die Sequenzinformationssicherheit innerhalb des Screening-Workflows und nicht daneben angesiedelt ist.
Der Gesetzestext von S.3741 würde diese Schritte zu expliziten Verpflichtungen machen: Überprüfen Sie die Identität und Legitimität des Kunden, Überprüfen Sie jede Bestellung, unterstützen einen datenschutzerhaltenden Übermittlungsmechanismus, der geteilte Bestellungen über Anbieter hinweg erkennt, Listen pflegen, behördenübergreifend koordinieren, Die Vorschriften müssen innerhalb eines Jahres nach Inkrafttreten fällig sein. Die Richtlinie der Executive Order 14292 zur Überarbeitung des Screening-Rahmens, herausgegeben im Mai 5, 2025, gab OSTP 90 Tage, um die zu überarbeiten oder zu ersetzen 2024 Rahmen und gelenkte staatlich finanzierte Beschaffung im Life-Science-Bereich durch konforme Anbieter. Der Bestelltext enthält keine Kundenverifizierungsklausel, keine Nukleotidschwelle, und kein Oktober 13, 2026 Datum, Eine Unterscheidung, die in der aktuellen Berichterstattung weitgehend verwischt.
Falsch positive Ergebnisse sind mit echten Kosten verbunden. Gemeldete Screening-Falsch-Positiv- und Flag-Raten umfassen a 2022 Umfragebasierte Schätzung von mehr als 4% Fehlalarme bei IGSC-Mitgliedsunternehmen, Verschlechterung bei kürzeren Sequenzen, und a 2024 schätze das ungefähr 5% der synthetischen DNA-Bestellungen sind gekennzeichnet, Die Überprüfung dauert jeweils Stunden. A 2025 NIST-Datensatz-Intertool-Bewertungsberichte oben 95% Sensibilität und 97% Genauigkeit. Keine dieser Zahlen ist peptidspezifisch; Alle beschreiben das Screening der Nukleinsäuresynthese, und sie variieren je nach Datensatz, Sequenzlänge, und Definition von „Flagge“.
Bei der Verpflichtung bleibt der förderungsbedingte Umfang der Prüfungspflicht bestehen: Es bezieht sich auf staatlich finanzierte Forschung und Bundesbeschaffung, nicht bei jeder privaten Transaktion. Lieferanten sollten das 50-Null-Screening nicht als allgemeine gesetzliche Verpflichtung bezeichnen.
Materialrückverfolgbarkeit: Lot-Genealogie von der Synthese bis zum Versand
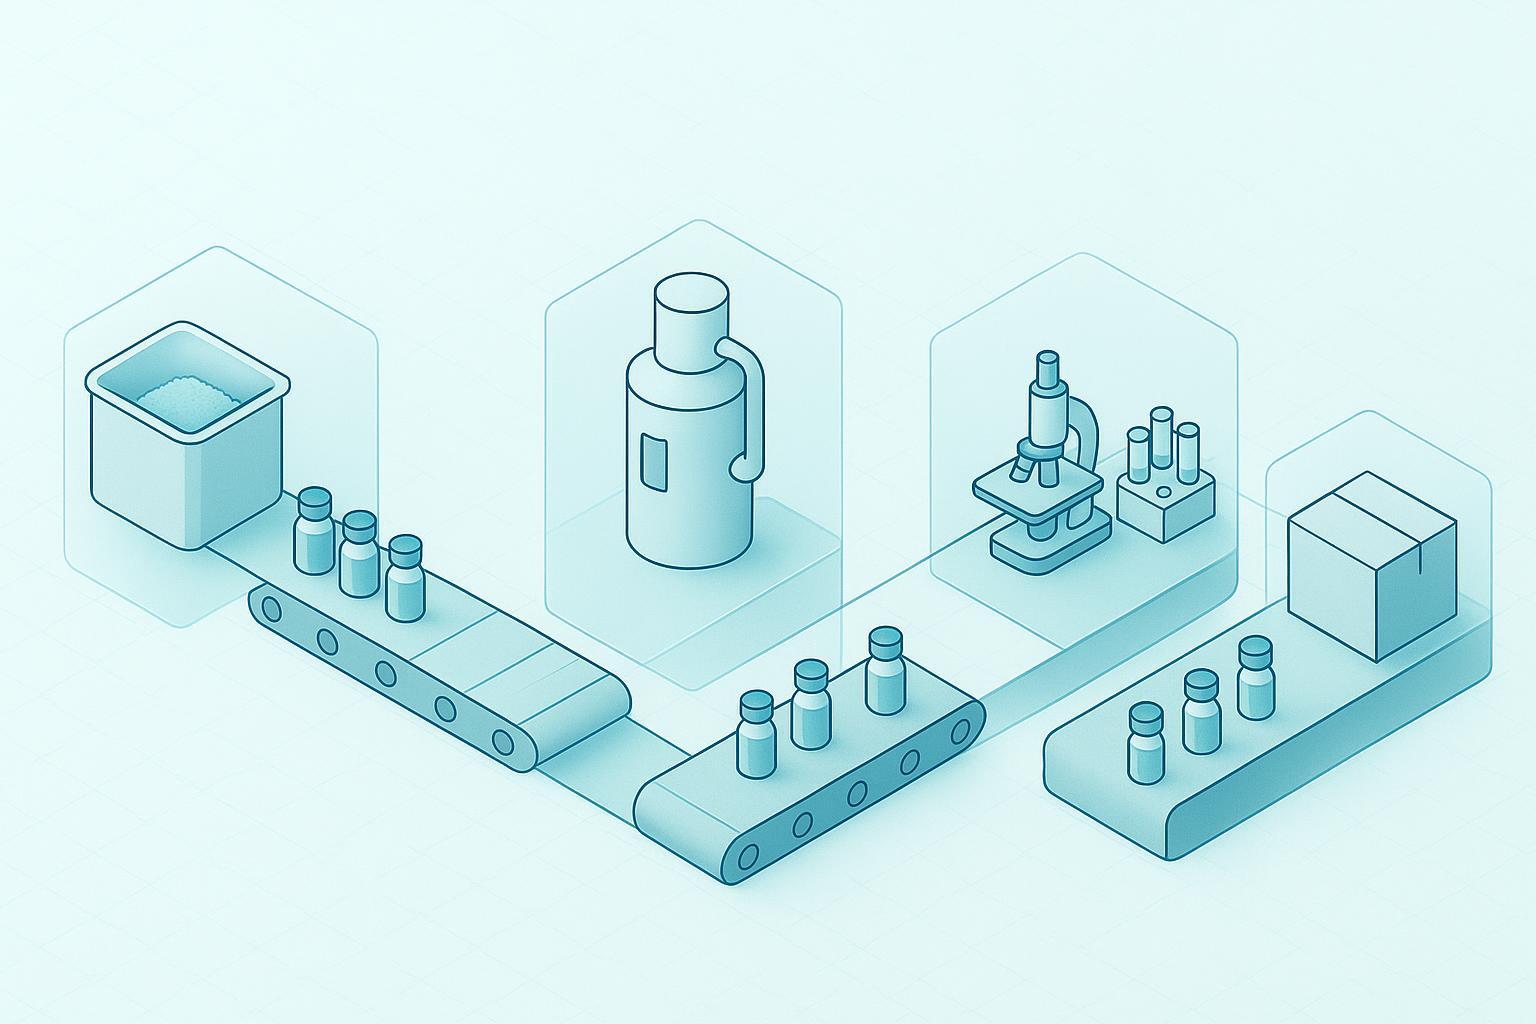
Die Rückverfolgbarkeit von Peptidmaterialien ist kein Ordner voller PDFs. Es handelt sich um eine Chargennummer, die jedes Dokument in der Sendung abgleicht, von der Rohaminosäurezufuhr bis zur Synthese, Reinigung, analytische Freisetzungsprüfung, Verpackung und Endtransport.
Die Wirkungskette ist linear, und jeder Schritt generiert ein Dokument, das dieselbe Chargenkennung tragen muss. Der Rohstoffeingang erstellt ein Eingangskontrollprotokoll. Bei der Festphasensynthese wird ein Chargenprotokoll erstellt. Reinigung und Gegenionenaustausch, einschließlich der Umwandlung von TFA in Acetat, sofern die Anwendung dies erfordert, Erstellen Sie prozessbegleitende Analysedaten. Bei der Freigabeprüfung wird das Analysezertifikat erstellt, mit Identität und Reinheit bestimmt durch HPLC und LC-MS und, wo relevant, Endotoxin gemessen durch LAL-Assay. Verpackung und Versand ergeben die Packliste, Chain-of-Custody-Aufzeichnung und Kühlkettenbeweise.
Der Audit-Test ist einfach: Wählen Sie eine beliebige Chargennummer aus und bestätigen Sie, dass sie auf dem CoA erscheint, die Packliste und das CoC-Protokoll lückenlos und ohne Ersetzung. Das Mindestpaket, das eine grenzüberschreitende Peptidkette überprüfbar macht reicht von der Lieferantenidentität bis zur Chargennummer, CoA passte zu diesem Los, Rechnung und Packliste, Empfangsprotokoll mit einem benannten Handler und Zeitstempel, Lagerung und Kühlkettennachweis, Transportdokument und Route, Papierkram importieren, und Freigabefreigabe durch die Qualitätssicherung. Aufzeichnungen auf Aufsichtsebene sollten ebenfalls den ALCOA-Konventionen entsprechen: zurechenbar, lesbar, gleichzeitig, originell und genau, unter Versionskontrolle.
In der Praxis scheitert dies an Dokumentationslücken. Ein FDA-Warnschreiben auf Mängel bei der Lieferantenqualifikation überprüft Es wurde festgestellt, dass API-Testergebnisse vom Lieferanten-CoA abweichen 7.8% in manchen Fällen, mit einem neuen API-Lieferanten, der nie offiziell qualifiziert ist. Ein separates 2025 In diesem Fall wurde ein Unternehmen bemängelt, dessen Neuqualifizierung eines Auftragsfertigers drei Jahre zu spät erfolgte.
Rückverfolgbarkeit hat auch eine Privatsphärendimension. Die Leitlinien des Frameworks zum Schutz von Sequenzdatenbanken während der Übertragung und im Ruhezustand fordert die Trennung des Sequenzinhalts von der Kundenidentität, mit unverdeckter Verbindung, die auf eine kleine Gruppe autorisierter Mitarbeiter beschränkt ist. Die von einem Lieferanten selbst veröffentlichte Spezifikation beschreibt in der Regel die Analysemethoden und Dokumentationsartefakte, die sie unterstützt, Dies ist die neutrale Art, die Fähigkeit anzugeben: Es hilft einem Käufer, zu sehen, was mit dem Los geliefert wird, bevor er eine Qualifizierungsdatei erstellt.
Export, Versand und grenzüberschreitende Dokumentation
Die Export- und Versanddokumentation für Peptide ist Teil der Qualifikationsdatei, keine eigenständige Logistikaufgabe, weil Peptidmaterialien und die sie umgebenden Instrumente jetzt unter Dual-Use-Exportregelungen fallen. Die beiden Regime unterschieden sich darin, wie sie dorthin gelangten. Der September der EU 2025 Aktualisierung der Dual-Use-Liste, angenommen durch eine delegierte Verordnung zur Änderung von Anhang I der Verordnung (EU) 2021/821, neu hinzugefügte Peptidsynthesizer neben Quantum, Halbleiter, Advanced-Computing- und Additive-Manufacturing-Artikel (GD Handel der Europäischen Kommission, 8 September 2025). Die US-Route war anders: Die BIS-Regel zur Umsetzung der Kontrollen der Australia Group für automatisierte Peptidsynthesegeräte trat am in Kraft 23 Dezember 2024, Bindung der Kontrolle an die Instrumentenliste der Australischen Gruppe und nicht an eine umfassende Dual-Use-Aktualisierung (ST&R Handelsbericht, wirksam 23 Dezember 2024). Bei beiden handelt es sich um lizenzpflichtige Kontrolllistenergänzungen, keine Verbote, und ein Lieferant, der nur eine Jurisdiktion prüft, wird die andere falsch einschätzen.
Diese Abweichung ist wichtig, da die grenzüberschreitende Klassifizierung ein dreiteiliges Problem beim grenzüberschreitenden Peptidtransport darstellt: das physische Material, die Ausrüstung, und alle begleitenden technischen Daten oder Sequenzinformationen jeweils separat klassifizieren. Chain-of-Custody-Aufzeichnungen, Endverwendungs- und Endbenutzererklärungen, und eine dokumentierte Prüfentscheidung darüber, ob eine Anordnung eine Genehmigungspflicht auslöst, gehören in die Akte.
Für Trinkgeld: das Material klassifizieren, die Ausrüstung und etwaige begleitende Sequenzinformationen oder Synthese-Know-how separat, denn der Export von Sequenzinformationen oder Protokollen kann selbst einen Technologietransfer darstellen.
Erstellen der Qualifikationsdatei: Ein Dokument-für-Dokument-Standard
Eine vertretbare Qualifikationsdatei für Peptidlieferanten ist ein definierter Dokumentensatz, kein Ordner mit PDFs. Das wiederkehrende Thema in den Erkenntnissen der FDA zur Lieferantenqualifizierung sind Dokumentationslücken: fehlende Datensätze, unvollständige Aufzeichnungen, oder Datensätze, die nicht mit dem darin beschriebenen Material übereinstimmen. Erstellen Sie die Datei in vier Phasen, und verlangen, dass jedes Dokument den gleichen Test übersteht: nennt es das Los?, das Datum, die Methode, und die verantwortliche Person?
Bühne 1: Vorqualifizierungsscreening. Bevor ein Muster versendet wird, Sammeln Sie die Registrierung der Einrichtung und die Gebühr, Qualitätszertifizierungen, und eine schriftliche Spezifikationsbasis. Überprüfen Sie jedes Dokument anhand des eigenen Registers der ausstellenden Behörde und nicht anhand der Kopie des Lieferanten.
Bühne 2: Überprüfung der Dokumentation. Zu den Dokumenten, die eine Sendung prüffähig machen, gehört auch das Analysezertifikat (CoA), Sicherheitsdatenblatt (Sicherheitsdatenblatt/MSDS), Spezifikationsbasis, Chargenprotokolle, Export- und Endverwendungsdokumentation, und ein Chain-of-Custody-Protokoll. Für jeden, Bestätigen Sie, dass die Chargennummer mit der Sendung übereinstimmt, die Prüfmethoden werden benannt, und die Ergebnisse tragen ein Datum und einen verantwortlichen Unterzeichner.
Bühne 3: Proben- und Chargenverifizierung. Testen Sie das erhaltene Material anhand der Spezifikationsbasis, nicht nur gegen das CoA. Wo das CoA einen Reinheitswert meldet, Bestätigen Sie die dahinter stehende Analysemethode.
Bühne 4: Laufende Überwachung. In definierten Abständen erneut überprüfen, nicht ein einziges Mal beim Onboarding. Ein Lieferant, der sich vor zwei Jahren qualifiziert und nie erneut überprüft hat, ist ein nicht verifizierter Lieferant.
⚠️ Warnung: Eine Spezifikationsbasis, die sich zwischen Aufträgen verschiebt, ist ein Warnsignal, selbst wenn jedes einzelne CoA vollständig aussieht.
Rot Geschäft Flagge
Wo es erscheint
Verifizierungsschritt, der es abfängt
Nicht übereinstimmende Chargennummern
CoA, Chargenprotokoll, Synthetische Peptide Chain-of-Custody
Überprüfen Sie vor der Freigabe die Chargennummer aller drei Dokumente
Undatierte oder Vorlage-CoAs Peptidproduktion
Analysezertifikat
Bestätigen Sie auf jedem CoA ein Ergebnisdatum und einen benannten Unterzeichner
Spezifikationsbasisverschiebungen zwischen Aufträgen
Spezifikationsbasis, CoA
Vergleichen Sie die angegebene Basis bei aufeinanderfolgenden Bestellungen desselben Lieferanten
Split-Order-Muster
Bestellungen, Versandaufzeichnungen
Gleichen Sie die gesamte bestellte Menge mit der Summe der versendeten Chargen ab
Die Aufbewahrung von Aufzeichnungen ist der einzige Bereich, in dem die Leitlinien widersprüchlich sind. In den früheren Richtlinien der US-Regierung zum Screening synthetischer Nukleinsäuren wird empfohlen, elektronische Kopien von Kundenbestellungen, die besorgniserregende Sequenzen enthalten, mindestens acht Jahre lang aufzubewahren, während in einer separaten Rahmenzusammenfassung auf der Ebene der Praktiker eine Drei-Jahres-Zahl genannt wird. Bis sich diese Lücke schließt, Behalten Sie den längeren Zeitraum bei und dokumentieren Sie, welchen Standard Sie angewendet haben.
Fortschrittlich: Aufteilung von Bestellungen erkennen und Lücken prüfen
Wenn Sie bereits Lieferantenaudits durchführen, Das Restrisiko liegt an einer Stelle, die in Ihrem Screening-Protokoll nicht angezeigt wird. Der schwerste Screening-Fehler ist keine einzelne markierte Sequenz. Es ist ein verteiltes System: Derselbe Käufer erteilt bei mehreren Anbietern Bestellungen unterhalb des Schwellenwerts, Jede Bestellung ist klein genug, um bestanden zu werden, Keines davon ist für einen einzelnen Lieferanten sichtbar.
Dieses verteilte Muster ist genau das, worauf der Split-Order-Erkennungsmechanismus in S.3741 abzielt, und dies geschieht durch eine datenschutzrechtliche Einreichungspflicht und nicht durch eine obligatorische Offenlegung von Anordnungen. Die Wahl des Designs verdeutlicht die Spannung zwischen der Erkennung geteilter Bestellungen und der Vertraulichkeit von Kundenbestellungen: desto vollständiger kann ein System den Fußabdruck eines Käufers über alle Anbieter hinweg neu zusammensetzen, desto mehr werden auch wirtschaftlich sensible Bestelldaten gespeichert. Die EBRCs 2025 Einbindung der Stakeholder, im Januar veröffentlicht 2025 als Stärkung eines sicheren Ökosystems für die Nukleinsäuresynthese: Ergebnisse des EBRC-Stakeholder-Engagements, löst dieses Spannungsverhältnis durch Empfehlungen zur Kundenlegitimität, Berichterstattung, Aufbewahrung von Aufzeichnungen, und Datenbankschutz während der Übertragung und im Ruhezustand. Die Empfehlungsdetails befinden sich im verlinkten PDF und nicht auf der Landingpage, und wurde in diesem Lauf nicht gelesen.
Die zugrunde liegende Disziplin ist hier die Sequenzinformationssicherheit, und es wird erst betriebsbereit, wenn zwei Voraussetzungen vorliegen: konsistente Aufzeichnungen auf Chargenebene und ein definiertes Screening-Fenster. Ohne beides, Die Split-Order-Erkennung ist mit nichts zu vergleichen.
Erste Schritte
Beginnen Sie mit einer Sendung. Rufen Sie eine aktuelle Lieferung ab und gleichen Sie die Chargennummer in drei Dokumenten ab: das Analysezertifikat, die Packliste, und das Chain-of-Custody-Protokoll. Dies ist der Chargennummern-Abgleichstest, und es dauert etwa fünf Minuten. Wenn die drei Zahlen übereinstimmen und der Chain-of-Custody-Datensatz überhaupt vorhanden ist, Sie haben eine Rückverfolgbarkeitsdatei. Wenn einer von ihnen fehlt oder die Zahlen abweichen, Sie haben eine Lücke, die zum ersten Mal zum Vorschein kommt, wenn ein Beschaffungsprüfer oder Prüfer danach fragt.
Nächste, Fordern Sie die Spezifikationsbasis Ihres Lieferanten an und prüfen Sie, ob diese über die letzten drei Chargen hinweg Bestand hat. Eine Spezifikation, die zwischen Lieferungen wechselt, ob im Reinheitsgrad, analytische Methode, oder Akzeptanzkriterien, teilt Ihnen mit, dass der Lieferant die Freigabe anhand eines beweglichen Ziels und nicht anhand eines festen Standards vornimmt. Fordern Sie das Spezifikationsdokument selbst an, keine Zusammenfassung davon, und vergleichen Sie die angegebene Methode mit den tatsächlichen Berichten des CoA.
Dann ordnen Sie Ihr eigenes Orderbuch dem Oktober zu 13, 2026 Sichtfenster. Identifizieren Sie, welche Sequenzen innerhalb der 50-Nukleotid-Schwelle liegen und ob Ihr Lieferant ein Screening mit dieser Auflösung nachweisen kann. Die durch diese Übung erstellte Dokumentation ist derselbe Beweis, den ein Beschaffungsprüfer ohnehin verlangen wird, Daher wird der Arbeitsaufwand nicht zusätzlich zur Beschaffung anfallen. Es handelt sich um die Sourcing-Datei, früh zusammengebaut.
Häufig gestellte Fragen
Was erfordert eigentlich die Qualifizierung eines Peptidlieferanten? 2026?
Es erfordert eine überprüfbare Datei, die die Identität nachweist, Reinheit, Rückverfolgbarkeit und rechtmäßige Beschaffung, kein Zertifikat allein. In der Praxis bedeutet das eine Spezifikation mit analytischen Methoden, Testdaten auf Chargenebene, eine dokumentierte Produktkette von der Synthese an, und Überprüfungsaufzeichnungen für die Sequenz und die Gegenpartei.
Sagen mir die FDA-Benutzergebühren etwas über die Materialqualität eines Lieferanten??
NEIN. Durch Nutzungsgebühren wird die Prüfung eines Arzneimittelantrags finanziert, nicht die Herstellung oder Prüfung des Materials selbst, Daher ist eine Gebührenquittung ein Beweis für eine Einreichung, nicht von Reinheit oder Identität. Behandeln Sie es als einen administrativen Datenpunkt und überprüfen Sie die Qualität stattdessen durch analytische Dokumentation.
Was ändert sich im Oktober? 13, 2026?
Ab diesem Datum verengt sich das Prüffenster für Kontrahenten- und Sequenzprüfungen, Das bedeutet, dass von Lieferanten erwartet wird, dass sie diese Prüfungen früher im Bestellzyklus und nicht erst beim Versand durchführen. Käufer sollten fragen, wann in ihrem Arbeitsablauf jede Prüfung erfolgt, nicht nur, ob es auftritt.
Ist das BIOSECURE Act-Gesetz oder wird es noch vorgeschlagen??
Hier kommt es auf die Unterscheidung „erlassen“ gegenüber „vorgeschlagen“ an: Die Bestimmung wurde im NDAA für das Geschäftsjahr 2026 erlassen, während der eigenständige S.3741 nicht erlassen wurde. Denn der inszenierte Text ruht in dieser Rezension auf einer einzigen Quelle, Bestätigen Sie die aktuelle Rechtssprache, bevor Sie sie in einem Vertrag zitieren.
Benötigen Peptid-Synthesizer jetzt eine Exportgenehmigung??
In einigen Gerichtsbarkeiten, Ja. Die Ergänzungen der US- und EU-Kontrolllisten weichen voneinander ab, Daher benötigt ein Synthesizer, der unter einer Regelung für den Export freigegeben wurde, möglicherweise noch eine Genehmigung unter der anderen Regelung. Fragen Sie Ihren Lieferanten, welche Kontrollliste er überprüft hat und für welchen Bestimmungsort.
Wie kann ich eine geteilte Bestellung erkennen??
Geteilte Bestellungen werden als mehrere Sendungen angezeigt, die einzeln unter einen Prüfschwellenwert fallen, ihn aber zusammen überschreiten. Der Split-Order-Erkennungsmechanismus in S.3741 zielt genau auf dieses Muster ab, Vergleichen Sie daher die Sendungsmengen mit der ursprünglichen Bestellung, anstatt jede Lieferung einzeln zu überprüfen.
Was muss ein konformes CoA enthalten??
Ein konformes Analysezertifikat benennt die Charge, die Testmethoden, die Messergebnisse mit Einheiten, die Spezifikationsgrenzen, das Prüflabor, und das Datum der Analyse. Die CoA-Anforderungen in einem überprüfbaren Paket erfordern außerdem, dass das Zertifikat auf dieselbe Chargennummer zurückgeführt werden kann, die auf dem Versandetikett angegeben ist.
Abschluss
Die neue Beweislast bei der Qualifizierung von Peptidlieferanten ist dokumentarisch und überprüfbar. Ein Lieferant, der die Unterlagen zu einem Los nicht vorlegen kann, kann das Los nicht verteidigen, Egal wie stark seine technischen Fähigkeiten bei einem Anruf erscheinen.
Die sechs in diesem Handbuch behandelten Ebenen sind ein Programm, nicht vier Compliance-Themen. Nutzungsgebührenstatus, Biosicherheits-Screening, viel Genealogie, und grenzüberschreitende Datensätze speisen alle eine einzige Qualifikationsdatei, und eine Lücke in einem von ihnen schwächt das Ganze. Drei Termine geben nun den Takt vor: der September 30, 2027 Ablauf der aktuellen Nutzungsgebührenbefugnis der FDA, der Oktober 13, 2026 Sichtfenster, und die Vorschriften S.3741 würden in Kraft treten, sobald der Kongress handelt.
Beginnen Sie mit dem Dokument-für-Dokument-Standard, Erstellen Sie die Datei, bevor Sie sie benötigen, und Lieferanten in einem festen Zyklus und nicht bei Erneuerung erneut prüfen.
Wenn Sie lieber anhand einer vorbereiteten Checkliste arbeiten möchten, als eine von Grund auf neu zu erstellen, Sprechen Sie mit einem Experten oder fordern Sie ein Qualifizierungspaket an. Um
Offenlegung: MOL-Änderungen hat ein kommerzielles Interesse an Peptidqualitätsstandards und Lieferantendokumentationspraktiken.