Was die IND-Freigabe für ein Peptidprogramm zertifiziert und was nicht
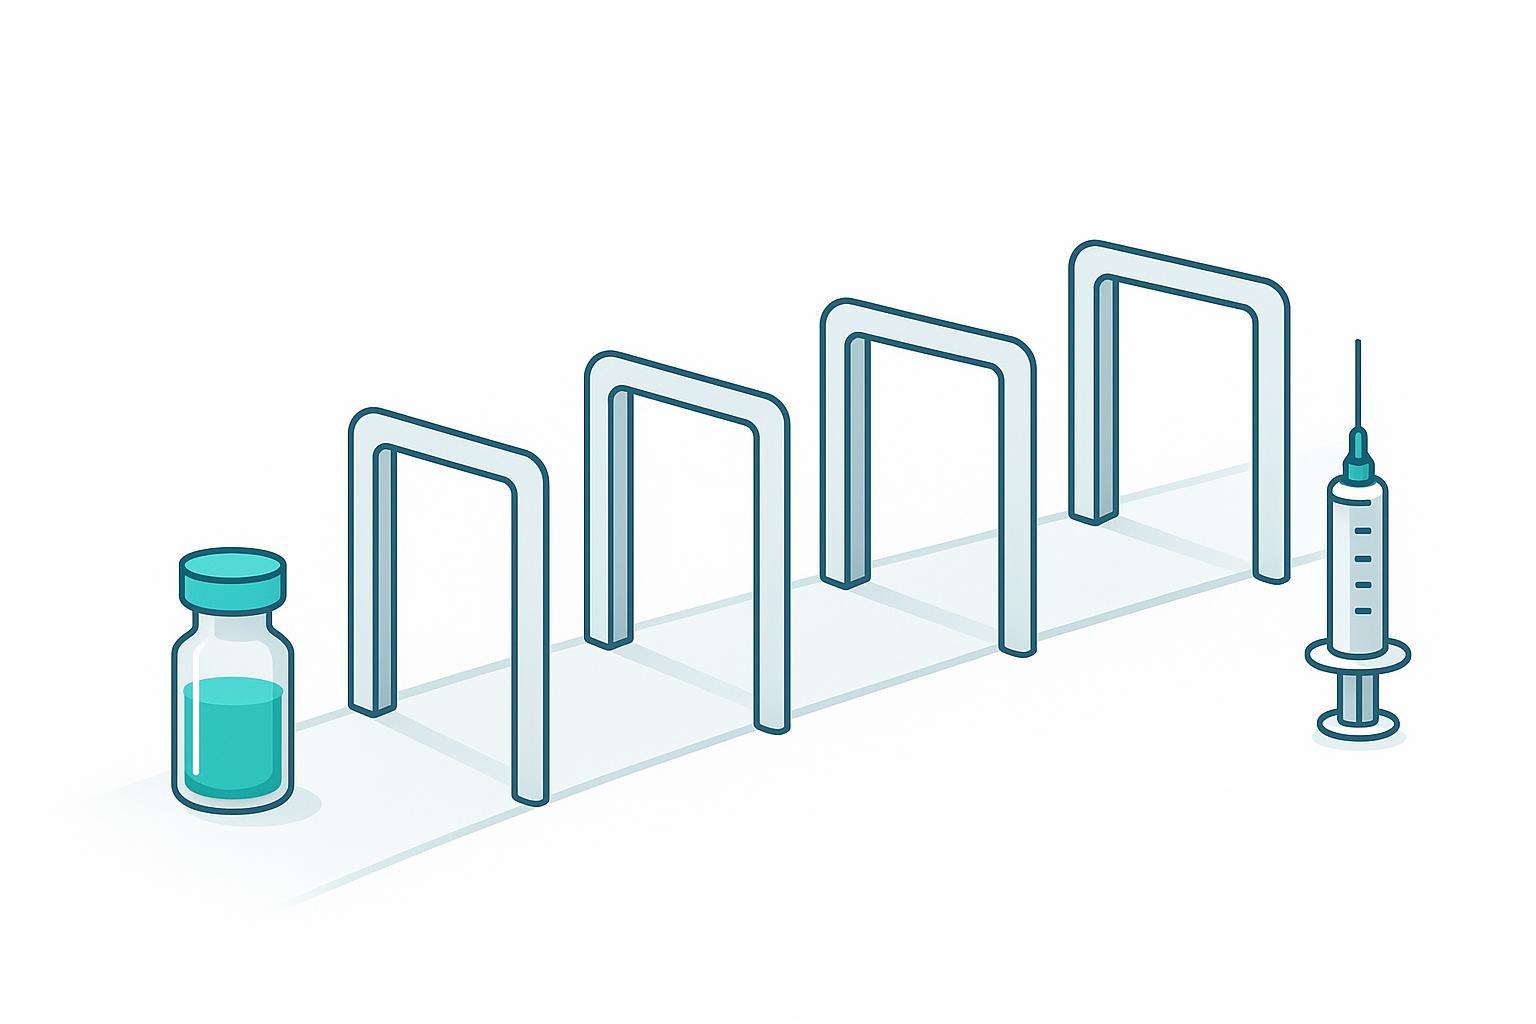
Die Peptid-IND-Freigabe ist ein Erlaubnisschein, kein Qualitätszertifikat. Als die FDA den IND von ENDO-205 genehmigte 23 Marsch 2026, Dadurch konnte ein erster Versuch am Menschen mit gesunden Frauen vor der Menopause beginnen (peptidinsider.org ENDO-205-Datei, abgerufen 2026-09-11). Das CMC-Paket wurde nicht validiert, Sperren Sie die Spezifikationen, oder stellen Sie fest, dass das Peptid funktioniert.
Diese Unterscheidung kann in der internen Ankündigung leicht verloren gehen. Wie es im selben Dossier deutlich heißt, „IND-Freigabe ist keine Genehmigung. Es ist das erste von mehreren Toren … Es wurden keine Beweise dafür überprüft, dass ENDO-205 bei einer Person wirkt, weil es noch keine solchen Beweise gibt“ (peptidinsider.org ENDO-205-Datei, abgerufen 2026-09-11).
Schlüssel zum Mitnehmen: „Zur Fortführung freigegeben“ und „nachweislich sicher oder wirksam“ sind unterschiedliche Behauptungen. Es wurde nur das erste gemacht.
Die CMC-Erwartungen der FDA für ein erstes IND am Menschen bestätigen, wie eng die Prüfung ist: Es werden keine Daten zur Validierung der Analysemethode erwartet, und Stabilitätsdaten aus der spezifischen klinischen Charge „sind möglicherweise nicht erforderlich“ (FDA, IND-Anwendungen: CMC-Informationen, abgerufen 2026-06-22).
Was diesen Raum füllt, ist das Post-IND-Beweispaket, und fünf Anforderungsbereiche tragen es: Sequenz- und Verunreinigungskontrolle, orthogonale Charakterisierung, stabilitätsanzeigende Methoden, Etikettierung und Behälterverschluss, und auf die jeweilige Phase abgestimmte Eignungsprüfungen.
Das Post-IND-Beweispaket: Fünf Anforderungsbereiche, die die erste Dosis tragen
Die Post-IND-Entwicklungsanforderungen für Peptide sind keine einzelne Checkliste. Dabei handelt es sich um fünf Beweisbereiche, die jeweils stark genug sein müssen, um die Verabreichung einer Dosis an einen Menschen zu unterstützen, und jedes reift im Laufe der klinischen Stadien unterschiedlich schnell heran.
|
Peptidsynthese Anforderungsbereich |
Was muss vor der ersten Einnahme festgestellt werden? |
Welche Phase 1 erfordert nicht |
Wie Scheitern aussieht |
|---|---|---|---|
|
Sequenz- und Verunreinigungskontrolle |
Die beabsichtigte Reihenfolge wird bestätigt und die Verunreinigungsausbreitung wird von der Bausteinebene aufwärts verstanden |
Vollständig qualifizierte Prozesse im kommerziellen Maßstab |
Eine nicht identifizierte Kürzungs- oder Löschungsart erscheint oberhalb des Meldeschwellenwerts |
|
Orthogonale Charakterisierung |
Mehr als eine unabhängige Methode stimmt über die Identität überein, Reinheit, und Struktur |
Ein gesperrt, validiertes Release-Panel für jedes Attribut |
Ein einziger Test trägt den gesamten Identitätsanspruch, und eine zweite Methode widerspricht dem |
|
Stabilitätsanzeigende Methoden |
Abbauwege sind bekannt Synthetische Peptide und die Methode erkennt sie |
ICH-konforme Langzeitdaten bei allen Lagerbedingungen |
Eine Methode besteht die Freigabe, übersieht jedoch ein Abbauprodukt, das sich bei der Lagerung bildet |
|
Etikettierung und Behälterverschluss |
Das Etikett, Der Behälter, und der Abschluss stimmen mit dem Beweispaket überein |
Endgültige kommerzielle Verpackungskonfiguration |
Nach Beginn der Dosierung treten extrahierbare Stoffe oder eine Verschlussinteraktion auf |
|
Zweckmäßige analytische Tests |
Jede Methode ist für die Frage qualifiziert, die in der Phase tatsächlich gestellt wird |
Vollständige Validierung nach kommerziellen Standards |
Für Phase wird eine Methode überbaut 1 und verzögert den Zeitplan, ohne einen Entscheidungswert zu schaffen |
Die Reifekurve hinter dieser Tabelle ist das nützliche mentale Modell: Die phasengerechte CMC-Reife über die klinischen Stadien erstreckt sich von der ersten Phase beim Menschen bis zur Phase 2, Phase 3, und Gewerbeschleuse, mit zunehmender Methodenreife vom explorativen Ansatz (0) durch qualifiziert (1) zu validieren (2). Die folgenden fünf Bereiche sind danach geordnet, wie früh sie tragfähig werden, nicht danach, wie viel Dokumentation sie generieren.
Wie sich die Anforderungen an die Peptidentwicklung nach dem IND von den Erwartungen vor dem IND unterscheiden
Die Anforderungen an die Peptidentwicklung nach dem IND verlagern die zentrale Frage von „Ist dieses Molekül vertretbar“ zu „Ist diese Charge reproduzierbar?“., und ist diese Methode für ihren Zweck geeignet?“ Vor der Freigabe, In der Arbeit geht es hauptsächlich um Identität, Route, und Machbarkeit. Danach, Derselbe Datensatz muss die Lot-zu-Lot-Kontrolle unterstützen, im Trend, und Technologietransferdokumentation, die ein Paket vor IND nie mitführen sollte.
Diese Verschiebung ist absichtlich, kein Schlupfloch. Die CMC-Erwartungen der FDA für ein erstes IND am Menschen besagen, dass Sponsoren die Anwendungsentwicklungszeit um bis zu verkürzen können 12 Monate, indem der anfängliche CMC-Abschnitt nicht überbaut wird, Das bedeutet, dass der Fragensatz vor IND nicht einfach übernommen wird. An ihre Stelle tritt eine phasengerechte Strenge: Methoden, die eher qualifiziert als validiert sind, Spezifikationen, die gerechtfertigt und nicht gesperrt sind, und ein Stabilitätsprogramm, das das auszeichnet Unterscheidung zwischen Wiederholungstestzeitraum und Haltbarkeitsdauer für Arzneimittelwirkstoff bzw. Arzneimittelprodukt.
Üben 1: Kontrollsequenz und Verunreinigungsausbreitung auf Bausteinebene
Die Kontrolle der Peptidverunreinigung wird lange vor der endgültigen Freigabe entschieden. Für ein synthetisches Peptid, Das Verunreinigungsprofil der fertigen Charge wird größtenteils vorgelagert eingestellt, in der Baustein- und Kopplungsphase, Das bedeutet, dass die Post-IND-Kontrolle bis in diese Phasen zurückreichen muss, anstatt auf das Freigabegremium zu warten.
Dienstleistungen Die anzuwendenden Schwellenwerte stammen von einer bestimmten vorgelagerten Regulierungsbehörde. Die FDA-Grenzwerte für synthetische Peptidverunreinigungen, berichtet in 2026, erfordern, dass peptidbedingte Verunreinigungen bei oder darüber liegen 0.10% individuell gekennzeichnet werden, mit einer kategorialen Obergrenze von 0.5% für neue peptidbezogene Verunreinigungen, die im Referenzarzneimittel nicht vorhanden sind.
|
Entwicklungsstadium |
Reinheit durch RP-HPLC-Bereich |
Einzelne Verunreinigungen |
Totale Verunreinigungen |
|---|---|---|---|
|
Phase 1 Ziel |
~95–98 % |
NMT 0.5% |
NMT 2–5 % |
|
Kommerzielle Erwartung |
~98–99 % |
NMT 0.1% |
NMT 1.0% |
Die Phase 1 im Vergleich zu kommerziellen Reinheitsbändern sind beispielhafte Entwicklungsziele, keine Spezifikation. Definieren Sie Ihr eigenes Reporting, Identifikation, und Qualifikationsschwellen, Führen Sie dann einen Trend ab der ersten klinischen Charge durch.
Hinweis zum Umfang: Der 0.10% Und 0.5% Die Zahlen lassen sich auf eine einzige vorgelagerte Regulierungsbehörde zurückführen, FDAs 2021 ANDA-Leitfaden für hochreine synthetische Peptidprodukte, die auf referenzgelistete Arzneimittel mit rDNA-Ursprung verweisen. Sie sind keine universelle IND-Anforderung.
Der Fehlermodus ist vorhersehbar: Verunreinigungen, die nur im Maßstab auftreten, oder die nie einzeln identifiziert wurden, weil sie in kleinem Maßstab unterhalb der Schwelle lagen.
Üben 2: Erstellen Sie ein orthogonales Charakterisierungspaket, Kein einzelner Test
Die Peptidcharakterisierung schlägt fehl, wenn eine Technik zur Beantwortung aller Identitätsfragen benötigt wird. Kein einziger Test beweist, dass ein synthetisches Peptid das beabsichtigte Molekül ist, Das Post-IND-Paket paart also Methoden, die jeweils eine andere Mehrdeutigkeit auflösen.
Umkehrphasen-HPLC überwacht bei 220 nm bestimmt Reinheit und Hauptpeakgehalt, während LC-MS/MS die Monoisotopenmasse und die vollständige Aminosäuresequenzabdeckung bestätigt. In einem veröffentlichten Leuprolidacetat-Beispiel, die theoretische monoisotopische Masse von m/z 1209.6533 stimmte mit einem Experiment überein 1209.6515, und MS/MS lieferte eine vollständige Sequenzabdeckung (Referenzstandards zur Unterstützung der Qualität synthetischer Peptidtherapeutika, 2023). Dieselbe Quelle weist darauf hin, dass typischerweise mehrere orthogonale Techniken zur Überprüfung der Peptididentität verwendet werden, inklusive HPLC-Retentionszeit, NMR, MS, und Chiralitätstests.
Der Fehlermodus ist ein massenbestätigtes, aber in der Sequenz nicht eindeutiges Peptid. Eine Deletionssequenz kann das nominelle Massenverhalten mit der übergeordneten Sequenz teilen, sich jedoch um einen einzelnen Rest unterscheiden, und eine Reinheitsmethode allein wird sie nicht trennen. Massenbestätigung mit Sequenzabdeckung koppeln, und das Hinzufügen chiraler oder NMR-Tests, wo der Referenzstandard dies erfordert, schließt diese Lücke und sorgt dafür, dass das Paket auch bei Chargen- oder Lieferantenwechseln vertretbar bleibt.
Aminosäuresequenz von ENDO-205, Route, und Dosis bleiben geheim, Daher wird dieses Paket allgemein und nicht für dieses Molekül beschrieben (Der Offenlegungsstatus des Programms per September 2026).
Üben 3: Entwerfen Sie stabilitätsanzeigende Methoden, bevor Sie sie benötigen
Peptidstabilitätstests verdienen ihren Platz im Post-IND-Paket, indem sie eine Abbaubeobachtung in eine Spezifikation umwandeln Geschäft steuern kann. Das funktioniert nur, wenn die Methode Abbauprodukte aus dem übergeordneten Peak auflöst, bevor die erste klinische Charge in die Studie geht.
Führen Sie zuerst die erzwungene Herabstufung durch, unter Säure, Base, oxidativ, Thermal-, und photolytischer Stress, und bestätigen Sie, dass die Methode jeden erzeugten Abbaustoff vom Hauptpeak trennt. Setzen Sie dann die klinische Charge langfristig ein, dazwischenliegend, und beschleunigte Bedingungen in demselben Behälter-Verschlusssystem, das Sie für die Lagerung und Verteilung vorschlagen. Die Lagerungsangabe auf dem Etikett ergibt sich aus dieser Bewertung, Deshalb können „Raumtemperatur“ oder „Umgebungsbedingungen“ nicht anstelle einer definierten Bedingung stehen.
|
Parameter |
Arzneimittelsubstanz |
Arzneimittelprodukt |
|---|---|---|
|
Langfristig |
25°C/60 % rF oder 30 °C/65 % rF Peptidproduktion |
25°C/60 % rF oder 30 °C/65 % rF |
|
Dazwischenliegend |
30°C/65 % relative Luftfeuchtigkeit |
30°C/65 % relative Luftfeuchtigkeit |
|
Beschleunigt |
40°C/75 % relative Luftfeuchtigkeit Um |
40°C/75 % relative Luftfeuchtigkeit |
|
Verpflichtung abgeleitet |
Wiederholungstestzeitraum |
Haltbarkeit |
Bestätigung steht aus: Die oben genannten numerischen Bedingungen folgen ICH Q1A(R2) Stabilitätsbedingungen, aber das ICH Q1A(R2) PDF war in diesem Durchlauf nicht maschinenlesbar. Behandeln Sie die Zahlen nur so lange als durch sekundäre Zusammenfassungen bestätigt, bis der primäre Text überprüft wurde.
Der Fehlermodus ist ruhig. Eine Methode, bei der ein Abbaustoff zusammen mit dem Ausgangspeak eluiert wird, erzeugt eine Stabilitätstabelle, die sauber aussieht, während das Produkt dies nicht ist, und das Problem taucht auf, nachdem die klinische Charge bereits untersucht wird.
Üben 4: Behandeln Sie Etikettierung und Behälterverschluss als Teil des Beweispakets
Die Anforderungen an die Peptidkennzeichnung sind eine regulierte Kontrolle, kein nachträglicher Design-Einfall, und die auf dem Etikett aufgedruckte Lagerungsangabe ist eher ein Ergebnis des Stabilitätsprogramms als eine Marketingentscheidung. Unter 21 CFR 312.6, Die unmittelbare Verpackung eines Prüfpräparats muss den Warnhinweis „Vorsicht“ tragen: Neues Medikament, Begrenzt durch den Bund (oder Vereinigte Staaten) Gesetz zu Untersuchungszwecken,” und die Kennzeichnung darf keine Aussage enthalten, die falsch oder irreführend ist oder ausdrückt, dass das Prüfpräparat für die untersuchten Zwecke sicher oder wirksam ist.
Diese zweite Klausel ist diejenige, die Teams fängt. A storage statement that overstates stability, or label copy that implies a clinical benefit the program has not demonstrated, breaches 312.6(B) even when the underlying data are sound.
Sequence container-closure selection ahead of the stability study, nicht danach. Extractables and leachables findings, moisture transmission, and light protection all feed the storage statement, so a closure chosen late forces the stability protocol to be rewritten. No efficacy or safety claim is made here for ENDO-205; the labeling requirement is procedural, and the caution statement is the only claim the immediate package carries.
Üben 5: Bringen Sie zweckdienliche analytische Tests in die Phase, Nicht zum Ziel
Fit-for-purpose analytical testing in the post-IND window means matching each method’s rigor to what Phase 1 actually needs, nicht auf das, was eine kommerzielle Einreichung letztendlich verlangen wird. Die eigenen CMC-Erwartungen der FDA für ein erstes IND am Menschen umfassen keine Daten zur Validierung analytischer Methoden, und Prozesskontrollen, die nichts mit der Produktsicherheit zu tun haben, sind in dieser Phase nicht zu erwarten. Das ist eine bewusste Zulage, kein Schlupfloch: Dadurch kann ein Programm die Validierung verzögern, bis der Prozess gesperrt ist, wenn die Validierung immer noch den Prozess beschreibt, gegen den sie geschrieben wurde.
Die praktische Aufteilung erfolgt pro Methode, nicht pro Programm. Ein Freisetzungsassay, der eine Sicherheitsentscheidung unterstützt, muss jetzt qualifiziert werden; Eine Methode, deren einzige Aufgabe darin besteht, einen Trend für einen Parameter zu erstellen, den Sie noch nicht festgelegt haben, kann warten.
[TISCH] Methode-zu-Phase-Erwartungsmatrix: Spalten für Methode, Phase 1 expectation (nicht erwartet / qualifiziert / validiert), and documented rationale.
Sterilitäts- und Endotoxintests bilden die Ausnahme von jeder Aufschublogik, weil sie auf der Mechanik des Kompendiums basieren und nicht auf Ihrem Prozess. Der 14-tägige USP <71> Beim Sterilitätstest werden membranfiltrierte oder direkt beimpfte Proben in flüssigem Thioglykolat bei 30–35 °C und Sojabohnen-Kasein-Aufschluss bei 20–25 °C inkubiert, Filtern des Inhalts von mindestens 10 Behälter durch 0,45 µm Celluloseacetatmembranen (FormBlends, Sterilitätstests für Peptide, überprüft 2026-05-14). Die Grenzwerte für Endotoxine stammen aus dem USP <85> Berechnung des Endotoxingrenzwerts, K/M, wo K ist 5 EU/kg/Stunde für nicht-intrathekale Routen und 0.2 EU/kg/Stunde für intrathekal. Denn die Grenze ist dosisabhängig, Es gibt keinen universellen EU/ml-Wert. Beachten Sie, dass es sich bei dieser Formel um eine kompendiale Arithmetik handelt; Das primäre FDA-PDF konnte in diesem Lauf nicht geöffnet werden, Behandeln Sie die Schwellenwerte daher als von der USP abgeleitet und nicht als von der FDA bestätigt.
Der Fehlermodus verläuft in beide Richtungen. Ein Team, das eine stabilitätsanzeigende Methode vor der Sperrung des Prozesses nach kommerziellen Maßstäben validiert, wiederholt diese Validierung nach jeder Prozessänderung, doppelt für die gleiche Versicherung zahlen. Ein Team, das eine sicherheitskritische Methode unqualifiziert lässt, schafft eine Datenlücke, die in der Phase zum Vorschein kommt 2 Übergang, wenn die Agentur fragt, was die Freigabeentscheidung überhaupt unterstützt hat. Die Lösung ist Dokumentation: für jede Methode, die Sie absichtlich nicht validieren, schreibe auf, warum, was es in der Zwischenzeit ersetzt, und welcher Auslöser erzwingt die Validierung. Diese Begründung ist das Artefakt, das ein Rezensent liest.
Ein funktionierendes Beispiel: Sequenzierung des Post-IND-Pakets in einem neutralen Entwicklungsworkflow
Die fünf Übungen bilden eine Abfolge, keine Checkliste. An erster Stelle stehen Verunreinigungsschwellen und das Charakterisierungspaket, Denn das Release-Panel, das Sie zu diesem Zeitpunkt festlegen, bestimmt, was bei der späteren Arbeit gemessen werden muss. Stabilitätsanzeigende Methoden und Behälterverschluss folgen, denn beides hängt davon ab, zu wissen, welche Abbau- und Auslaugungsstoffe das Panel erkennen kann. Kennzeichnung und Gebrauchstauglichkeitsprüfung schließen den Ablauf ab, denn beide beschreiben eine Kontrollstrategie, die erst existiert, wenn die vorherigen Schritte festgelegt sind.
Ein Peptidsynthese- und Analyse-Workflow wie MOL Changes unterstützt diese Ordnung, indem er die Kontrolle über die Bausteine behält, Reinigung, und Charakterisierung innerhalb einer nachvollziehbaren Kette, Dies hilft Teams, eine Neuqualifizierung der Methoden nach einer späten Prozessänderung zu vermeiden.
Schlüssel zum Mitnehmen: Diese Reihenfolge dient der Veranschaulichung, nicht vorschreibend. Phase 1 Programme lassen absichtlich einige Methoden freigeschaltet, während der Prozess noch läuft, und eine frühzeitige Sperrung kann mehr kosten als schützen.
Häufige Fehler im Post-IND-Fenster
Die folgenden fünf Fehler sind diejenigen, die einer sorgfältigen Prüfung der offensichtlichen Fehler standhalten. Jeder hat eine spezifische Lösung.
Die IND-Freigabe wird als Validierung des CMC-Pakets behandelt. Ein akzeptierter IND bedeutet, dass die FDA das eingereichte Paket für ausreichend befunden hat, um fortzufahren, nicht, dass das Paket vollständig oder endgültig ist. Die Lösung: Halten Sie den CMC-Abschnitt während der Phase aktiv in Überarbeitung 1 und protokollieren Sie jeden offenen Posten mit einem Eigentümer und einem Zieldatum.
Anwenden der 0.10% Und 0.5% Schwellenwerte, als wären sie IND-Anforderungen. Diese Zahlen stammen aus den FDA-Grenzwerten für synthetische Peptidverunreinigungen, die IHRE Einreichungen regeln, keine neuen Prüfpräparate. Die Lösung: Legen Sie Ihre eigenen Berichts- und Qualifizierungsschwellenwerte für Toxikologie und klinische Exposition fest, Dokumentieren Sie dann die Begründung.
Validierung analytischer Methoden, bevor der Prozess gesperrt wird. Die Methodenvalidierung anhand eines sich bewegenden Prozesses erzeugt Daten, die Sie wiederholen werden. Die Lösung: Qualifizieren Sie zunächst Methoden für den vorgesehenen Verwendungszweck, und reservieren Sie die vollständige Validierung für einen eingefrorenen Prozess.
Auswahl des Behälterverschlusses nach Beginn der Stabilitätsstudie. Extrahierbare und auslaugbare Stoffe interagieren mit der Formulierung, Das Studiendesign hängt also vom Abschluss ab. Die Lösung: Wählen Sie den Primärbehälter aus, bevor die erste Stabilitätscharge platziert wird.
Verfassen einer Etikettenkopie, die einen klinischen Nutzen impliziert. 21 CFR 312.6 erfordert den Warnhinweis zur Kennzeichnung von Prüfpräparaten, und die Verordnung schließt jegliche Zusicherung aus, dass das Medikament für die untersuchten Zwecke sicher oder wirksam ist. Die Lösung: Beschreiben Sie nur die Darreichungsform und den Verabreichungsweg, und leiten Sie die gesamte Werbesprache durch die behördliche Prüfung.
Wie der Erfolg vor der ersten Dosis aussieht
Ein vollständiges Post-IND-Paket können Sie einem Gutachter übergeben und Zeile für Zeile verteidigen. Konkret, Das bedeutet, dass vor der ersten Dosis fünf Dinge erfüllt sind: orthogonale Identitätsbestätigung der Peptidsequenz, eine stabilitätsanzeigende Methode, die durch erzwungenen Abbau nachgewiesen wird, eine klinische Menge an Stabilität in seinem vorgeschlagenen Behälterverschluss, Prüfkennzeichnung, die den geltenden Anforderungen entspricht, und eine schriftliche Begründung für jede Methode, die Sie bewusst noch nicht validiert haben.
Den letzten Punkt überspringen die Teams, und es ist derjenige, der eine Routineüberprüfung am häufigsten in einen Neuaufbau verwandelt. Die CMC-Erwartungen der FDA für ein erstes IND am Menschen sind eher phasengerecht als erschöpfend, Daher stellt eine nicht validierte Methode nicht automatisch eine Lücke dar. Eine nicht validierte Methode ohne dokumentierte Begründung ist.
Das Stretch-Goal ist ein Lot-to-Lot-Trendplan. Bauen Sie es jetzt und die Phase 2 Der Übergang wird zu einer Datenüberprüfung und nicht zu einem Sanierungsprojekt. Die Unterscheidung zwischen Wiederholungstestzeitraum und Haltbarkeitsdauer ist hier der praktische Hebel: Ein durch Trenddaten unterstützter Wiederholungstestzeitraum lässt sich weitaus einfacher verlängern als ein rückwirkend zusammengestellter Zeitraum.
Häufig gestellte Fragen
Gelten die FDA-Grenzwerte für Peptidverunreinigungen für ein IND??
NEIN. Der 0.10% Identifikationsschwelle und die 0.5% Die Obergrenze für neue Peptid-bedingte Verunreinigungen kommt von der FDA 2021 ANDA-Leitlinien für bestimmte hochreine synthetische Peptid-Arzneimittelprodukte. Diese Schwellenwerte gelten für abgekürzte Anträge, die sich auf ein als Referenz aufgeführtes Arzneimittel mit rDNA-Ursprung beziehen, nicht für eine neue Prüfpräparatanwendung. Importieren einer kommerziellen Verunreinigungshöchstgrenze in eine Phase 1 Die Einstellung interpretiert den Umfang des Dokuments falsch.
Macht Phase 1 erfordern validierte Analysemethoden?
Die FDA gibt an, dass sie keine Daten zur Validierung analytischer Methoden für eine erste Phase am Menschen erwartet 1 IND, und Stabilitätsdaten aus der spezifischen klinischen Charge sind möglicherweise auch nicht erforderlich. Behandeln Sie das als Boden und nicht als Decke: Eine Methode, die eine Sicherheitsentscheidung unterstützt, muss dennoch für ihren Zweck geeignet sein, und die Unterscheidung zwischen Wiederholungstestzeitraum und Haltbarkeitsdauer bestimmt, wie weit die unterstützenden Daten erweitert werden können.
Wie ist der aktuelle Entwicklungsstand von ENDO-205??
Stand September 2026, Das offenbarte Bild ist schmal. Das IND ging weiter 23 Marsch 2026 und ermöglicht einen ersten Versuch am Menschen an gesunden Frauen vor der Menopause im gebärfähigen Alter. Phase 1 Der Status lautet „Planung,” ohne ClinicalTrials.gov-Eintrag, keine peer-reviewten Daten, und die Reihenfolge und Route nicht bekannt gegeben. Das ist der veröffentlichte Status des Programms (Stand September). 2026, und nichts darüber hinausgehendes sollte angenommen werden.
Abschluss
Sie können jetzt die fünf Peptid-Post-IND-Entwicklungsanforderungen sequenzieren, die ein Programm bis zur ersten Dosis führen: Sequenz- und Verunreinigungskontrolle auf Bausteinebene, ein orthogonales Charakterisierungspaket, Stabilitätsanzeigende Methoden werden entwickelt, bevor sie benötigt werden, Etikettierung und Behälterverschluss gelten als Beweismittel, und auf die jeweilige Phase abgestimmte Eignungsprüfungen. Der Endzustand ist konkret: ein charakterisiertes Peptid mit orthogonaler Identitätsbestätigung, eine stabilitätsanzeigende Methode, die durch erzwungenen Abbau nachgewiesen wird, eine klinische Menge an Stabilität in seinem vorgeschlagenen Behälterverschluss, konforme Prüfkennzeichnung, und eine dokumentierte Begründung für jede Methode, die bewusst nicht validiert wurde.
Der letzte Punkt ist genauso wichtig wie die anderen. Die Peptid-IND-Freigabe verpflichtet nicht zu einer kommerziellen Validierung in der Phase 1, und es so zu behandeln, als ob es so wäre, ist die häufigste Art und Weise, wie Sponsoren Zeit verbringen, die sie nicht aufwenden mussten.
Planen Sie das Beweispaket für Ihr eigenes Post-IND-Fenster?
Überprüfen Sie, wie ein phasengerechtes Analysepaket zusammengestellt wird, umfassende Charakterisierung, stabilitätsanzeigende Methoden, und Eignungsprüfungen, bevor die erste klinische Charge in die Studie geht. Sprechen Sie mit einem Experten oder überprüfen Sie das Analysepaket mit dem Team, das Peptidqualitätsstandards unterstützt.
Offenlegung: MOL Changes hat ein kommerzielles Interesse an Peptidqualitätsstandards und Analysedienstleistungen.