Lo que realmente cambia la regla NAM de la FDA para un paquete de péptidos CMC
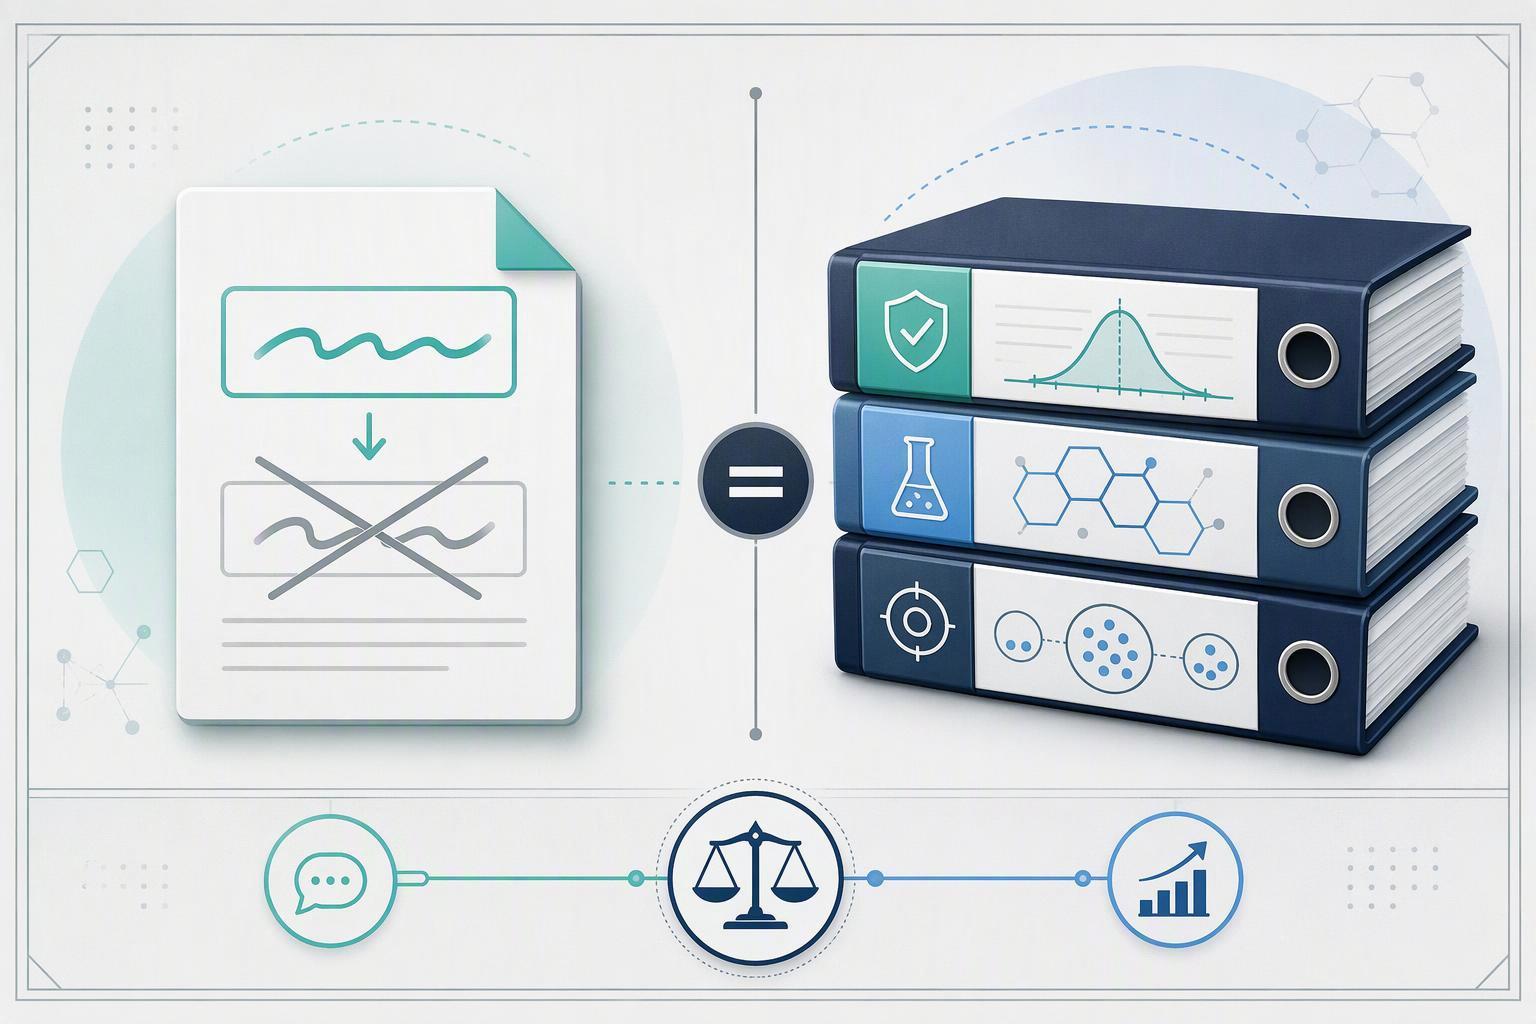
Un paquete de péptido CMC es la evidencia analítica y de fabricación que define lo que usted dosificó, que puro era, y cómo se comportó con el tiempo. La regla NAM de la FDA es el cambio de terminología que trasladó el vocabulario no clínico de la agencia de “preclínico” a “no clínico”.,"Y ahora los dos se discuten juntos porque un estudio no clínico que ya no se basa en un modelo basado en especies se apoya más en ese registro analítico..
La regla NAM en sí es más estricta de lo que sugieren la mayoría de los resúmenes.. La Ley de Modernización de la FDA 2.0 reemplazó “preclínico” por “no clínico” en el estatuto, y la FDA 2026 La regla de terminología de pruebas no clínicas es una limpieza regulatoria que alinea el lenguaje de la agencia con ese cambio.. No elimina ni prohíbe los estudios con animales., cambiar los estándares probatorios, o imponer nuevos costos o requisitos. Si estaba esperando saber si sus obligaciones de presentación cambiaron, ellos no lo hicieron.
⚠️ Advertencia: No leas la norma como una prohibición.. El idioma cambió; la barra de pruebas no. Lo que cambió es el vocabulario que utiliza la FDA y la redacción que implicaba que las pruebas con animales eran la única ruta aceptable.. Lo que permaneció intacto es todo lo que determina si su envío sobrevive a la revisión.: normas probatorias, carga de costos y requisitos, y la identidad, pureza, y evidencia de potencia que un artículo de prueba debe llevar.
Por qué el paquete CMC se convirtió en la parte de carga de la historia preclínica
Este es el cambio que probablemente estés sintiendo. Cuando un estudio no clínico ya no se basa en un modelo basado en especies, El registro analítico de lo que realmente se dosificó tiene el peso interpretativo que solía compartir el modelo animal..
La FDA ha descrito esta transición como estratégica y gradual., respaldado por marcos de validación y métricas de éxito, y su 2026 El borrador de la guía NAM proporciona un marco de validación y expectativas regulatorias para los patrocinadores que toman la iniciativa.. La agencia no le pide que abandone las pruebas.. Te está pidiendo que muestres, analíticamente, que el artículo de prueba en su estudio es el que usted afirma que es.
El paso de ISTAND a un programa de cualificación permanente muestra hasta dónde ha llegado: ocho presentaciones aceptadas, dividido en tres basados en IA, dos estudios preclínicos de seguridad sin animales, dos a base de tejido, y un enfoque estadístico.
Caracterización de péptidos: Demostrar que el artículo de prueba es lo que dice que es
La caracterización es lo primero porque todo lo que sucede aguas abajo hereda su incertidumbre.. Si no puede demostrar que el material dosificado en un estudio NAM es la misma molécula que su candidato de desarrollo, la impureza, estabilidad, y los datos del ensayo construidos encima describen una sustancia que en realidad no ha definido.
La identidad de un péptido se basa en métodos ortogonales y no en una única técnica. La espectrometría de masas y LC-MS/MS establecen la masa molecular, El análisis de aminoácidos, incluido el análisis de aminoácidos quirales, confirma la composición y la estereoquímica., El mapeo de péptidos y la RMN interrogan la secuencia y la estructura., y la identidad del contraión generalmente se resuelve mediante cromatografía iónica o HPLC de fase reversa.. Estas son las familias de métodos mencionadas en las expectativas de CMC declaradas por la FDA para péptidos terapéuticos., y el emparejamiento importa: dos métodos que comparten el mismo modo de falla no confirman nada.
Para la caracterización de péptidos para CMC., el mínimo práctico son dos métodos ortogonales para la identidad y para cada atributo de calidad crítico, ningún método se ejecuta dos veces. El “y qué” es la representatividad, y tiene que sobrevivir al cambio. Un cambio posfabricación, si un nuevo proveedor, escala, o paso de purificación, le obliga a volver a ejecutar el mismo método establecido en el lote modificado y mostrar que la conclusión de identidad aún se mantiene. Un paquete de caracterización que solo describe el lote original no cubre el material que utilizará un estudio posterior..
Perfil de impurezas peptídicas: Por qué no existe un umbral universal
No existe un límite único de impurezas que deba alcanzar un programa de péptidos. Los límites se establecen caso por caso a partir del historial de lotes., datos de estabilidad y hallazgos toxicológicos, y lo familiar 0.1% La cifra es una convención de informes más que un umbral de seguridad.. La FDA 0.10% a 0.5% Existe una ventana de impurezas para nuevas impurezas relacionadas con péptidos porque el riesgo de inmunogenicidad aumenta con impurezas en ese rango., y el 0.5% El límite superior se justifica porque es consistente con la pequeña cantidad de impurezas no especificadas relacionadas con péptidos observadas en productos peptídicos terminados..
El mecanismo detrás de ese enfoque basado en el riesgo es una brecha de cobertura. Las impurezas relacionadas con los péptidos se encuentran fuera de la cobertura total de ICH Q3A, por lo que un programa no puede simplemente señalar un umbral de calificación predeterminado y detenerse allí. La justificación debe construirse a partir de los propios datos del programa..
Las impurezas relacionadas con el proceso y los productos de degradación también necesitan argumentos separados. Las impurezas relacionadas con el proceso provienen de la síntesis., purificación y manipulación, por lo que el caso de control se basa en el proceso de fabricación y sus pasos de autorización. Los productos de degradación se forman en la sustancia o producto farmacológico con el tiempo., por lo que el caso se basa en los datos de estabilidad y los métodos analíticos que los detectan.. Una estrategia de control rara vez responde a ambas.
Pruebas de estabilidad: ¿Qué hace que un método indique estabilidad?
Un ensayo indicador de estabilidad para péptidos es un método analítico que puede medir el péptido activo en presencia de sus productos de degradación., excipientes, y procesar impurezas, y se gana esa descripción sólo cuando la degradación forzada ha demostrado la separación. La distinción es importante porque un método que resuelve limpiamente el pico principal no dice nada acerca de si hay un degradante escondido debajo de él..
La degradación forzada es la forma de resolver esa cuestión antes de que se haga una afirmación sobre la vida útil. Exponer el péptido al ácido., base, peróxido, calor, luz, y estrés por humedad, luego confirme que los picos de degradación se resuelvan a partir del pico principal y que la pureza del pico se mantenga en todas las muestras estresadas.. Si un degradador coeluye con el péptido, el ensayo informará una pureza que la muestra no tiene, y cualquier tendencia de estabilidad construida sobre ella no es confiable.
La validación sigue entonces el marco de las características de validación en ICH Q2(R2), que establece la precisión, precisión, especificidad, límite de detección, límite de cuantificación, linealidad, y rango, adoptado con una fecha de vigencia legal de 14 Junio 2024. La especificidad tiene el mayor peso aquí, porque es la característica que documenta el trabajo de degradación forzada.
Para propina: Ejecute una degradación forzada antes de comprometerse con una declaración de vida útil, no después. Invertir ese orden generalmente significa repetir el estudio de estabilidad una vez que cambia el método..
Donde se detiene la evidencia: Yo Q2(R2) Define las características que un método debe demostrar., pero no prescribe un único protocolo de degradación forzada ni un umbral de aceptación para los péptidos.. Estos se comparan caso por caso con la ruta de degradación que realmente muestra su molécula..
Desarrollo de ensayos analíticos: Características de validación que sobreviven a la revisión
“Validado” significa que el ensayo tiene evidencia documentada de que funciona según lo previsto para su propósito específico., no es que haya pasado una lista de verificación genérica. Para el desarrollo de ensayos analíticos para programas de péptidos, que la evidencia se organiza en torno a un conjunto definido de características de validación, y cada uno capta de manera diferente la forma en que el resultado de un péptido puede engañarlo.
|
Característica de validación |
Fallo específico del péptido que detecta |
|---|---|
|
Exactitud |
Un método que lee correctamente el estándar de referencia puro pero se desvía del artículo de prueba real. |
|
Precisión |
Cardiovascular Resina de síntesis de péptidos en fase sólida Repetibilidad que parece aceptable en una sola ejecución, pero colapsa a lo largo de los días o de los analistas. |
|
Especificidad |
Impurezas relacionadas o productos de degradación que coeluyen con el pico principal. |
|
Linealidad penetración celular y rango |
Cuantificación extrapolada más allá de las concentraciones que el método realmente admite |
|
Límite de detección Modificación de péptidos y cuantificación |
Trazas de impurezas reportadas en niveles que el método no puede medir de manera confiable |
|
Robustez |
Pequeño, cambios permitidos en la columna, pH, o flujo que cambia silenciosamente los resultados |
Los cuatro dominios son un argumento., no cuatro líneas de servicio. La caracterización define qué es el material., El perfil de impurezas define qué más está presente., La estabilidad define cómo ambos cambian con el tiempo., y el ensayo es el instrumento que mide los tres. Cuando ocurre un cambio de fabricación, La comparabilidad se demuestra mediante una extensa investigación química., físico, y comparaciones de bioactividad con análisis en paralelo de productos antiguos y lotes de calificación de productos nuevos, usando pruebas de lanzamiento más pruebas dirigidas al impacto del cambio, el enfoque establecido en las expectativas de comparabilidad de larga data de la FDA para el material posterior al cambio (1996). Un ensayo que no puede respaldar esa comparación lado a lado no puede respaldar el paquete.
Conexión de modelos preclínicos alternativos a un paquete de desarrollo creíble
Un modelo preclínico alternativo sólo tiene peso cuando el registro analítico que lo rodea se puede leer por sí solo.. El paquete CMC es lo que convierte el resultado de un estudio en algo que un revisor puede interpretar., y la comparabilidad es lo que mantiene válida esa interpretación a medida que avanza el programa..
El propio marco de la FDA respalda esto. Cuando un cambio de fabricación no afecta la seguridad, identidad, pureza o potencia, la agencia puede encontrar productos comparables, lo que significa los datos analíticos, no la narrativa, decide si se mantiene una comparación entre lotes o después del cambio (Guía de la FDA sobre comparabilidad, recuperado 2026-06-11).
La dirección regulatoria aún está avanzando. La Ley de Modernización de la FDA 3.0, S.355, tuvo su última acción en 2025-12-17 y sigue pendiente, por lo que cualquier suposición sobre la rapidez con la que los datos de modelos alternativos se vuelven rutinarios debe permanecer cubierta. La vía de calificación ISTAND es la ruta más establecida para calificar un nuevo enfoque., y depende exactamente del tipo de caracterización, impureza, estabilidad y evidencia de ensayos que esta guía ha analizado.
Conclusión clave: Un estudio NAM es tan creíble como el paquete analítico que constituye su artículo de prueba., sus impurezas y su estabilidad defendibles.
Programas que tratan la caracterización., perfil de impurezas, La estabilidad y el desarrollo del ensayo como un registro entrelazado., en lugar de cuatro flujos de trabajo separados, están mejor posicionados cuando un crítico pregunta cómo se demostró que un cambio no afecta el producto. MOL Changes respalda ese tipo de trabajo analítico integrado para programas de péptidos.
Conceptos erróneos comunes sobre la regla NAM y el péptido CMC
Cuatro interpretaciones erróneas de la regla NAM siguen resurgiendo en la planificación del péptido CMC, y cada uno puede impulsar una estrategia de presentación en la dirección equivocada. Esto es lo que hace y no hace la regla. Reparación y regeneración celular
No prohibió la experimentación con animales.. La regla NAM cambia lo que la FDA espera en una presentación y abre un camino para alternativas calificadas. No elimina los estudios con animales de la caja de herramientas., y para muchos criterios de valoración, un estudio in vivo bien diseñado sigue siendo la evidencia disponible más defendible. Léalo como una ampliación de enfoques aceptables., no es una prohibición.
No bajó el listón de la evidencia. La regla cambia de dónde proviene la evidencia, no cuánto escrutinio recibe. Un paquete CMC basado en un modelo alternativo enfrenta las mismas expectativas de identidad, pureza, estabilidad, y potencia como cualquier otro programa, y la carga de caracterización puede parecer más pesada porque el modelo en sí es más nuevo para los revisores.. Síntesis en fase sólida de Merrifield
0.1% no es un límite de seguridad. Esa cifra es un umbral de notificación e identificación., no es un límite de toxicidad. Los límites de impurezas se establecen caso por caso., basado en la estructura de la impureza, la dosis, la ruta, y la duración de la exposición.
Una herramienta calificada por NAM no sustituye los datos de CMC. La calificación habla de si una herramienta es adecuada para un contexto de uso determinado.. No dice nada sobre la identidad de su artículo de prueba., pureza, o estabilidad.
Conclusión clave: ISTAND califica una herramienta de desarrollo de fármacos para un contexto de uso definido. No certifica un ensayo., y no transfiere la obligación de evidencia CMC a la herramienta.
Herramientas y recursos para construir el paquete de evidencia
Comience con los documentos primarios., no con material del proveedor. Cuatro fuentes aportan la mayor parte de lo que un equipo de péptidos necesita antes de diseñar un paquete CMC, y los cuatro son libres de leer.
Fuentes regulatorias. La guía de la FDA sobre terminología de pruebas no clínicas es el documento que realmente cambió el vocabulario que se espera que utilicen sus informes preclínicos., Así que léelo antes de reescribir cualquier cosa.. El Centro NAM de la FDA recopila la posición actual de la agencia y el material del taller en un solo lugar, y la página del programa ISTAND explica el camino de calificación para un método novedoso en el que desea confiar.
Estándares analíticos. Yo Q2(R2) es el marco de validación con el que los revisores compararán su ensayo, incluyendo cómo se definen los límites de detección y cuantificación.
Lectura específica de péptidos. Un análisis de las fronteras en inmunología de la 2021 La guía de péptidos ANDA es útil para ver cómo se han interpretado las expectativas de impureza y caracterización para péptidos específicamente., en lugar de para moléculas pequeñas generalmente.
Léelos en ese orden.. Los documentos regulatorios le dicen lo que debe demostrar el paquete.; El estándar analítico le dice qué evidencia cuenta..
Empezando: Los primeros tres pasos
Comience con un inventario, no es una orden de compra. Antes de encargar cualquier trabajo nuevo, enumerar lo que el paquete actual ya demuestra sobre el artículo de prueba: identidad, pureza, y el método utilizado para establecer cada. La mayoría de los paquetes preclínicos creados en torno a un modelo alternativo ya contienen más datos utilizables de los que suponen sus autores.. El inventario le indica cuál de los cuatro dominios de evidencia (caracterización, perfil de impurezas, estabilidad, desarrollo del ensayo) realmente falta y que simplemente necesita documentación más estricta.
Luego, asigne cada brecha a exactamente un dominio.. Un error de síntesis se manifiesta como una brecha de caracterización. Un producto de degradación que no se puede nombrar es una brecha en el perfilado de impurezas.. Un método que no puede distinguir el péptido intacto de sus degradantes es una brecha de estabilidad. Nombrar el dominio antes de nombrar el experimento mantiene el alcance del trabajo y evita el patrón común de volver a ejecutar todo porque el primer resultado fue ambiguo..
Secuenciar el trabajo de degradación forzada antes de los compromisos de vida útil. Los equipos de desarrollo que comienzan la caracterización temprano tienden a sacar a la luz errores de síntesis., riesgos de degradación, y patrones de impurezas antes de la ampliación, lo que reduce el retrabajo posterior. La degradación forzada es barata a pequeña escala y costosa de modernizar una vez que se ejecuta un protocolo de estabilidad..
Si desea una segunda lectura sobre dónde se encuentra su paquete, Nuestro equipo analítico puede analizar los datos de caracterización e impurezas con usted.. MOL Changes proporciona servicios de análisis de péptidos, y este artículo es información técnica en lugar de asesoramiento normativo o legal..
Preguntas frecuentes
¿La regla NAM de la FDA cambia lo que debe contener un paquete de péptido CMC??
No. La regla cambia cuánto peso puede tener un modelo alternativo en la historia preclínica, no la química, fabricación, y controla la evidencia que se encuentra debajo. Caracterización, perfil de impurezas, estabilidad, y los datos del ensayo siguen siendo el registro que muestra que el artículo de prueba era lo que el estudio dice que era.
Es 0.1% un límite de impurezas para los péptidos?
No. Es un umbral de notificación e identificación., no es una línea de aprobado o reprobado. Los umbrales de notificación se encuentran en los capítulos generales de la farmacopea., mientras que el límite real para una determinada impureza se establece caso por caso desde la toxicología, ruta, dosis, y duración. Un péptido puede no pasar la revisión muy a continuación 0.1% si la impureza es genotóxica o inmunogénica.
¿Qué hace que un método indique estabilidad para péptidos??
Un método indicador de estabilidad separa el péptido original de sus productos de degradación, por lo que un cambio en el pico refleja una pérdida real en lugar de una deriva del ensayo. Enfatiza el material primero. (calor, luz, pH, oxidación) y confirmar que el método resuelve lo que produce ese estrés.. Si los picos de degradación forzada coeluyen con el padre, el método no puede respaldar una afirmación de vida útil.
¿Cuántos métodos ortogonales necesita un programa de péptidos??
Suficiente para que ningún método por sí solo abarque toda la afirmación de identidad.. La confirmación masiva más el análisis de aminoácidos más la secuenciación cubren la mayoría de los péptidos sintéticos; añadir pureza cromatográfica y, cuando sea relevante, métodos quirales o contraiónicos. El número sigue el perfil de riesgo de la molécula., no es un conteo fijo.
¿Puede una herramienta calificada por NAM reemplazar los datos de CMC??
No. Un modelo alternativo cualificado sustituye a un estudio en animales, no el trabajo de caracterización que define el artículo de prueba. Los reguladores todavía esperan que el paquete CMC establezca identidad, pureza, fortaleza, y estabilidad del material dosificado en ese modelo.
Qué cambia en el paquete CMC después de un cambio de fabricación?
Se vuelve a examinar todo lo relacionado con el paso modificado, y la comparabilidad es la cuestión. Ejecute la misma caracterización., impureza, y métodos de estabilidad contra pre- y material posterior al cambio y mostrar la coincidencia de perfiles dentro de límites definidos. Un cambio de proceso que cambia el perfil de impurezas o la forma polimorfa puede invalidar suposiciones toxicológicas anteriores..
Conclusión
La regla NAM de la FDA cambió el vocabulario de su presentación preclínica, no la barra de evidencia, por lo tanto, el paquete de péptidos CMC bajo la regla NAM de la FDA sigue siendo donde se gana o se pierde una historia basada en NAM. La caracterización demuestra que el artículo de prueba es lo que usted dice que es.. El perfil de impurezas muestra que usted controla qué más contiene, con límites establecidos caso por caso en lugar de un umbral universal. Las pruebas de estabilidad solo cuentan cuando el método indica estabilidad, lo que significa que separa los degradantes que debe detectar. El desarrollo del ensayo mantiene unido el paquete cuando sus características de validación sobreviven a la revisión..
La pista de estándares sigue moviéndose debajo de los cuatro. ICH M15 alcanzó su versión final el 2026-06-03, lo que significa que es posible que sea necesario revisar el marco que construye hoy antes de lo que supone su cronograma de presentación..
De ahí se sigue una acción. Obtenga su paquete CMC actual y verifique cada uno de los cuatro dominios con la guía vigente ahora., antes de que lleguen las preguntas.