Hvad FDA NAM-reglen faktisk ændrer for en Peptid CMC-pakke
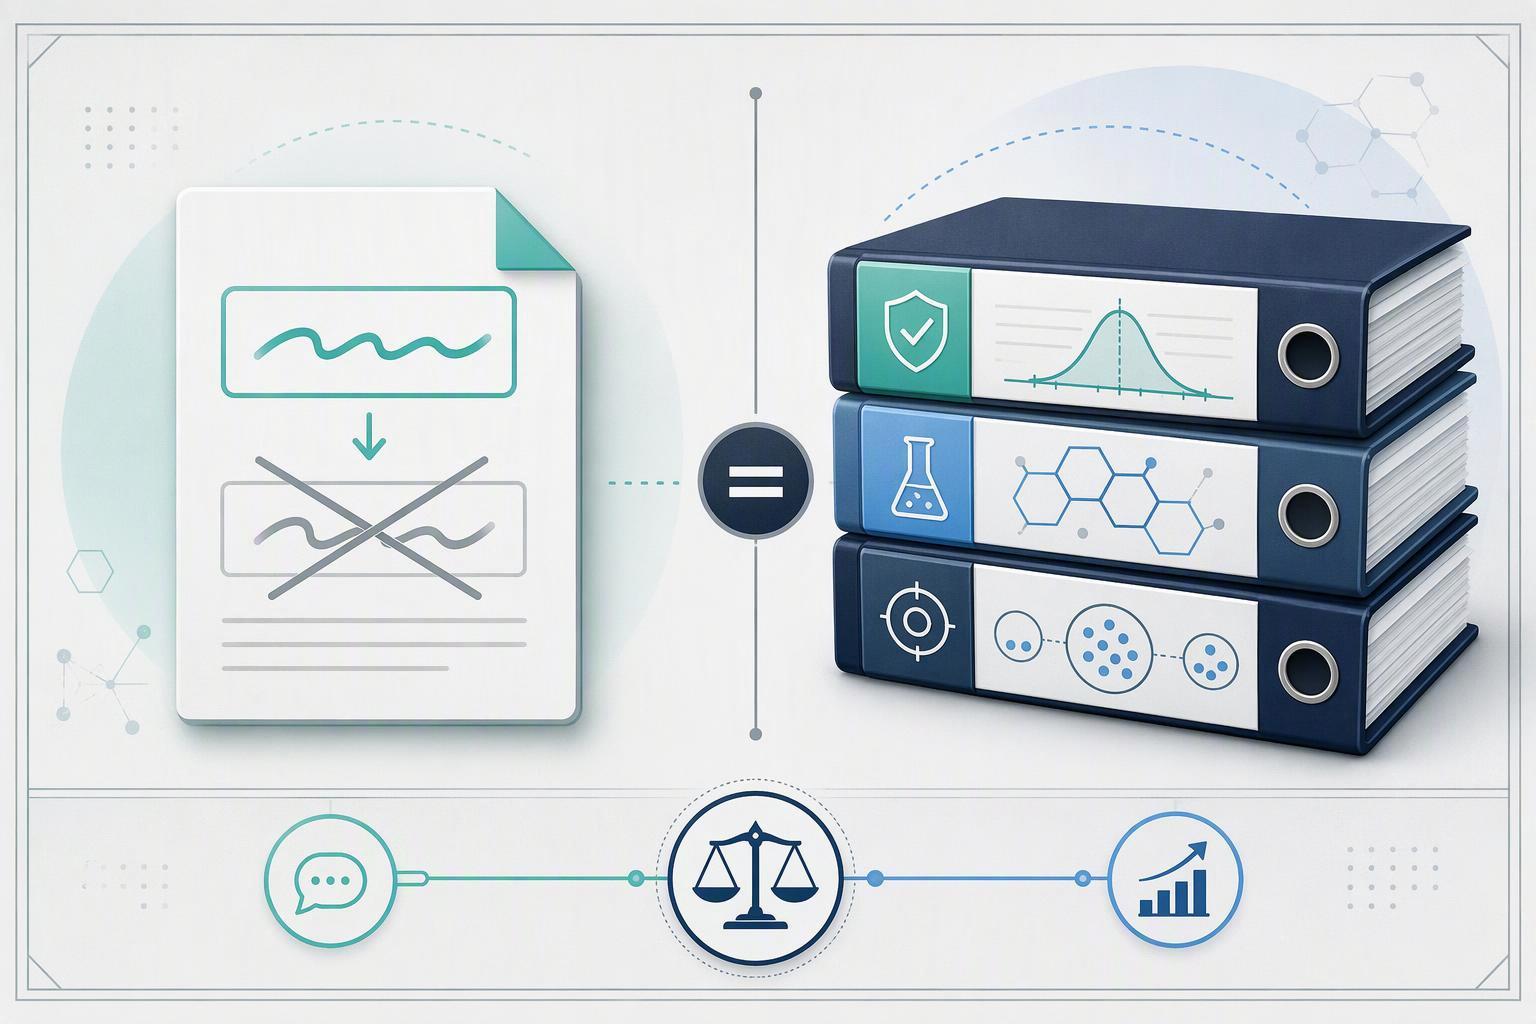
En peptid CMC-pakke er det analytiske og fremstillingsbevis, der definerer, hvad du har doseret, hvor rent det var, og hvordan den opførte sig over tid. FDA NAM-reglen er terminologiændringen, der flyttede agenturets ikke-kliniske ordforråd fra "præklinisk" til "ikke-klinisk,” og de to diskuteres nu sammen, fordi en ikke-klinisk undersøgelse, der ikke længere hviler på en artsbaseret model, læner sig hårdere på den analytiske rekord.
Selve NAM-reglen er snævrere, end de fleste resuméer antyder. FDA Moderniseringsloven 2.0 erstattet "præklinisk" med "ikke-klinisk" i statutten, og FDA'er 2026 terminologiregel for ikke-klinisk test er reguleringsmæssig oprydning, der tilpasser bureauets sprog til det skift. Det eliminerer eller forbyder ikke dyreforsøg, ændre bevisstandarder, eller pålægge nye omkostninger eller krav. Hvis du ventede på at finde ud af, om dine arkiveringsforpligtelser ændrede sig, det gjorde de ikke.
⚠️ Advarsel: Læs ikke reglen som et forbud. Sproget ændrede sig; det gjorde bevisbaren ikke. Det, der ændrede sig, er det ordforråd, som FDA bruger, og ordlyden, der antydede, at dyreforsøg var den eneste acceptable vej. Det, der forblev urørt, er alt, der afgør, om dit indlæg overlever gennemgang: bevismæssige standarder, omkostninger og kravbyrde, og identiteten, renhed, og styrkebeviser, som en testartikel skal bære.
Hvorfor CMC-pakken blev den bærende del af den prækliniske historie
Det er det skift, du sandsynligvis føler. Når en ikke-klinisk undersøgelse ikke længere hviler på en artsbaseret model, den analytiske registrering af, hvad der faktisk blev doseret, bærer den fortolkningsvægt, som dyremodellen plejede at dele.
FDA har beskrevet denne overgang som strategisk og trinvis, understøttet af valideringsrammer og succesmålinger, og dens 2026 udkast til NAM-vejledning leverer en valideringsramme og regulatoriske forventninger til sponsorer, der tager skridtet. Agenturet beder dig ikke om at opgive beviser. Det beder dig om at vise, analytisk, at testartiklen i din undersøgelse er den, du påstår, den er.
ISTANDs overgang til et permanent kvalifikationsprogram viser, hvor langt det er gået: otte indlæg accepteret, opdelt på tre AI-baserede, to ikke-dyr præklinisk-sikkerhed, to vævsbaserede, og en statistisk tilgang.
Peptid karakterisering: Bevis, at testartiklen er, hvad du siger, den er
Karakterisering kommer først, fordi alt nedstrøms arver sin usikkerhed. Hvis du ikke kan påvise, at materialet doseret i et NAM-studie er det samme molekyle som din udviklingskandidat, urenheden, stabilitet, og analysedata bygget ovenpå beskriver et stof, du faktisk ikke har defineret.
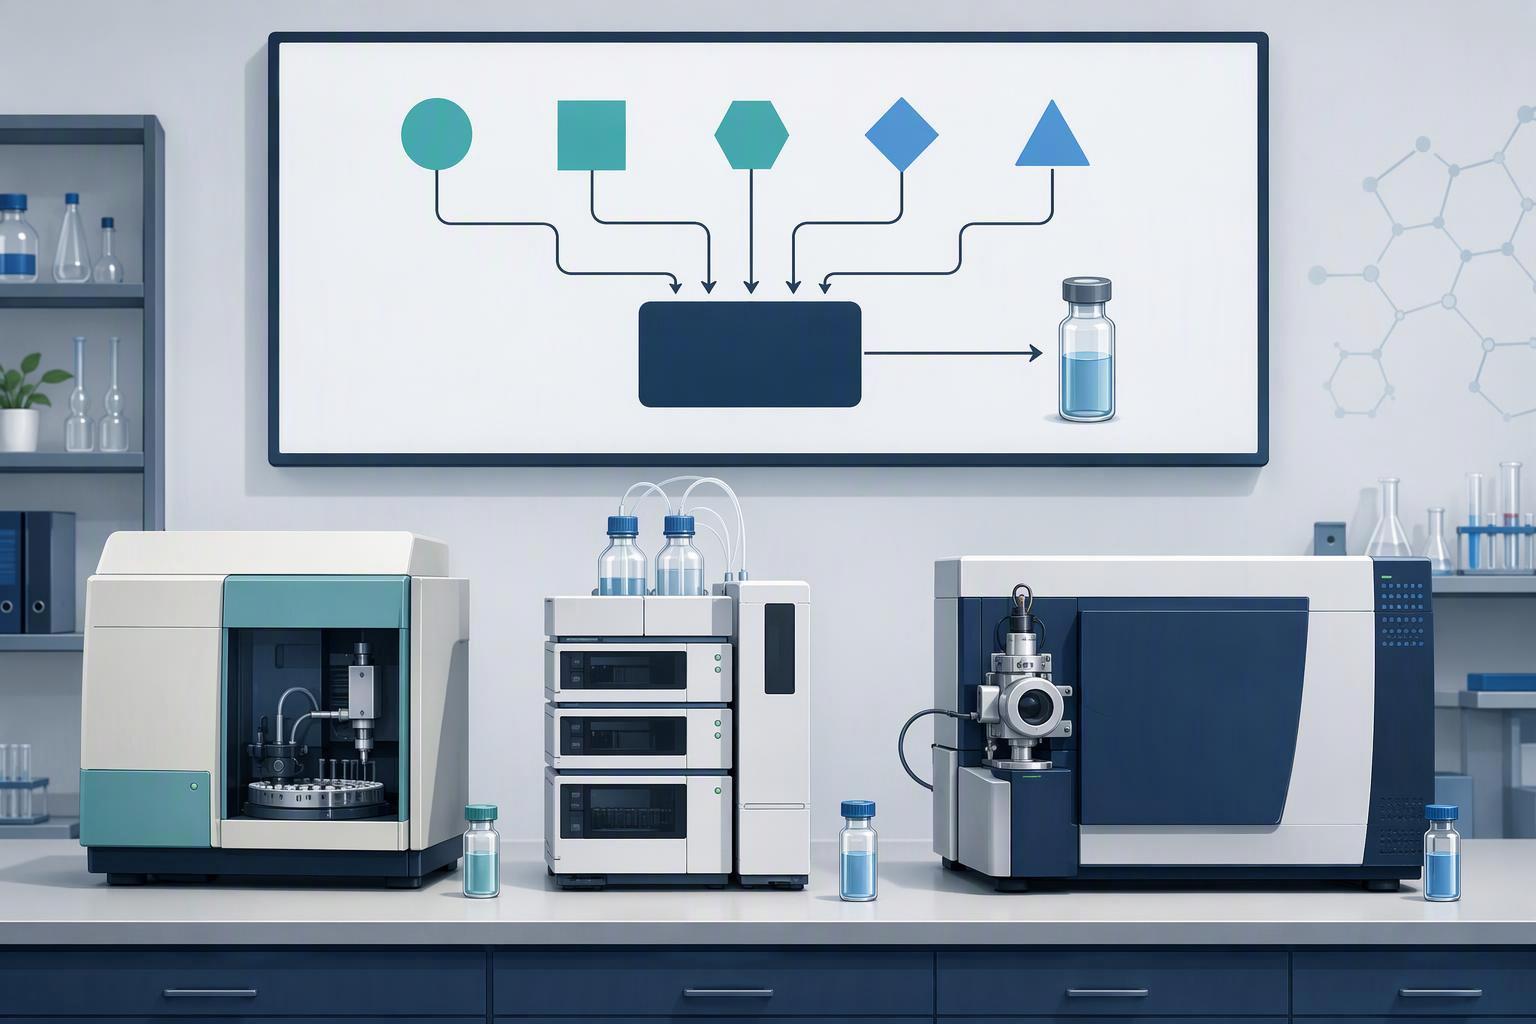
Identiteten for et peptid hviler på ortogonale metoder snarere end en enkelt teknik. Massespektrometri og LC-MS/MS etablerer molekylær masse, aminosyreanalyse inklusive chiral aminosyreanalyse bekræfter sammensætning og stereokemi, peptidkortlægning og NMR afhører sekvens og struktur, og modion-identitet opløses typisk ved ionkromatografi eller omvendt-fase HPLC. Disse er metodefamilierne, der er navngivet i FDA's erklærede CMC-forventninger til terapeutiske peptider, og parringen betyder noget: to metoder, der deler samme fejltilstand, bekræfter intet.
Til peptidkarakterisering for CMC, det praktiske minimum er to ortogonale metoder til identitet og for hver kritisk kvalitetsegenskab, ikke én metode køres to gange. "Hvad så" er repræsentativitet, og det skal overleve forandringer. En ændring efter fremstillingen, om en ny leverandør, skala, eller oprensningstrin, forpligter dig til at køre den samme metode, der er indstillet på den ændrede batch, igen og vise, at identitetskonklusionen stadig gælder. En karakteriseringspakke, der kun beskriver den originale batch, dækker ikke det materiale, en senere undersøgelse vil bruge.
Peptid urenhedsprofilering: Hvorfor der ikke er nogen universel tærskel
Der er ingen enkelt urenhedsgrænse, et peptidprogram skal ramme. Grænser er fastsat fra sag til sag fra batchhistorik, stabilitetsdata og toksikologiske fund, og det velkendte 0.1% figuren er en rapporteringskonvention snarere end en sikkerhedstærskel. FDA'erne 0.10% til 0.5% urenhedsvindue for nye peptid-relaterede urenheder eksisterer, fordi immunogenicitetsrisikoen stiger med urenheder i det interval, og den 0.5% øvre grænse er berettiget med den begrundelse, at den er i overensstemmelse med den lille mængde uspecificerede peptidrelaterede urenheder observeret i færdige peptidprodukter.
Mekanismen bag den risikobaserede tilgang er et dækningsgab. Peptid-relaterede urenheder sidder uden for fuld ICH Q3A-dækning, så et program kan ikke blot pege på en standard kvalifikationstærskel og stoppe der. Begrundelsen skal bygges ud fra programmets egne data.
Procesrelaterede urenheder og nedbrydningsprodukter har også brug for separate argumenter. Procesrelaterede urenheder kommer fra syntese, oprensning og håndtering, så kontrolboksen hviler på fremstillingsprocessen og dens rydningstrin. Nedbrydningsprodukter dannes i lægemiddelstoffet eller produktet over tid, så sagen hviler på stabilitetsdata og de analytiske metoder, der detekterer dem. Én kontrolstrategi svarer sjældent på begge.
Stabilitetstest: Hvad gør en metode stabilitetsindikerende
Et stabilitetsindikerende assay for peptider er en analytisk metode, der kan måle det aktive peptid i nærværelse af dets nedbrydningsprodukter, hjælpestoffer, og behandle urenheder, og den opnår kun den beskrivelse, når tvungen nedbrydning har demonstreret adskillelsen. Forskellen er vigtig, fordi en metode, der løser hovedtoppen rent, ikke fortæller dig noget om, hvorvidt et nedbrydningsmiddel gemmer sig under det.
Tvungen nedbrydning er, hvordan du løser det spørgsmål, før der fremsættes et holdbarhedskrav. Udsæt peptidet for syre, grundlag, peroxid, varme, lys, og fugtstress, bekræft derefter, at nedbrydningstoppene er løst fra hovedtoppen, og at toprenheden opretholdes på tværs af de stressede prøver. Hvis et nedbrydningsmiddel co-elueres med peptidet, analysen vil rapportere en renhed, som prøven ikke har, og enhver stabilitetstendens bygget på den er upålidelig.
Validering følger derefter rammerne for valideringsegenskaberne i ICH Q2(R2), som angiver nøjagtighed, præcision, specificitet, detektionsgrænse, kvantificeringsgrænse, linearitet, og rækkevidde, vedtaget med en lovlig virkningsdato på 14 juni 2024. Specificitet vejer tungest her, fordi det er karakteristikken, der dokumenterer tvangsnedbrydningsarbejdet.
Til tip: Kør tvungen nedbrydning, før du forpligter dig til et holdbarhedskrav, ikke efter. At vende den rækkefølge betyder normalt at gentage stabilitetsundersøgelsen, når metoden ændres.
Hvor beviserne stopper: I Q2(R2) definerer de egenskaber en metode skal demonstrere, men den foreskriver ikke en enkelt tvungen nedbrydningsprotokol eller accepttærskel for peptider. Disse afgøres fra sag til sag mod den nedbrydningsvej, dit molekyle faktisk viser.
Udvikling af analytisk analyse: Valideringsegenskaber, der overlever gennemgang
"Valideret" betyder, at analysen har dokumenteret dokumentation for, at den fungerer efter hensigten til dets specifikke formål, ikke at den bestod en generisk tjekliste. Til analytisk analyseudvikling til peptidprogrammer, at bevis er organiseret omkring et defineret sæt af valideringskarakteristika, og hver enkelt fanger en anden måde et peptidresultat kan vildlede dig på.
|
Valideringskarakteristik |
Peptid-specifik fejl det fanger |
|---|---|
|
Nøjagtighed |
En metode, der læser ren referencestandard korrekt, men driver på den rigtige testartikel |
|
Præcision |
Kardiovaskulær Fastfase peptidsynteseharpiks Gentagelighed, der ser acceptabel ud inden for én kørsel, men kollapser på tværs af dage eller analytikere |
|
Specificitet |
Beslægtede urenheder eller nedbrydningsprodukter co-eluerer med hovedtoppen |
|
Linearitet Celle penetrerende og rækkevidde |
Kvantificering ekstrapoleret ud over de koncentrationer, metoden faktisk understøtter |
|
Detektionsgrænse Peptidmodifikation og kvantificering |
Sporurenheder rapporteret på niveauer, som metoden ikke kan måle pålideligt |
|
Robusthed |
Lille, tilladte ændringer i kolonne, pH, eller flow, der lydløst skifter resultater |
De fire domæner er ét argument, ikke fire servicelinjer. Karakterisering definerer, hvad materialet er, impurity profiling defines what else is present, stability defines how both change over time, and the assay is the instrument that measures all three. When a manufacturing change occurs, comparability is shown by extensive chemical, fysisk, and bioactivity comparisons with side-by-side analyses of old product and qualification lots of new product, using release tests plus tests directed at the impact of the change, the approach set out in FDA’s long-standing comparability expectations for post-change material (1996). An assay that cannot support that side-by-side comparison cannot support the package.
Forbindelse af alternative prækliniske modeller til en troværdig udviklingspakke
An alternative preclinical model only carries weight when the analytical record around it can be read on its own. CMC-pakken er det, der gør et undersøgelsesresultat til noget, en anmelder kan fortolke, og sammenlignelighed er det, der holder denne fortolkning gyldig, mens et program bevæger sig.
FDAs egen indramning understøtter dette. Hvor en produktionsændring ikke påvirker sikkerheden, identitet, renhed eller styrke, bureauet kan finde produkterne sammenlignelige, hvilket betyder de analytiske data, ikke fortællingen, bestemmer, om en batch-til-batch- eller post-change-sammenligning holder (FDA-vejledning om sammenlignelighed, hentet 2026-06-11).
Den regulatoriske retning bevæger sig stadig. FDA Moderniseringsloven 3.0, S.355, havde sin seneste handling på 2025-12-17 og forbliver afventende, så enhver antagelse om, hvor hurtigt alternative modeldata bliver rutine, bør forblive afdækket. ISTAND-kvalifikationsforløbet er den mere etablerede vej til at kvalificere en ny tilgang, og det afhænger af præcis den slags karakterisering, urenhed, stabilitets- og analysebeviser, som denne guide har gennemgået.
Nøgle takeaway: En NAM-undersøgelse er kun så troværdig som den analytiske pakke, der laver sin testartikel, dets urenheder og dets stabilitet kan forsvares.
Programmer, der behandler karakterisering, urenhedsprofilering, stabilitet og analyseudvikling som én sammenlåsende registrering, snarere end fire separate arbejdsstrømme, er bedre placeret, når en anmelder spørger, hvordan en ændring viste sig ikke at påvirke produktet. MOL Changes understøtter den slags integreret analytisk arbejde for peptidprogrammer.
Almindelige misforståelser om NAM-reglen og peptid-CMC
Fire fejllæsninger af NAM-reglen dukker hele tiden op igen i peptid-CMC-planlægning, og hver enkelt kan skubbe en arkiveringsstrategi i den forkerte retning. Her er hvad reglen gør og ikke gør. Celle reparation og regenerering
Den forbød ikke dyreforsøg. The NAM rule changes what FDA expects in a submission and opens a path for qualified alternatives. It does not remove animal studies from the toolbox, and for many endpoints a well-designed in vivo study remains the most defensible evidence available. Read it as an expansion of acceptable approaches, not a prohibition.
It did not lower the evidence bar. The rule shifts where evidence comes from, not how much scrutiny it receives. A CMC package built on an alternative model faces the same expectations for identity, renhed, stabilitet, and potency as any other program, and the characterization burden can feel heavier because the model itself is newer to reviewers. Merrifield Solid Phase Synthesis
0.1% is not a safety limit. That figure is a reporting and identification threshold, not a toxicity cutoff. Grænseværdier for urenheder fastsættes fra sag til sag, baseret på urenhedens struktur, dosis, ruten, og eksponeringens varighed.
Et NAM-kvalificeret værktøj erstatter ikke CMC-data. Kvalifikation taler om, hvorvidt et værktøj er egnet til en angivet brugskontekst. Det siger intet om din testartikels identitet, renhed, or stability.
Nøgle takeaway: ISTAND kvalificerer et lægemiddeludviklingsværktøj til en defineret brugskontekst. Det certificerer ikke et assay, og det overfører ikke CMC-bevisforpligtelsen til værktøjet.
Værktøjer og ressourcer til opbygning af bevispakken
Start med de primære dokumenter, ikke med leverandørmateriale. Fire kilder bærer det meste af, hvad et peptidhold har brug for, før det designer en CMC-pakke, og alle fire er gratis at læse.
Regulatoriske kilder. FDA-vejledningen om ikke-klinisk testterminologi er det dokument, der faktisk ændrede det ordforråd, som dine prækliniske rapporter forventes at bruge, så læs det før du omskriver noget. De FDA's NAMs hub samler styrelsens aktuelle stilling og værkstedsmateriale ét sted, og ISTAND-programsiden forklarer kvalifikationsforløbet for en ny metode, du har til hensigt at stole på.
Analytiske standarder. I Q2(R2) er den valideringsramme, anmelderne vil måle dit assay i forhold til, herunder hvordan detektions- og kvantificeringsgrænser er defineret.
Peptid-specifik læsning. A Frontiers in Immunology analyse af 2021 peptid ANDA-vejledning er nyttig til at se, hvordan urenheds- og karakteriseringsforventninger er blevet fortolket for peptider specifikt, snarere end for små molekyler generelt.
Læs disse i nævnte rækkefølge. De lovgivningsmæssige dokumenter fortæller dig, hvad pakken skal demonstrere; den analytiske standard fortæller dig, hvad beviser tæller.
Kom godt i gang: De første tre trin
Start med en opgørelse, ikke en indkøbsordre. Før du bestiller noget nyt arbejde, liste, hvad den aktuelle pakke allerede beviser om testartiklen: identitet, renhed, og den metode, der anvendes til at etablere hver. De fleste prækliniske pakker bygget op omkring en alternativ model indeholder allerede mere brugbare data, end deres forfattere antager. Opgørelsen fortæller dig, hvilket af de fire bevisdomæner (karakterisering, urenhedsprofilering, stabilitet, assay udvikling) virkelig mangler, og som blot trænger til en skærpet dokumentation.
Kort derefter hvert hul til præcis ét domæne. En syntesefejl viser sig som et karakteriseringsgab. Et nedbrydningsprodukt, du ikke kan nævne, er et urenhedsprofilerende hul. En metode, der ikke kan skelne intakt peptid fra dets nedbrydningsmidler, er et stabilitetsgab. Navngivning af domænet, før du navngiver eksperimentet, bevarer arbejdets omfang og forhindrer det almindelige mønster med at køre alt igen, fordi det første resultat var tvetydigt.
Sekvens tvangsnedbrydningsarbejde forud for holdbarhedsforpligtelser. Udviklingsteams, der begynder karakterisering tidligt, har en tendens til at vise syntesefejl, nedbrydningsrisici, og urenhedsmønstre før opskalering, hvilket reducerer efterarbejde senere. Tvungen nedbrydning er billig i lille skala og dyr at eftermontere, når først en stabilitetsprotokol kører.
Hvis du vil have endnu en gang læs om, hvor din pakke står, vores analytiske team kan gennemgå karakteriseringen og urenhedsdataene sammen med dig. MOL Changes leverer peptidanalysetjenester, og denne artikel er teknisk information snarere end lovgivningsmæssig eller juridisk rådgivning.
Ofte stillede spørgsmål
Ændrer FDA NAM-reglen, hvad en peptid CMC-pakke skal indeholde?
Ingen. Reglen ændrer, hvor meget vægt en alternativ model kan bære i den prækliniske historie, ikke kemien, fremstilling, og kontrollerer beviser, der sidder under det. Karakterisering, urenhedsprofilering, stabilitet, og analysedata forbliver den post, der viser, at testartiklen var, hvad undersøgelsen siger, den var.
Er 0.1% en urenhedsgrænse for peptider?
Ingen. Det er en indberetnings- og identifikationstærskel, ikke en bestået eller fiasko linje. Indberetningstærsklerne findes i de farmakopéiske generelle kapitler, mens den faktiske grænse for en given urenhed er fastsat fra sag til sag ud fra toksikologi, rute, dosis, og varighed. Et peptid kan fejle gennemgang langt nedenfor 0.1% hvis urenheden er genotoksisk eller immunogen.
Hvad gør en metode stabilitetsindikerende for peptider?
En stabilitetsindikerende metode adskiller moderpeptidet fra dets nedbrydningsprodukter, så en ændring i toppen afspejler reelt tab snarere end analysedrift. Stress materialet først (varme, lys, pH, oxidation) og bekræfte, at metoden løser, hvad den stress producerer. Hvis tvangsnedbrydningsspidser co-elueres med forælderen, metoden kan ikke understøtte en holdbarhedspåstand.
Hvor mange ortogonale metoder har et peptidprogram brug for?
Nok til at ingen enkelt metode bærer hele identitetskravet. Massebekræftelse plus aminosyreanalyse plus sekventering dækker de fleste syntetiske peptider; tilføje kromatografisk renhed og, hvor det er relevant, chirale eller modion-metoder. Tallet følger molekylets risikoprofil, ikke et fast antal.
Kan et NAM-kvalificeret værktøj erstatte CMC-data?
Ingen. En kvalificeret alternativ model erstatter et dyreforsøg, ikke karakteriseringsarbejdet, der definerer testartiklen. Regulatorer forventer stadig, at CMC-pakken etablerer identitet, renhed, styrke, og stabilitet for materialet doseret i den model.
Hvilke ændringer i CMC-pakken efter en produktionsændring?
Alt, der er knyttet til det ændrede trin, bliver gennemgået igen, og sammenlignelighed er spørgsmålet. Kør den samme karakterisering, urenhed, og stabilitetsmetoder mod præ- og materiale efter ændring og vis profilerne matcher inden for definerede grænser. En procesændring, der skifter urenhedsprofil eller polymorf form, kan ugyldiggøre tidligere toksikologiske antagelser.
Konklusion
FDA NAM-reglen ændrede ordforrådet for din prækliniske ansøgning, ikke bevisbarheden, så peptid CMC-pakken under FDA NAM-reglen er stadig der, hvor en NAM-baseret historie vindes eller tabes. Karakterisering beviser, at testartiklen er, hvad du siger, den er. Urenhedsprofilering viser, at du kontrollerer, hvad der ellers er i den, med grænser fastsat fra sag til sag snarere end af én universel tærskel. Stabilitetstest tæller kun, når metoden er stabilitetsindikerende, hvilket betyder, at det adskiller de nedbrydningsstoffer, det er beregnet til at opdage. Assayudvikling holder pakken sammen, når dens valideringsegenskaber overlever gennemgang.
Standardsporet bliver ved med at bevæge sig under alle fire. ICH M15 nåede sin endelige version den 2026-06-03, hvilket betyder, at den ramme, du bygger mod i dag, muligvis skal genbesøges hurtigere, end din indgivelsestidslinje forudsætter.
En handling følger deraf. Træk din nuværende CMC-pakke og kontroller hvert af de fire domæner i forhold til den vejledning, der er gældende nu, før spørgsmålene kommer.