Lo que realmente demostró la pantalla 149-166, y lo que dejó abierto
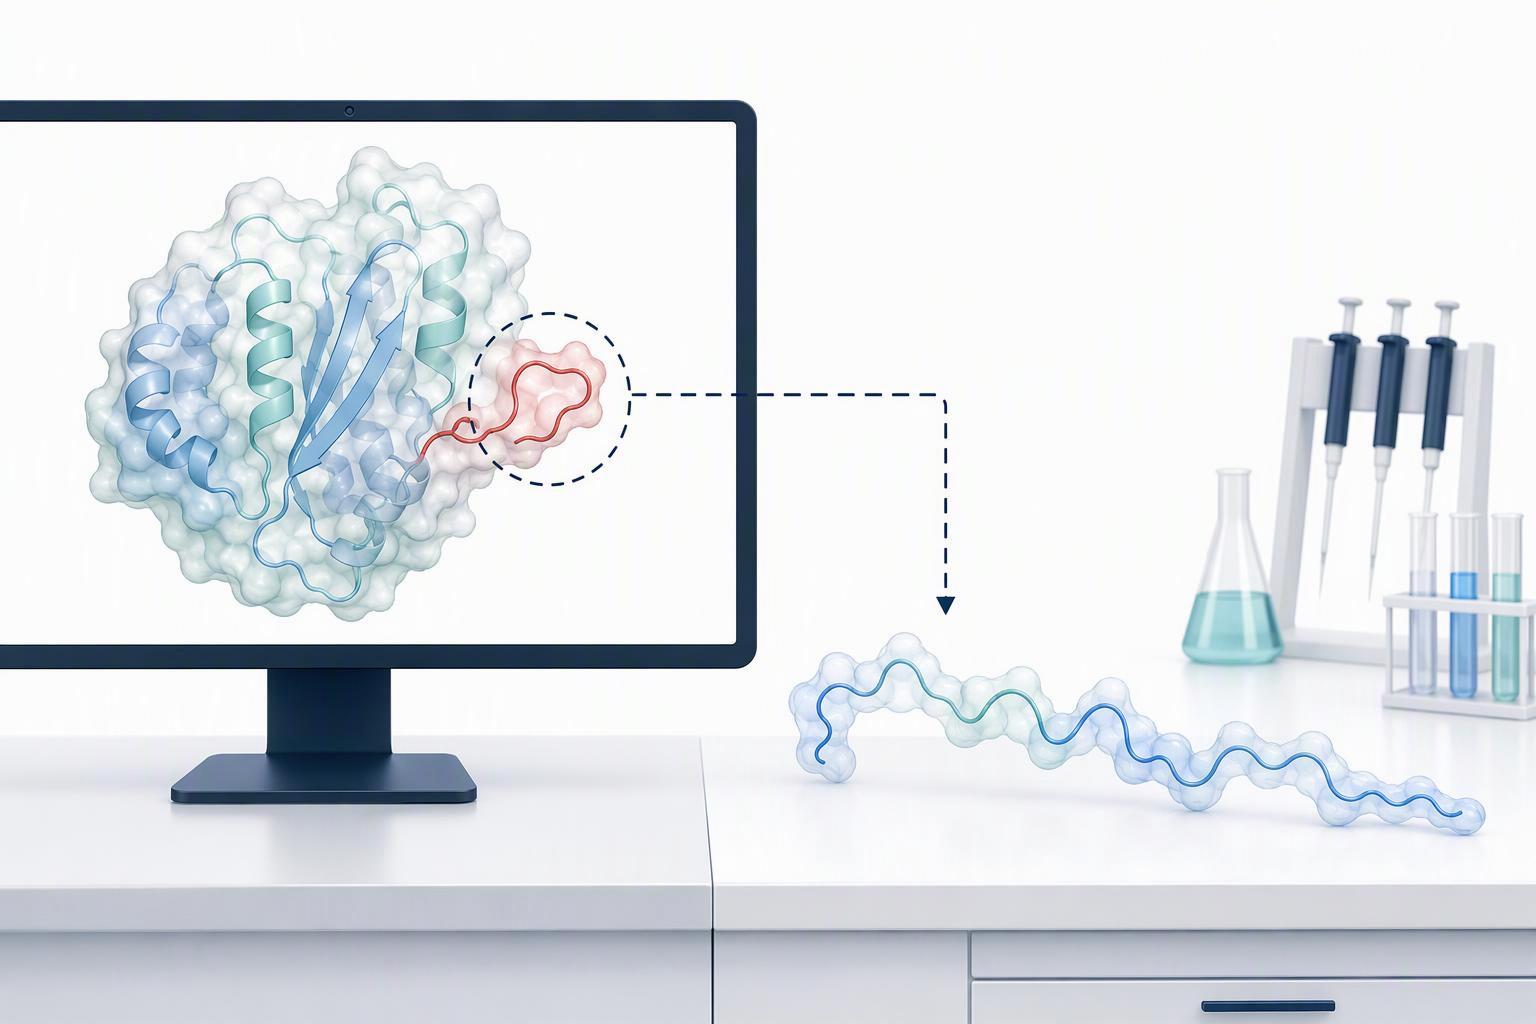
El estudio del péptido bucle AdipoR2 identificó una región, no es un compuesto. Otvos y colegas proyectados 66 superposición de péptidos de 10 unidades, cada uno desplazado por dos residuos, residuos de mosaico 105–254 del dominio globular de adiponectina humana. Los péptidos 23–27 inhibieron la proliferación de MCF-7 en un 19–26% en 50 de/mL, mientras que todos los demás péptidos del conjunto dieron 3% o menos (Otvos et al., BMC Biotecnología, 2011). El fragmento activo se asigna a los residuos 149–166., con Ile-Pro-Gly-Leu-Tyr-Tyr-Phe-Ala propuesto como el sitio activo mínimo y sustitución conservadora tolerada en Gly155 y Tyr158.
Este es un resultado sólido para una pantalla de matriz unida a membrana., y es también donde termina la certeza. La pantalla informa qué ventana de secuencia se une e inhibe en ese formato.. No informa qué hace la misma secuencia una vez sintetizada como péptido libre., because the two are not the same molecule in the same environment. In the native protein, residues 149–166 sit as a surface loop held in a fixed conformation by the folded globular domain around it. An isolated 149–166 peptide has no such scaffold. It is mobile, it samples many conformations, and only some of them resemble the loop the screen actually selected against.
Para propina: Read array data as a map, no es una medida. A positive well tells you the region is worth pursuing; it does not tell you the free peptide will reproduce the effect.
This gap between a constrained loop and a mobile linear peptide is the design problem the rest of this article works through. También es la razón por la que el diseño de péptidos personalizados para una secuencia como esta comienza con extremos y modificaciones en lugar de con la secuencia en sí..
Por qué la secuencia ADP355 lee como lo hace
Esa brecha es exactamente para lo que se construyó la secuencia ADP355. ADP355 es H-DAsn-Ile-Pro-Nva-Leu-Tyr-DSer-Phe-Ala-DSer-NH₂: cuatro residuos no naturales, tres de ellos D-aminoácidos, rematado por una amida C-terminal, con residuos no naturales colocados en ambos extremos específicamente para resistir la escisión de la exopeptidasa (Otvos et al., Fronteras de la química, 2014). Nada en esa cuerda es decorativo.. Cada sustitución responde a un pasivo nombrado., que es lo que separa un péptido diseñado de uno modificado.
El propio razonamiento de los diseñadores es inusualmente explícito. Nva en la posición 3 recupera la activación del receptor, porque el residuo nativo allí es Leu; DSer5 aumenta la estabilidad y promueve la unión, pero por sí solo no respalda la función agonista; DSer8 conserva el enlace. La estabilidad sérica informada se atribuye a los cuatro restos no naturales., tres de ellos residuos D (Otvos et al., 2014). Note la asimetría en esa lógica.: DSer5 compra unión y estabilidad, no activación, por lo que un lector que busque “más residuos D es mejor” interpretará mal el diseño.
La amidación es el programa predeterminado en lugar de algo único.. ADP355 termina en -NH₂ en la tabla de diseño, y tanto el antagonista ADP400 como el dímero ramificado ADP399 también lo hacen (Otvos et al., 2014). La siguiente tabla relaciona cada elección con la propiedad que se pretendía comprar y la evidencia detrás de ella., por lo que los términos y modificaciones de los péptidos pueden leerse como un conjunto de decisiones en lugar de un menú.
|
Modificación |
Posición o alcance |
Propiedad prevista |
Evidencia |
|---|---|---|---|
|
Terminal N desbloqueado |
serie JT |
Preserva la interacción N-terminal nativa |
Otvos et al., 2014 |
|
Amida C-terminal |
ADP355, ADP400, ADP399 |
Resistencia a la exopeptidasa; predeterminado del programa |
Otvos et al., 2014 |
|
Síntesis de polipéptidos en fase sólida Síntesis de péptidos ribosómicos Nva |
Posición 3 |
Recupera la activación del receptor donde el residuo nativo es Leu |
Otvos et al., 2014 |
|
DSer |
Posiciones 5 y 8 |
DSer5: estabilidad y unión, no activación. Síntesis de proteínas en fase sólida DSer8: conserva la unión |
Otvos et al., 2014 |
|
Tyr159Ser |
Variante de secuencia |
Altera el perfil de interacción del receptor. |
Otvos et al., 2014 Síntesis de péptidos Gmp |
|
Área1 Sintetizador de péptidos en fase sólida 61Áspid |
Variante de secuencia |
Introduce carga |
Otvos et al., 2014 |
Para propina: Leer cualquier cadena de secuencia peptídica N a C, de izquierda a derecha, y tratar cada prefijo “D” minúscula como una decisión de diseño separada con su propia justificación. Si no puedes nombrar lo que te compra un residuo determinado, probablemente no se esté ganando su lugar en la cola de síntesis.
Lo que compraron los cambios de la serie JT, en números
La serie JT de segunda generación cambió el mimetismo nativo por una persistencia mensurable, y el comercio es cuantificable. Xu et al. informado en Comunicaciones de la naturaleza (2020) que el rediseño introdujo Tyr159Ser para mejorar la solubilidad y Ala161Asp para dar carga negativa a los péptidos, mientras que la norvalina (Nva) se incorporó para mejorar la estabilidad y prolongar la vida media sérica.. Nva aparece en JT003, JT004, JT005 y JT006, combinados de diversas formas a lo largo de la serie.
La comparación entre suero y persistencia es el resultado más claro.. JT003 retenido aproximadamente 22% de péptido después 12 horas en suero de ratón, y después de la dosificación intravenosa, el ADP355 fue medible sólo durante 45 minutos mientras que JT003 persistió más tiempo.
Advertencia: JT003 también se unió a AdipoR1 y AdipoR2 con una Kd significativamente menor que JT006 y ADP355., pero los valores exactos de Kd aparecen sólo en la Fig.. 8i y no se pudo leer en el texto. Trate esa comparación como direccional, no numérico. Síntesis de péptidos en fase sólida
La pureza y la confirmación analítica deciden lo que significa un resultado
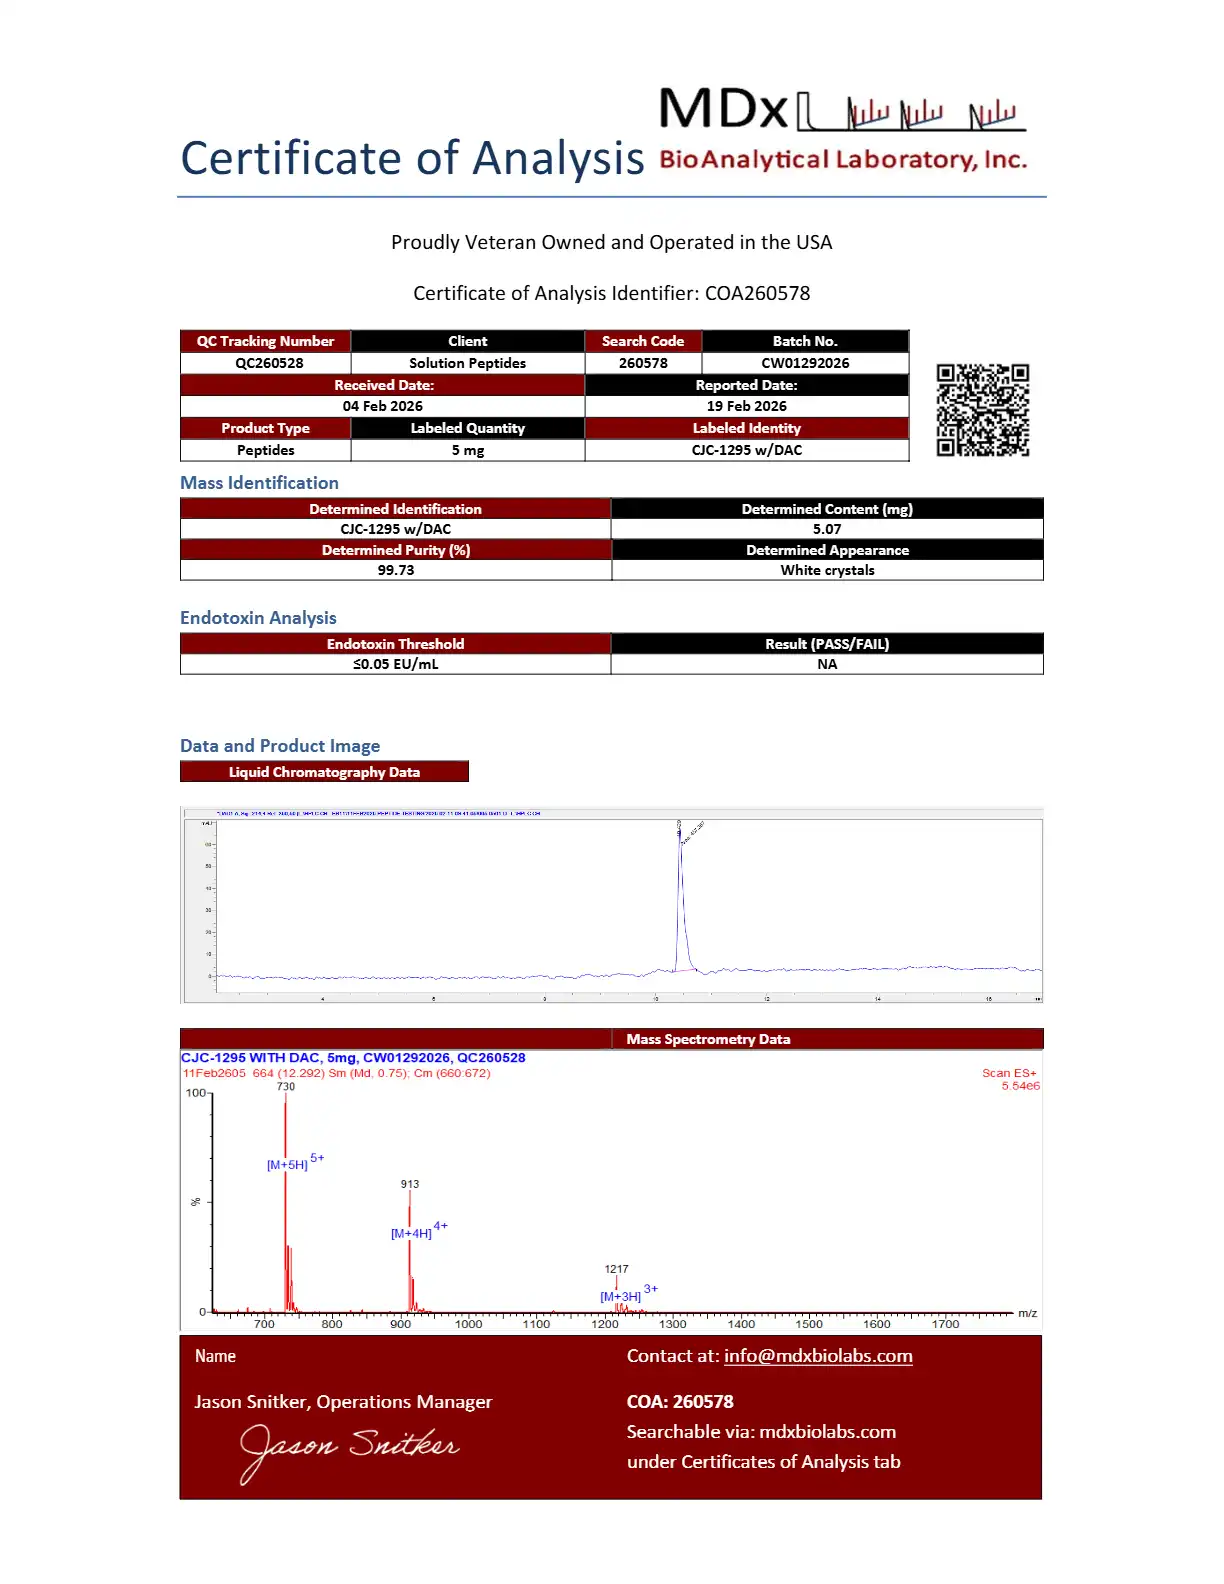
La persistencia sólo es interpretable si el lote en sí es lo que dice la etiqueta.. Una masa correcta confirma la identidad. No dice nada sobre la pureza., y los dos se combinan cada vez que un resultado vinculante resulta más débil de lo esperado. La mecánica de especificación que una sección de métodos debe corregir es una secuencia escrita de N a C con ambos extremos indicados explícitamente., cualquier límite indicado (C.A- en el extremo N, -NH2 en el extremo C, o un ácido libre previsto), modificaciones posición especificada, forma de sal y contraión, cantidad como contenido bruto o neto de péptidos, pureza como porcentaje mínimo de área de RP-HPLC con el método denominado, Confirmación de MS más MS/MS para secuencia, y un CoA muy específico (Introducción a la síntesis de péptidos, PMC).
Por eso un porcentaje de pureza no es una declaración de identidad.. Both FDA CDER and EMA frameworks treat a single RP-HPLC assay as insufficient to prove synthetic peptide identity and purity; IND submissions must show structural confirmation with at least two independent, physicochemically orthogonal methods, with orthogonal purity (RP-HPLC plus CE) specified at ≥95.0–98.0% area percent, lot-to-lot variation ≤1.0%, and individual unknown impurities below 0.10% with structural assignment of deletion and truncation species (Cambios de MOL, “Preparing Peptide INDs for FDA Expedited Review: CMC Checklist”, 2026-08-19).
Conclusión clave: Identity and purity are separate claims. A mass-confirmation number answers “is this the right molecule”, never “how much of this lot is that molecule”.
The impurity classes that confound biology are deletion, truncamiento, oxidación, desamidación, incomplete deprotection, and wrong terminal chemistry. Cada uno puede sentarse dentro de una figura de pureza pasajera., y cada uno puede cambiar lo que significa una lectura débil o negativa.
Una lista de verificación de especificaciones para un péptido de bucle complejo
El diseño de péptidos personalizado falla con más frecuencia en el formulario de pedido que en el banco. Cada línea a continuación existe porque una elección de diseño cambia lo que significa un resultado..
Bloque de especificaciones trabajado
-
Secuencia, N a C, ambos términos explícitamente: p.ej. C.A-[secuencia de bucle]-NH2
-
Gorra declarada: acetilo N-terminal, amina libre, u otro
-
Modificaciones especificadas en la posición: Nva en la posición 3, Residuo D en la posición 7
-
Contraión llamado: acetato, TFA, o cloruro
-
Cantidad como péptido bruto o neto
-
Piso de pureza con el método denominado.: ≥95% por RP-HPLC
-
Confirmación ortogonal: LC-MS más análisis de aminoácidos
-
CoA específico del lote con el lote
Una tapa de terminal produce un compuesto diferente, no es una variante. en un 2020 estudio de un tetrapéptido derivado de Abeta39-42, el ácido libre VVIA-OH dio 66.2, 60.6 y 33.9% Inhibición de ThT en 10, 4 y 2 µM, mientras que el VVIA-NH2 amidado dio 52.1, 52.7 y 58.8% (Efecto de la amidación del extremo C de los péptidos derivados del fragmento Abeta39-42, 2020). La misma fuente establece la regla claramente: La amidación aumenta el potencial inhibidor de algunos péptidos y lo disminuye para otros.. No hay ningún valor predeterminado.
Los extremos peptídicos y las modificaciones también deciden si un número de afinidad es comparable en absoluto.. Cuando se ejecutó el mismo péptido en un chip Biacore, ADP355 se estimó en >100 μM contra AdipoR1 bajo el sistema SPR aplicado, porque las respuestas de equilibrio no se acercaron a Rmax y no se pudo calcular Kd (Descubrimiento de un nuevo y potente péptido agonista del receptor de adiponectina 1, 2018). La misma tabla informa BHD44 en 4.3 µM, BHD43 en 10 μM y BHD1028 en 16 µM. El comparador de moléculas pequeñas, AdipoRón, se sienta cerca 1.8 µM en AdipoR1 y 3.1 μM en AdipoR2 mediante unión radiactiva y análisis de Scatchard (AdipoRon y otros agonistas de los receptores de adiponectina como candidatos para el tratamiento del cáncer, 2021). Estas no son una comparación limpia.
Las especificaciones de pureza de los péptidos y la confirmación analítica de los péptidos son la otra mitad del problema.. Un piso de pureza sin un método designado no es una especificación, y una técnica no puede separar una secuencia correcta de una eliminación casi idéntica. Pregunta por el método, no solo el numero.
Para una secuencia difícil, MOL Changes admite un menú de modificación de más de 300 grupos, niveles de pureza desde crudo hasta 99%, y control de calidad que cubre HPLC, especificación de masas, contenido de péptidos, contenido de contraión y CoA por lote. Esa es una forma documentada de ejecutar la especificación anterior., no el único. La base de conocimientos no publica límites numéricos de endotoxinas., Clase de sala limpia o techos de impurezas por nivel., por lo que pertenecen a la lista de verificación de CMC en lugar de a un reclamo de proveedor.
Próximos pasos
Tres decisiones tienen la mayor parte del peso interpretativo cuando se especifica un péptido de bucle difícil: indique los términos explícitamente en lugar de dejarlos por defecto, establecer un piso de pureza y nombrar el método que lo establece, y confirmar el producto con un segundo, técnica ortogonal en lugar de un solo ensayo. Cada uno cambia lo que puede significar un resultado de unión débil o negativo., es por eso que pertenecen a la especificación antes de que comience la síntesis, no en el análisis post-hoc.
La verdadera limitación es que bloquear una terminal es un intercambio., no es un valor predeterminado seguro. Una amida C-terminal o un extremo N acetilado pueden estabilizar un péptido y simplificar su manipulación., pero también puede eliminar una interacción de la que depende la secuencia nativa. Si su ensayo está sondeando un contacto terminal sensible, a blocked end may suppress the very signal you are trying to measure. Choose deliberately, and record why.
If you want a second set of eyes on a specification before you commit it, talk to a specialist at MOL Changes about a specification review: terminales, modification list, purity tier with its analytical method, and the orthogonal confirmation you plan to run. MOL Changes offers custom peptide synthesis with stated purity tiers and QC testing that includes HPLC, mass spectrometry and peptide content determination, so the review can be scoped against what is actually reportable.
Divulgación: MOL Changes proporciona servicios analíticos y de síntesis de péptidos personalizados; this article is educational and the specification review is offered as a service.
Preguntas frecuentes
¿Funcionaría este enfoque de especificación para un péptido más corto o menos hidrofóbico??
Mostly yes, but with less at stake. The design logic, fixing the termini and modifications before synthesis so a weak readout stays interpretable, se aplica a cualquier secuencia. Lo que cambia es el riesgo.: Los péptidos hidrófilos cortos se agregan menos., purificar de forma más predecible, y tolerar una banda de pureza más amplia, por lo que la especificación puede ser más flexible. El programa 149-166 necesitaba la versión ajustada porque un 10-mero con un extremo N libre y una amida C-terminal, sentado en un contexto de bucle hidrofóbico, es exactamente donde una especificación descuidada convierte un resultado real en uno ambiguo.
¿Cuánto cuesta el menú analítico en tiempo y material?, y ¿se necesita confirmación ortogonal para un lote con grado de detección??
Confirmación ortogonal, es decir, un segundo método que mide algo que el primero no puede, es lo que separa un lote de detección de uno reportable. RP-HPLC te indica la pureza; LC-MS te dice la identidad; ninguno de los dos por sí solo detecta un contraión o un error de secuencia. Para la detección temprana, Una sola HPLC más una prueba de masa suele ser suficiente para decidir si vale la pena seguir un diseño.. Para cualquier cosa que desee publicar o presentar, Presupuestar el material adicional y el tiempo de entrega para el análisis de aminoácidos y la determinación de contraiones., porque un número de pureza sin confirmación de identidad no es evidencia.
¿Qué especificaría el programa de manera diferente al principio??
El problema del contexto de bucle, que el bucle del receptor nativo está limitado por la proteína completa, mientras que un péptido sintético aislado es móvil, se entendió solo después de que las primeras lecturas resultaron más débiles de lo que predijo el diseño. Sabiendo eso desde el principio, el programa habría especificado un análogo restringido junto con la secuencia lineal del primer orden, en lugar de tratar la ciclación como una solución de segunda ronda. También habría arreglado el nivel de pureza y el panel de control de calidad ortogonal antes de la síntesis., por lo que el primer lote produjo datos interpretables en lugar de un número de pureza que generó más preguntas de las que respondió..
Conclusión
El estudio del péptido bucle AdipoR2 es un caso en el que las decisiones de diseño, no la biología, determinó qué significaban los ensayos. La pantalla 149-166 redujo la región activa; La secuencia ADP355 y los cambios de la serie JT muestran lo que compró cada modificación y cuánto costó.; el registro analítico y de pureza decide si un resultado débil o negativo refleja el péptido o la muestra. Esas son opciones de especificaciones., y establecen el límite interpretativo antes de realizar cualquier ensayo..
Esa es la lección transferible., y la lista de verificación de especificaciones es el artefacto que vale la pena conservar. Se aplica a cualquier péptido de bucle difícil., si alguna vez haces o no un pedido: arreglar los terminales, nombrar las modificaciones, establecer el nivel de pureza, y confirme la identidad y el contenido de forma ortogonal antes de confiar en una lectura.