Qué significa la calificación del proveedor de péptidos en 2026
La calificación del proveedor de péptidos es el proceso documentado para establecer, antes de comprar, que un proveedor pueda demostrar quién es, lo que hizo, donde fue el material, y cómo se moverá a través de las fronteras. En 2026 esa definición importa menos como paso de compra y más como programa de evidencia: un archivo que construyes, mantener, y volver a verificar en lugar de marcar una casilla una vez.
El contexto regulatorio explica por qué cambió el marco. Las tarifas de usuario de la FDA son un mecanismo de financiación y cronograma, no es un estándar de calidad: Pagan por la capacidad de revisión y los plazos de rendimiento que los fabricantes, proveedores, y las organizaciones contractuales dependen de (Programas de tarifas de usuario de la FDA, 2026). El año de tarifas del año fiscal 2026 corre 2025-10-01 a 2026-09-30, y las cuatro autoridades de tarifas de usuario expiran en septiembre 30, 2027 Caducidad de las cuatro autoridades. (Holanda & Caballero, 2026-03). A través de cada capa que sigue, la línea pasante es la prueba, no pago.
La calificación no es un certificado de revisión de análisis., no es una comparación de precios, y no un paso de incorporación único. Es el historial lo que responde un regulador, un auditor, o su propio equipo de calidad cuando le hacen la misma pregunta, los programas de tarifas no: pruébalo.
Por qué cambió la carga de la prueba
Tres fuerzas reforzaron el abastecimiento de péptidos entre diciembre 2025 y enero 2026, y no son el mismo tipo de fuerza. Se promulga una ley, uno es un proyecto de ley que no ha sido aprobado, y una es una condición adjunta al dinero federal. Tratarlos como una sola ola es el error más común en las revisiones actuales de proveedores..
La Ley BIOSECURE fue promulgada en la Ley de Autorización de Defensa Nacional del año fiscal 2026., firmado 2025-12-18 (expediente del proyecto de ley del Senado de la Ley BIOSECURE, S.3469). Ese reclamo de promulgación se basa actualmente en una única lectura primaria., así que verifíquelo con el texto NDAA registrado antes de citarlo en un archivo de calificación.
Por separado, S.3741, la Ley de Innovación y Modernización de la Bioseguridad de 2026, fue presentado 2026-01-29 y remitido a Comercio. no es ley (el texto del proyecto de ley S.3741).
La tercera fuerza es técnica.. Bajo el marco OSTP/NSTC, la ventana de detección se estrecha desde 200 nucleótidos a 50 nucleótidos a partir de octubre 13, 2026, y se espera que los proveedores examinen cada ventana de 50 nucleótidos en busca de secuencias preocupantes (una revisión revisada por pares de la política de detección de ácidos nucleicos de EE. UU.). Esto es lo que hace que el control de bioseguridad para los proveedores de péptidos sea una cuestión de documentación., no es una política.
⚠️ Advertencia: Distinguir qué es la ley. (disposiciones NDAA promulgadas), lo que se propone (S.3741, no promulgado), y ¿cuál es una condición de financiación? (el marco de selección adjunto a la investigación y la contratación federal financiadas con fondos federales). Un proveedor que combina los tres le está diciendo algo sobre su conocimiento del cumplimiento..
La capa de tarifas de usuario de la FDA: Lo que prueba y lo que no prueba
Servicios Las tarifas de usuario compran capacidad de revisión y plazos predecibles. No certifican que un péptido sea puro, estéril, secuenciado correctamente, o apto para su proceso. Esa distinción es importante porque la situación de las tarifas es el atributo más fácil de verificar del proveedor y el que menos proporciona información sobre la calidad del material..
Las tasas del año fiscal 2026 muestran la escala de ese compromiso.. Bajo Calendario de tarifas de instalaciones de GDUFA III para el año fiscal 2026, se cobra una tarifa de presentación de ANDA $358,247 y una tarifa de archivo maestro de drogas $102,584, mientras que los niveles de tarifas del programa de solicitantes de la GDUFA para el año fiscal 2026 cobran a los grandes solicitantes $1,918,377, medio $767,351 y pequeño $191,838. Las tarifas de las instalaciones API son $43,549 doméstico y $58,549 extranjero, este último refleja la prima legal por instalación en el extranjero de $15,000.
|
Programa |
Tarifa del año fiscal 2026 |
Notas |
|---|---|---|
|
PDUFA |
$4,682,003 |
Aplicación con datos clínicos. |
|
GDUFA |
$358,247 |
USTED presentando; DMF $102,584 |
|
BsUFA |
$1,200,794 |
Aplicación con datos clínicos. |
|
MDUFA |
Síntesis de péptidos $26,067 |
510(k); registro $11,423, subiendo a $13,785 en el año fiscal 2027 |
Fuentes: Tarifas de tarifas PDUFA publicadas por la FDA para el año fiscal 2026, la tabla de tarifas BsUFA para el año fiscal 2026, y Tabla de tarifas del año fiscal 2026 de MDUFA.
Las cuatro autoridades expiran el 30 Septiembre 2027, con acuerdos negociados adeudados por el Secretario del HHS por 15 Enero 2027, de acuerdo a un análisis regulatorio de la 2027 calendario de reautorización de tarifas de usuario. La propuesta previa a la negociación del PDUFA VIII conlleva un neto $48.3 millones de reducción de ingresos base, con una reunión pública el 16 Septiembre 2026 y cierre de comentarios 16 Octubre 2026, según el aviso del Registro Federal que abre los comentarios de PDUFA VIII.
Trate la situación de las tarifas como un indicador del compromiso regulatorio., nunca como evidencia de la calificación del proveedor de péptidos.
Examen de bioseguridad: Qué se les pedirá a los proveedores que demuestren
El control de bioseguridad para proveedores de péptidos es un proceso de control de pedidos, no es una búsqueda de base de datos. Bajo el mecanismo de selección de pedidos del Marco, un proveedor examina cada pedido en un período de tiempo definido comparándolo con una lista mantenida de secuencias de interés, Luego pregunta si los pedidos más cortos o repetidos del mismo cliente podrían ensamblarse en una secuencia más larga de preocupaciones., verifica la legitimidad del cliente para los pedidos marcados, informa pedidos potencialmente ilegítimos, conserva registros, y protege los sistemas de detección y los datos de los pedidos. Ese último elemento es el motivo por el que la seguridad de la información de secuencia se encuentra dentro del flujo de trabajo de detección y no al lado de él..
El texto del proyecto de ley S.3741 convertiría esos pasos en obligaciones explícitas: verificar la identidad y legitimidad del cliente, examinar cada pedido, Apoyar un mecanismo de envío que preserva la privacidad y que detecta pedidos divididos entre proveedores., mantener listas, coordinar entre agencias, con regulaciones que deben presentarse dentro de un año de su promulgación. Directiva de la Orden Ejecutiva 14292 para revisar el marco de detección, emitido en mayo 5, 2025, dio OSTP 90 días para revisar o reemplazar el 2024 Adquisición marco y dirigida de ciencias biológicas con fondos federales a través de proveedores conformes. El texto del pedido no contiene ninguna cláusula de verificación del cliente., sin umbral de nucleótidos, y no octubre 13, 2026 fecha, una distinción que gran parte de la cobertura actual desdibuja.
Los falsos positivos conllevan un coste real. Tasas de indicadores y falsos positivos de detección reportados incluir un 2022 estimación basada en encuestas de más de 4% Falsos positivos en empresas miembros de IGSC, empeoramiento para secuencias más cortas, y un 2024 estima que aproximadamente 5% de pedidos de ADN sintético están marcados, cada uno toma horas para revisar. A 2025 NIST-dataset inter-tool evaluation reports above 95% sensibilidad y 97% exactitud. None of these figures is peptide-specific; all describe nucleic-acid synthesis screening, and they vary by dataset, longitud de la secuencia, and definition of “flag.”
The obligation remains the funding-conditioned scope of the screening obligation: it attaches to federally funded research and federal procurement, not to every private transaction. Suppliers should not describe 50-nt screening as a general legal mandate.
Trazabilidad de materiales: Genealogía del lote desde la síntesis hasta el envío
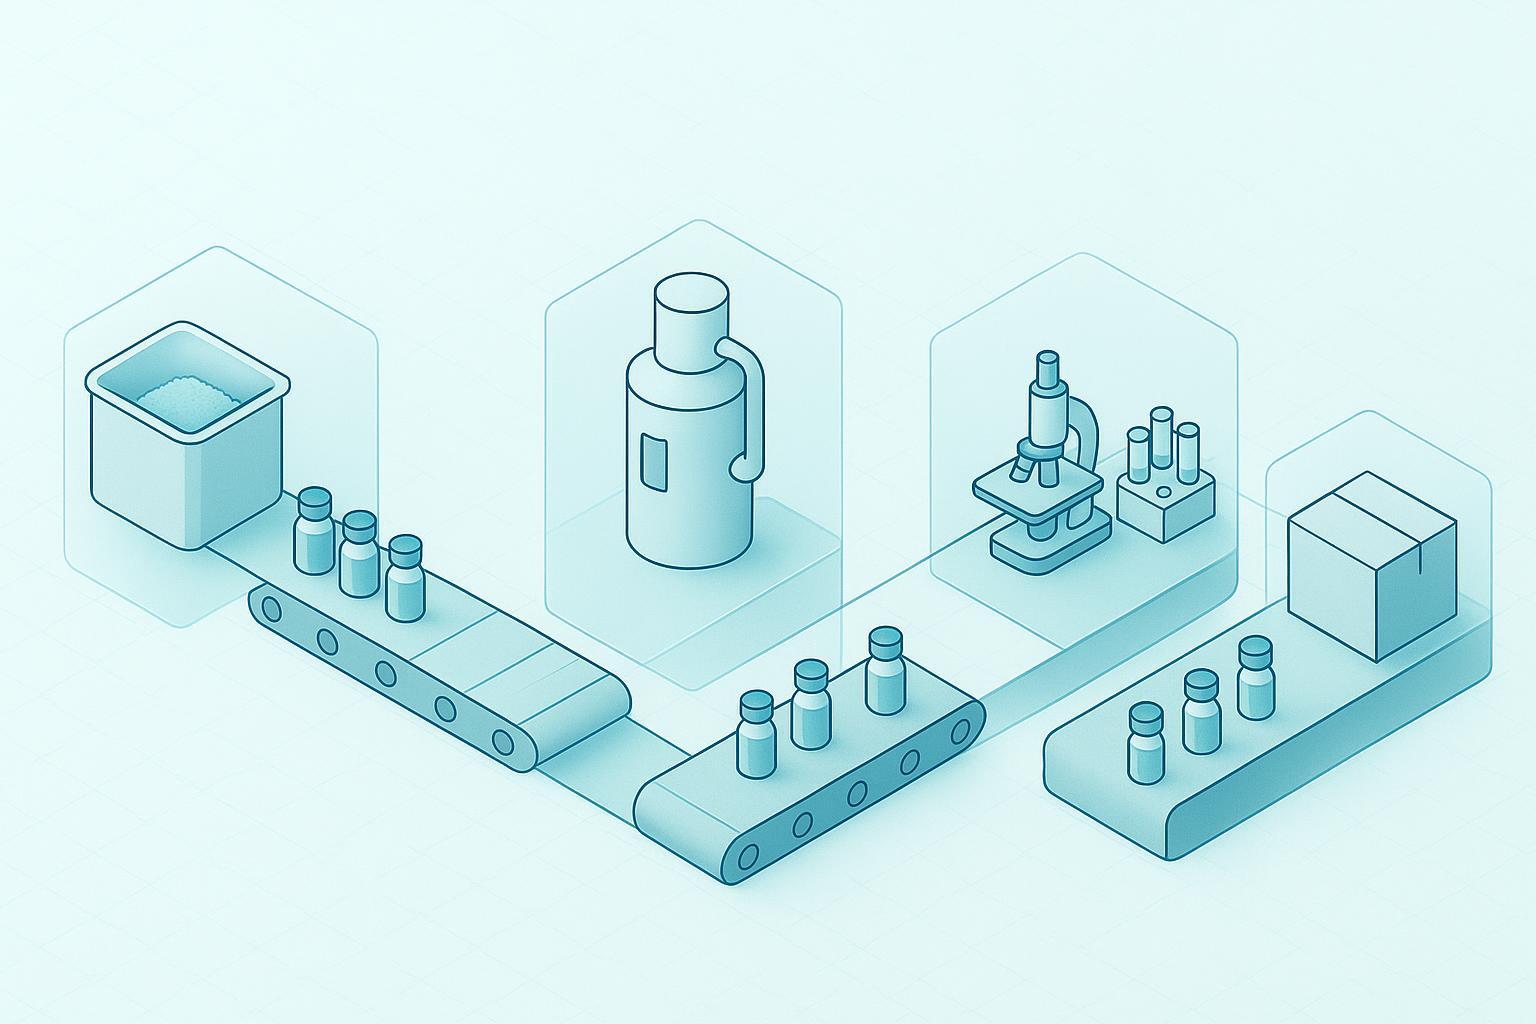
Peptide material traceability is not a folder of PDFs. It is a lot number that reconciles across every document in the shipment, from the raw amino acid input through synthesis, purificación, prueba de liberación analítica, packaging and final transport.
The operational chain is linear, y cada paso genera un documento que debe llevar el mismo identificador de lote. La recepción de materia prima produce un registro de inspección entrante.. La síntesis en fase sólida produce un registro de lotes. Purificación e intercambio de contraiones., incluida la conversión de TFA a acetato cuando la aplicación lo requiera, producir datos analíticos en proceso. La prueba de liberación produce el certificado de análisis., con identidad y pureza establecidas por HPLC y LC-MS y, cuando sea relevante, endotoxina medida por ensayo LAL. El embalaje y el envío producen la lista de embalaje., registro de cadena de custodia y evidencia de cadena de frío.
La prueba de auditoría es sencilla: Elija cualquier número de lote y confirme que aparece en el CoA., la lista de empaque y el registro de la cadena de custodia sin espacios ni sustituciones. El paquete mínimo que hace auditable una cadena peptídica transfronteriza va desde la identidad del proveedor hasta el número de lote, CoA coincidente con ese lote, factura y lista de embalaje, registro de recibos con un controlador con nombre y marca de tiempo, evidencia de almacenamiento y cadena de frío, documento de transporte y ruta, tramites de importacion, y aprobación de la versión de control de calidad. Los registros de grado regulador también deben seguir las convenciones ALCOA: atribuible, legible, contemporáneo, original y preciso, bajo control de versiones.
Las lagunas de documentación son el punto en el que esto falla en la práctica. Un Carta de advertencia de la FDA revisada por fallas en la calificación de proveedores encontró que los resultados de las pruebas API divergían del CoA del proveedor por 7.8% en algunos casos, con un nuevo proveedor de API nunca calificado formalmente. un separado 2025 El caso culpó a una empresa cuya recalificación de un fabricante contratado se retrasó tres años..
La trazabilidad también tiene una dimensión de privacidad. La orientación del Marco sobre la protección de bases de datos de secuencias en tránsito y en reposo Pide separar el contenido de la secuencia de la identidad del cliente., con varillaje no ciego restringido a un pequeño grupo de personal autorizado. La especificación publicada por el propio proveedor generalmente describe los métodos analíticos y los artefactos de documentación que admite., cuál es la forma neutral de expresar la capacidad: ayuda al comprador a ver lo que llega con el lote antes de comprometerse con un archivo de calificación.
Exportar, Envío y documentación transfronteriza
La documentación de exportación y envío de péptidos forma parte del expediente de calificación., no es una tarea logística separada, porque los materiales peptídicos y los instrumentos que los rodean ahora se encuentran dentro de regímenes de exportación de doble uso. Los dos regímenes divergieron en cómo llegaron allí.. El septiembre de la UE 2025 actualización de la lista de doble uso, adoptado mediante Reglamento Delegado que modifica el anexo I del Reglamento (UE) 2021/821, sintetizadores de péptidos recientemente agregados junto con cuánticos, semiconductor, artículos de informática avanzada y fabricación aditiva (Comisión Europea DG Comercio, 8 Septiembre 2025). La ruta estadounidense era diferente.: la norma del BIS que implementa los controles del Grupo Australia sobre instrumentos automatizados de síntesis de péptidos entró en vigor el 23 Diciembre 2024, vincular el control a la lista de instrumentos del Grupo de Australia en lugar de a una actualización amplia de doble uso (CALLE&Informe comercial R, eficaz 23 Diciembre 2024). Ambas son adiciones a la lista de control que requieren licencia., no prohibiciones, y un proveedor que solo verifica una jurisdicción juzgará mal la otra.
Esa divergencia es importante porque la clasificación transfronteriza es un problema de tres partes en el envío transfronterizo de péptidos.: el material fisico, el equipo, y cualquier dato técnico o información de secuencia que lo acompañe, cada uno se clasifica por separado. Registros de cadena de custodia, declaraciones de uso final y usuario final, y una decisión de evaluación documentada sobre si una orden desencadena un requisito de licencia pertenecen al expediente.
Para propina: clasificar el material, el equipo y cualquier información de secuencia o conocimiento de síntesis que lo acompañe por separado, porque exportar información de secuencia o protocolos puede constituir en sí mismo una transferencia de tecnología.
Construyendo el archivo de calificación: Un estándar documento por documento
Un archivo de calificación de proveedor de péptidos defendible es un conjunto de documentos definido, no es una carpeta de archivos PDF. El tema recurrente en los hallazgos de la FDA sobre la calificación de proveedores son las lagunas en la documentación.: registros faltantes, registros incompletos, o registros que no coinciden con el material que describen. Construya el archivo en cuatro etapas., y exigir que todos los documentos superen la misma prueba: ¿Nombra el lote?, la fecha, el metodo, y la persona responsable?
Escenario 1: Evaluación previa a la calificación. Antes de enviar cualquier muestra, cobrar el registro de las instalaciones y las tarifas vigentes, certificaciones de calidad, y una base de especificación escrita. Verificar cada uno de ellos con el propio registro de la autoridad emisora en lugar de con la copia del proveedor..
Escenario 2: Revisión de documentación. El conjunto de documentos que hace auditable un envío incluye el certificado de análisis. (CoA), ficha de datos de seguridad (Ficha de datos de seguridad (MSDS)), base de especificación, registros de lotes, documentación de exportación y uso final, y un registro de cadena de custodia. para cada, Confirme que el número de lote coincide con el envío., los métodos de prueba se nombran, y los resultados llevan una fecha y un firmante responsable.
Escenario 3: Verificación de muestras y lotes. Probar el material recibido según las especificaciones., No solo contra el CoA. Cuando el CoA informa una cifra de pureza, confirmar el método analítico detrás de esto.
Escenario 4: Monitoreo continuo. Vuelva a verificar a intervalos definidos, ni una sola vez al incorporarse. Un proveedor calificado hace dos años y nunca vuelto a verificar es un proveedor no verificado..
⚠️ Advertencia: Una base de especificación que cambia entre pedidos es una señal de alerta incluso cuando cada CoA individual parece completo..
Rojo Comercio bandera
donde aparece
Paso de verificación que lo atrapa.
Números de lote no coincidentes
CoA, registro de lote, Péptidos sintéticos cadena de custodia
Verifique el número de lote en los tres documentos antes de su publicación.
CoA sin fecha o modelo Producción de péptidos
Certificado de análisis
Confirmar una fecha de resultados y un firmante designado en cada CoA
La base de especificación cambia entre pedidos
Base de especificación, CoA
Compare la base indicada en pedidos consecutivos del mismo proveedor
Patrones de orden dividido
Órdenes de compra, registros de envío
Conciliar la cantidad total pedida con la suma de los lotes enviados
La conservación de registros es el único área en la que las directrices entran en conflicto. La guía anterior de detección de ácido nucleico sintético del gobierno de EE. UU. recomienda conservar copias electrónicas de los pedidos de los clientes que contengan secuencias preocupantes durante al menos ocho años., mientras que un resumen del marco separado en la capa de profesionales cita una cifra de tres años. Hasta que esa brecha se cierre, conservar durante un período más largo y documentar qué estándar aplicó.
Avanzado: Detección de órdenes divididas y brechas de detección
Si ya realiza auditorías de proveedores, el riesgo residual se encuentra en un lugar que su registro de detección no mostrará. El fallo de detección más difícil no es una única secuencia marcada. es uno distribuido: el mismo comprador realiza pedidos por debajo del umbral a través de varios proveedores, cada pedido es lo suficientemente pequeño como para pasar, ninguno de ellos visible para ningún proveedor.
Ese patrón distribuido es exactamente lo que el mecanismo de detección de orden dividido en S.3741 está diseñado para alcanzar., y lo hace a través de un requisito de presentación que preserva la privacidad en lugar de mediante la divulgación obligatoria de la orden.. La elección del diseño expone la tensión entre la detección de pedidos divididos y la confidencialidad de los pedidos del cliente.: cuanto más completamente pueda un sistema reconstruir la huella de un comprador entre proveedores, cuanto más contenga también datos de pedidos comercialmente sensibles. El EBRC 2025 participación de las partes interesadas, publicado en enero 2025 como Fortalecimiento de un ecosistema de síntesis de ácidos nucleicos seguro y protegido: Resultados de la participación de las partes interesadas del EBRC, aborda esa tensión a través de recomendaciones sobre la legitimidad del cliente, informar, retención de registros, y protección de bases de datos en tránsito y en reposo. El detalle de la recomendación reside en el PDF vinculado en lugar de en la página de inicio., y no fue leído esta ejecución.
La seguridad de la información de secuencia es la disciplina subyacente aquí., y sólo entra en funcionamiento una vez que existen dos requisitos previos: registros consistentes a nivel de lote y una ventana de selección definida. Sin ambos, la detección de orden dividida no tiene nada que comparar.
Empezando
Comience con un envío. Obtenga una entrega reciente y concilie el número de lote en tres documentos: el certificado de análisis, la lista de embalaje, y el registro de la cadena de custodia. Esta es la prueba de conciliación del número de lote, y tarda unos cinco minutos. Si los tres números coinciden y el registro de cadena de custodia existe, tienes un archivo de trazabilidad. Si alguno de ellos falta o los números divergen, tiene una brecha que surgirá la primera vez que un revisor de adquisiciones o un auditor la solicite.
Próximo, Solicite la base de especificaciones de su proveedor y verifique si se mantiene estable en los últimos tres lotes.. Una especificación que cambia entre entregas, ya sea en grado de pureza, método analítico, o criterios de aceptación, le indica que el proveedor está lanzando contra un objetivo en movimiento en lugar de un estándar fijo. Solicite el documento de especificaciones en sí., no es un resumen de ello, y comparar el método indicado con lo que realmente informa el CoA.
Luego mapee su propia cartera de pedidos con respecto al mes de octubre. 13, 2026 ventana de cribado. Identifique qué secuencias se encuentran dentro del umbral de 50 nucleótidos y si su proveedor puede evidenciar la detección en esa resolución.. La documentación que produce este ejercicio es la misma evidencia que un revisor de adquisiciones solicitará de todos modos., para que el trabajo no sea una sobrecarga superpuesta al abastecimiento. Es el archivo de abastecimiento., ensamblado temprano.
Preguntas frecuentes
¿Qué requiere realmente la calificación del proveedor de péptidos? 2026?
Requiere expediente auditable que acredite la identidad, pureza, trazabilidad y abastecimiento legal, no es un certificado solo. En la práctica, eso significa una especificación con métodos analíticos., datos de prueba a nivel de lote, una cadena de custodia documentada desde la síntesis en adelante, y registros de selección para la secuencia y la contraparte..
¿Las tarifas de usuario de la FDA me dicen algo sobre la calidad del material de un proveedor??
No. Las tarifas de usuario financian la revisión de una solicitud de medicamentos, no la fabricación o prueba del material en sí, entonces un recibo de pago es evidencia de una presentación, no de pureza o identidad. Trátelo como un punto de datos administrativo y verifique la calidad a través de documentación analítica..
¿Qué cambia en octubre? 13, 2026?
El plazo de selección para las comprobaciones de contraparte y de secuencia se reduce en esa fecha, lo que significa que se espera que los proveedores realicen esas comprobaciones antes en el ciclo del pedido en lugar de en el envío.. Buyers should ask when in their workflow each check occurs, not just whether it occurs.
¿La Ley BIOSECURE es ley o aún está en proyecto??
The enacted-versus-proposed distinction matters here: the provision was enacted in the FY2026 NDAA, while the standalone S.3741 has not been enacted. Because the enacted text rests on a single source in this review, confirm the current statutory language before you cite it in a contract.
¿Los sintetizadores de péptidos ahora requieren autorización de exportación??
In some jurisdictions, Sí. The US and EU control-list additions diverge, so a synthesiser cleared for export under one regime may still need authorisation under the other. Ask your supplier which control list they screened against and for which destination.
¿Cómo puedo detectar una orden dividida??
Split orders show up as multiple shipments that individually fall under a screening threshold but together exceed it. The split-order detection mechanism in S.3741 targets exactly this pattern, so reconcile shipment volumes against the original order rather than reviewing each delivery in isolation.
¿Qué debe contener un CoA conforme??
A compliant certificate of analysis names the lot, the test methods, the measured results with units, los límites de especificación, el laboratorio de pruebas, and the date of analysis. The CoA requirements in an auditable packet also expect the certificate to be traceable to the same lot number that appears on the shipment label.
Conclusión
The new burden of proof in peptide supplier qualification is documentary and auditable. A supplier that cannot produce the paperwork behind a lot cannot defend the lot, no matter how strong its technical capability looks on a call.
The six layers covered in this guide are one program, not four compliance topics. User-fee status, biosecurity screening, lot genealogy, and cross-border records all feed a single qualification file, and a gap in any one of them weakens the whole. Three dates now set the pace: the September 30, 2027 expiry of the current FDA user-fee authority, el octubre 13, 2026 ventana de cribado, and the regulations S.3741 would set in motion once Congress acts.
Start with the document-by-document standard, build the file before you need it, and re-screen suppliers on a fixed cycle rather than at renewal.
If you would rather work from a prepared checklist than build one from scratch, talk to an expert or request a qualification pack. Acerca de
Divulgación: Cambios de MOL has a commercial interest in peptide quality standards and supplier documentation practices.