Qué está haciendo realmente la automatización de la fabricación de péptidos en este momento, operación unitaria por operación unitaria
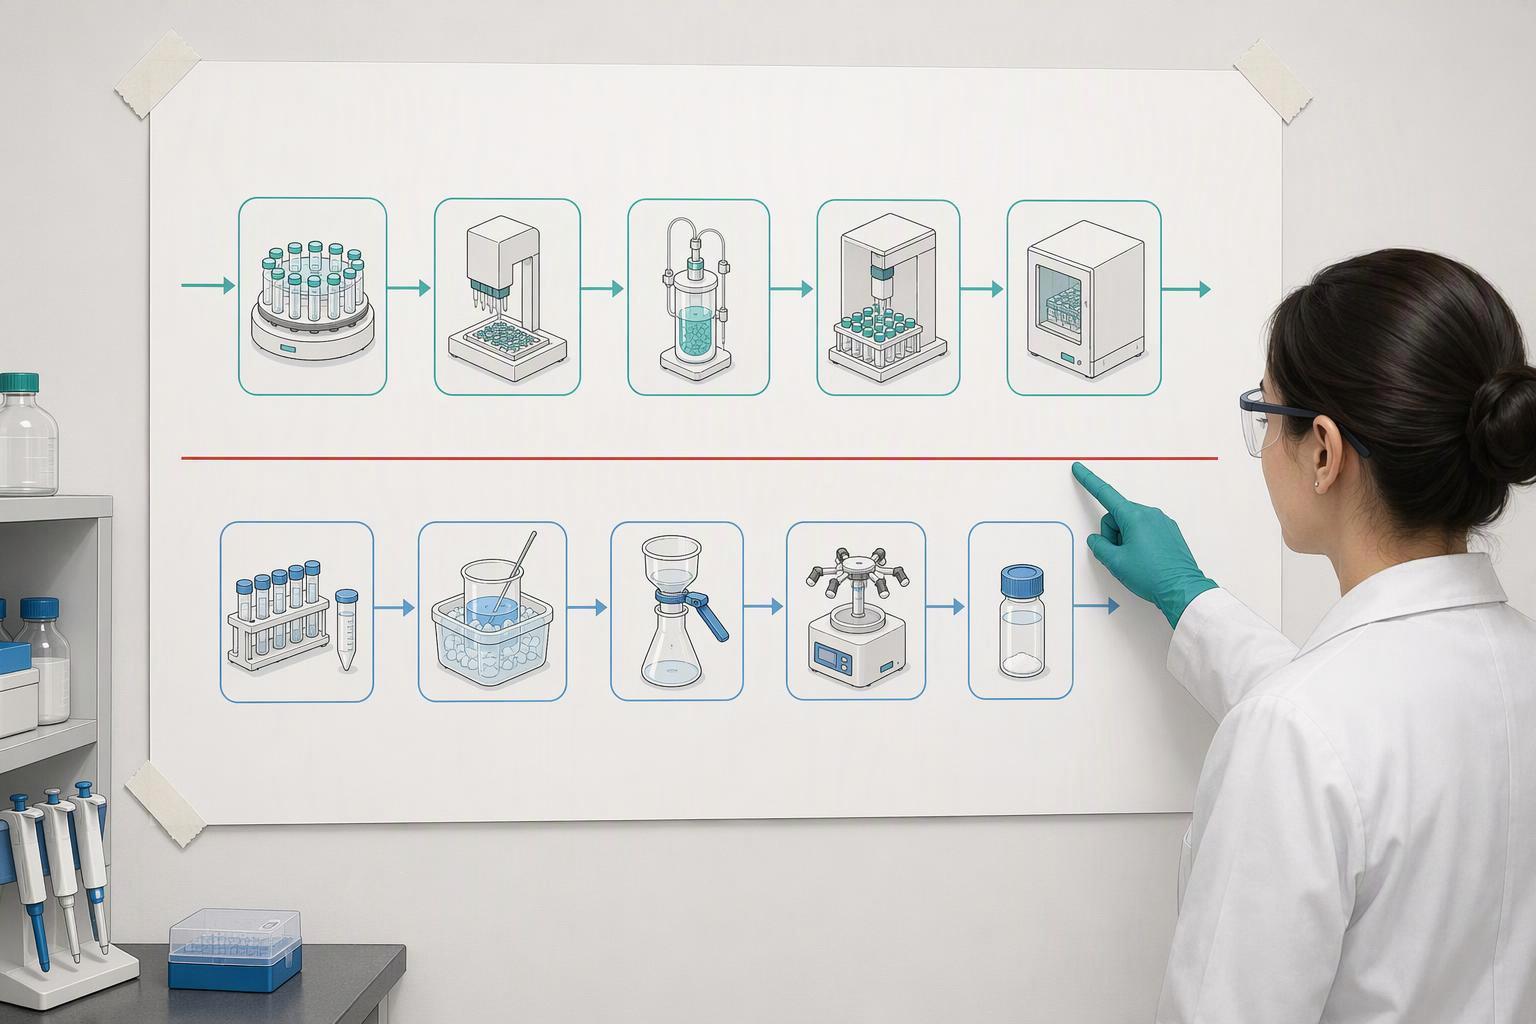
La automatización SPPS comúnmente maneja el acoplamiento., desproteccion y lavado, La escisión generalmente ocurre después del ensamblaje de la cadena.. Otras plataformas incluyen la fase de solución, ligadura y procesos hibridos; No toda la automatización de péptidos es el mismo ciclo de cuatro pasos..
La presión para automatizar es la escala.. La demanda comercial de API del péptido GLP-1 puede alcanzar decenas o cientos de kilogramos al año y, en algunos casos, acercarse a niveles de producción de toneladas métricas., con etapas de síntesis que progresan de mg a g en el momento del descubrimiento, pasando por kg en campañas clínicas y de varios kg a escala comercial (Bachem, 2026). a ese volumen, un péptido típico de 30 aminoácidos necesita 30 ciclos secuenciales de acoplamiento y desprotección, y en 99% eficiencia por paso, la pérdida acumulada de rendimiento y la acumulación de impurezas se vuelven significativas, produciendo docenas de subproductos estrechamente relacionados (Laboratorios Neuland, 2026).
Síntesis, escisión, La purificación y el análisis pueden automatizarse en diferentes grados.. Su idoneidad depende de la comprensión del proceso., equipo, seguimiento y validación en lugar de simplemente la frecuencia con la que se repite un paso.
¿Qué pasos de fabricación de péptidos se pueden automatizar sin debilitar la calidad o la responsabilidad regulatoria?
Los pasos que se pueden automatizar son aquellos en los que el instrumento produce la evidencia y la evidencia se valida según un estándar tecnológicamente neutral.. La síntesis automatizada de flujo rápido logra aproximadamente 2.5 minutos por aminoácido versus 26 minutos por aminoácido para sintetizadores calentados disponibles comercialmente a 70 grados C, con residuos incorporados en tan solo 40 segundos hasta 90 grados C (Hartrampf et al., Ciencia, 2020). Purificación paralela de 96 toma péptidos 1.55 horas y 1 litro de solvente versus 56 horas y 50 litros para RP-HPLC secuencial, un tiempo de 36 veces y una reducción de disolvente de 50 veces (Folleto de biotaje, documento de proveedor V.6).
Lo que hace que estos pasos sean defendibles es que la ruta de validación no cambia porque una máquina los realiza.. Yo Q2(R2) Requiere que un procedimiento analítico sea adecuado para el propósito previsto y que el paquete de validación esté justificado por producto., matriz, analito y tecnología; Es tecnológicamente neutral y, por lo tanto, se aplica a métodos de control de calidad de péptidos automatizados o asistidos por IA. (Yo Q2(R2), versión final, Noviembre 2023). El enfoque de desarrollo mejorado de ICH Q14 agrega evaluación de riesgos de los parámetros de los procedimientos analíticos, uni- o experimentos multivariados o modelado., y una estrategia de control definida con puntos de ajuste y rangos que incluyen regiones de diseño operables por el método (Yo Q14, versión final, Noviembre 2023).
La guía de garantía de software informático de la FDA para el software de sistemas de producción y calidad tiene un alcance para dispositivos médicos. Sus ideas basadas en riesgos pueden ser informativas., pero no establece automáticamente los requisitos para el software de fabricación de péptidos farmacéuticos..
Conclusión clave: Automatizar un paso y automatizar la decisión sobre ese paso son proyectos diferentes con diferentes cargas de evidencia..
Qué pasos deben permanecer bajo control humano cualificado, y por qué
Desarrollo de fármacos peptídicos Síntesis de péptidos recombinantes La directriz de péptidos sintéticos de la EMA hace que la decisión de liberación sea el paso humano más claro. La pureza es uno de los atributos de calidad críticos más importantes para los péptidos sintéticos.; Se requiere confirmación de la estructura.; La identidad y el contenido del contraión deben controlarse con un límite superior justificado.; y un parámetro de especificación simplemente etiquetado como “impurezas de alto peso molecular” no es aceptable, porque los dímeros, trímeros, Los oligómeros y agregados deben especificarse individualmente. (EMA, en vigor 1 Junio 2026).
La posición de la FDA sobre la IA aún es un borrador. el enero 2025 La orientación sobre IA para respaldar la toma de decisiones regulatorias está etiquetada como "No para implementación".. Contiene recomendaciones no vinculantes” (FDA, 2025), y propone un marco de evaluación de credibilidad basado en riesgos en el que la credibilidad es la confianza establecida a través de evidencia de credibilidad para un contexto particular de uso. (Registro Federal, expediente FDA-2024-D-4689, 2025).
La química misma explica por qué algunas decisiones se resisten a delegarse. La formación de aspartimida ocurre durante la desprotección estándar de Fmoc con 20% piperidina en DMF, y los valores de pKa base detrás de ese paso son piperidina 11.1, HOBt 4.6 y el ácido conjugado DBU 13.5 (Rey y otros., 2025). Elegir una base es elegir un perfil de reacción secundaria, que es el juicio de un químico calificado, no es un software predeterminado.
Donde falla actualmente la automatización de la fabricación de péptidos: secuencias difíciles y ampliación de miligramos a kilogramos
Secuencias difíciles arriba 50 a 60 Los aminoácidos siguen siendo un desafío incluso con protocolos SPPS automatizados., y no existe un protocolo único para péptidos altamente hidrofóbicos: cada nueva síntesis todavía necesita una optimización especial (Mueller y cols.., 2020). El mecanismo es la agregación sobre resina.. Las secuencias difíciles se definen como péptidos mal solvatados mientras están unidos al soporte sólido., evitando los pasos completos de desprotección y acoplamiento, y contienen una gran cantidad de residuos hidrofóbicos como Leu, vale, Phe e Ile; Val e Ile tienen ramificaciones beta., con embalaje de lámina beta inductora de glicina en combinación con estos (Mueller y cols., 2020).
Los motivos Asp-X pueden ser susceptibles a la formación de aspartimida dependiendo de la secuencia y las condiciones de desprotección.. Seleccionar y validar un método adecuado, ya sea que se ejecute manualmente o automáticamente. El siguiente residuo en un motivo no es necesariamente el residuo C-terminal de todo el péptido..
El límite de capacidad es visible en los datos de rendimiento publicados.. Se obtuvieron rendimientos aislados en secuencias de proteínas de flujo rápido automatizadas. 2.2 a 19.0 mg, o 1 a 5%, después de la purificación por HPLC, con proinsulina (86 Automóvil club británico) en 2.2 mg y proteasa VIH-1 (99 Automóvil club británico) en 5.3 mg, y la cadena más larga en 164 aa terminado 327 reacciones consecutivas (Hartrampf et al., Ciencia, 2020). Ese es un resultado a escala de investigación., no es un reclamo de fabricación.
La ampliación de escala es una disciplina separada. La detección de miligramos mide la viabilidad química, no fabricar robustez: A escala de kilogramos, el proceso debe rediseñarse en función de la geometría del reactor., mezcla y transferencia de masa, eliminación de calor, comportamiento de la resina, carga de purificación y cambios en el perfil de impurezas, por lo tanto, la transferencia es una reingeniería de procesos con lotes piloto en lugar de una duplicación de protocolos. (Laboratorios globales de biotecnología, 2026). La capacidad también es específica de la ruta.: SPSS, LPPS, Las arquitecturas híbridas convergentes y recombinantes más sintéticas no son intercambiables., y la purificación en lugar de la síntesis a menudo establece el volumen entregable., por lo que un sitio puede ser capaz de construir una molécula y no poder purificarla en el volumen requerido (Centro CDMO, 2026).
¿Qué registros deben hacer referencia cruzada para que un revisor defienda una decisión de lote automatizada?
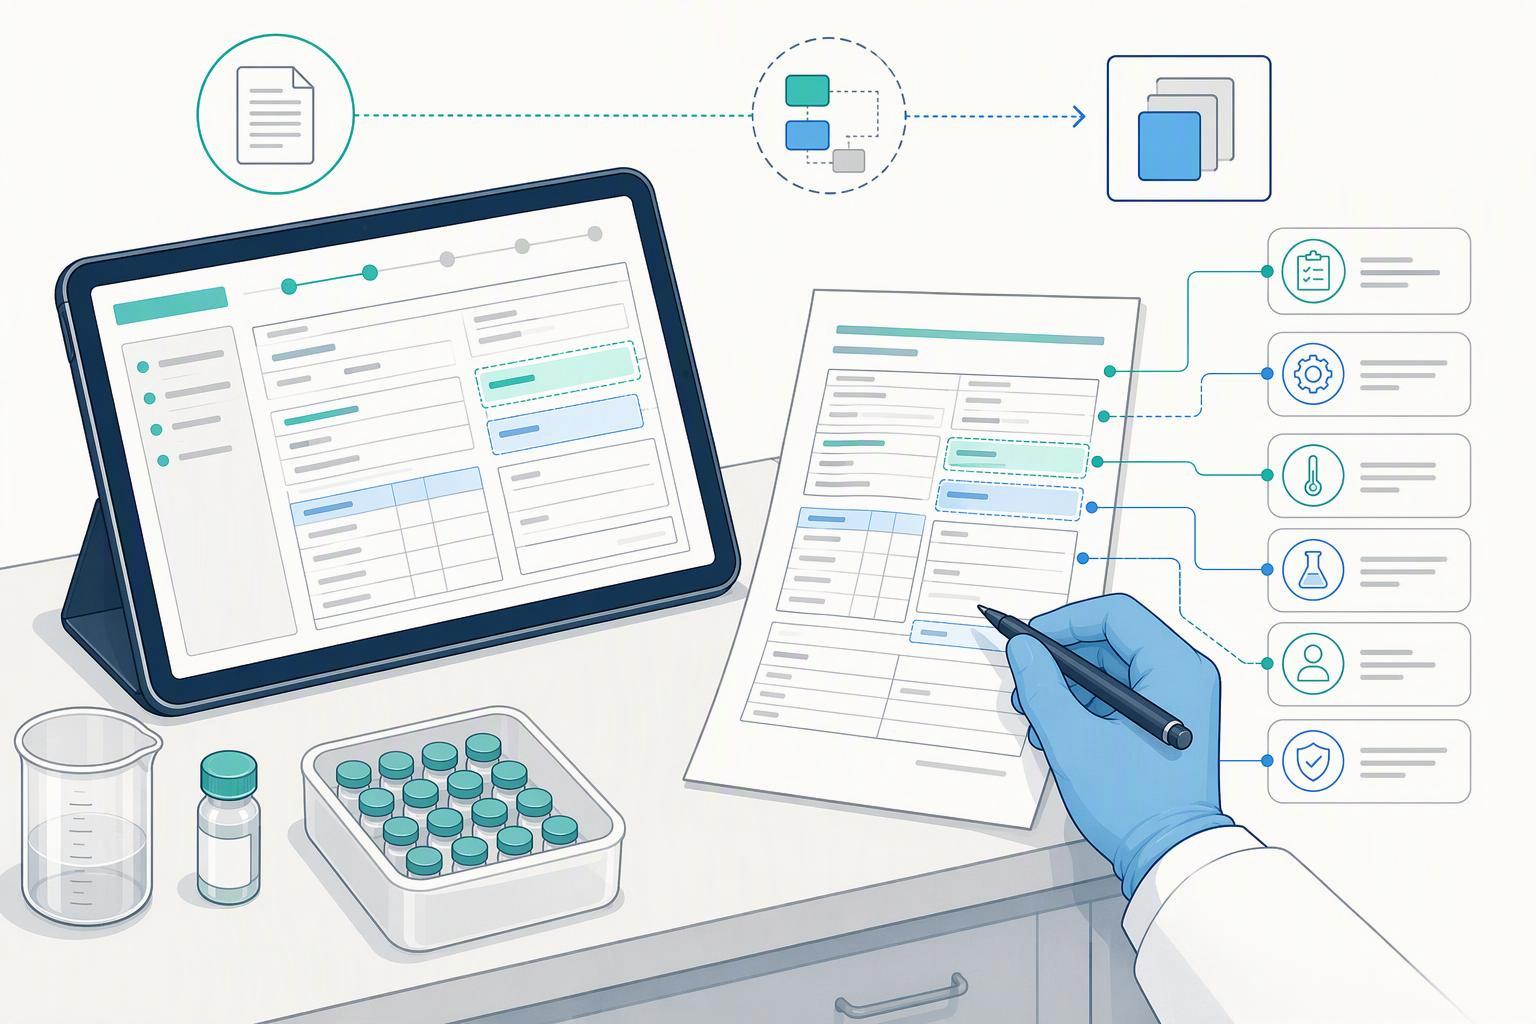
Una decisión por lotes automatizada es defendible cuando el paquete de registros permite a un revisor reconstruir lo que hizo el sistema y quién lo autorizó.. 21 CFR 11.10(a) Requiere validación de sistemas para garantizar la precisión., fiabilidad, rendimiento previsto consistente y la capacidad de discernir registros inválidos o alterados, y 11.10(mi) Péptido P requiere seguridad, generado por computadora, Pistas de auditoría con sello de tiempo que no ocultan la información registrada previamente y se conservan al menos mientras el sujeto registre. (21 Parte CFR 11, actual como en vigor).
La capa de firma debe hacer una referencia cruzada de la decisión.. Los registros electrónicos firmados deben mostrar el nombre impreso del firmante., la fecha y hora de la firma, y el significado asociado a la firma, como revisión, aprobación, responsabilidad o autoría (21 CFR 11.50(a), actual como en vigor). La MHRA Síntesis de péptidos clásicos Los principios de ALCOA añaden que los datos deben ser atribuibles, legible, contemporáneo, original y preciso, con el “+” sumando completo, coherente, duradero y disponible, y no hay diferencia en las expectativas, independientemente del acrónimo que se utilice. (MHRA, 2018).
La MHRA también establece las expectativas de control.: Se espera que las organizaciones implementen, Diseñar y operar un sistema documentado que proporcione un estado de control aceptable basado en el riesgo de integridad de los datos con fundamentos de respaldo., como una evaluación de riesgos de integridad de datos (MHRA, 2018). No se esperan controles forenses de rutina.; auditorías periódicas son (MHRA, 2018).
La capa específica del péptido proviene de la EMA. Durante SPPS, pasos estandarizados como la desprotección, lavado, No es necesario describir en detalle el acoplamiento y la tapa cada vez, siempre que se den las condiciones y quede claro dónde se utilizan.; El paso final de escisión y desprotección debe describirse en detalle, incluidos los carroñeros.; y se espera la trazabilidad del material desde los pasos de síntesis hasta la sustancia activa final. (EMA, eficaz 1 Junio 2026).
Qué beneficios y riesgos medidos ofrece realmente la automatización de la fabricación de péptidos
Las demostraciones publicadas de síntesis y purificación de flujo rápido muestran ganancias en las condiciones indicadas.. Tiempos de ciclo de publicación cruzada, Las intensidades y escalas de los disolventes no son necesariamente comparaciones directas.. Comparar el mismo constructo y criterios de aceptación, incluyendo purificación y recuperación.
La elección de disolvente conlleva una señal de coste mensurable. El costo del solvente por ciclo de acoplamiento de aminoácidos va desde 151 EUR para DMSO/EtOAc (1:9) con reciclaje, a 297 EUR por DMF, 406 EUR para PNB/EtOAc (1:1), y 431 EUR para DMSO/EtOAc sin reciclaje (Revisión de química verde, 2022). Síntesis de ADN y péptidos
Los epímeros pueden tener masa idéntica.; Los productos de eliminación normalmente difieren por la masa del residuo faltante.. Ambos pueden desafiar la selectividad cromatográfica, pero ambos no son generalmente casi isobáricos con respecto al péptido intacto.. Utilice evidencia de masa y separación de diagnóstico apropiada para la impureza..
Lo que las fuentes no proporcionan es igualmente importante. Ninguna fuente recuperada cuantifica la tasa de lotes fallidos o fuera de especificación en la fabricación de péptidos, y ninguno cuantifica el tiempo de respuesta de las pruebas de lanzamiento o una reducción medida del control de calidad automatizado.. La reducción de la tasa de defectos debe tratarse como cualitativa y atribuirse a análisis durante el proceso en lugar de reclamarse contra una línea de base no medida..
¿Cómo debe ser un péptido R?&El equipo D secuencia su propia implementación de automatización?
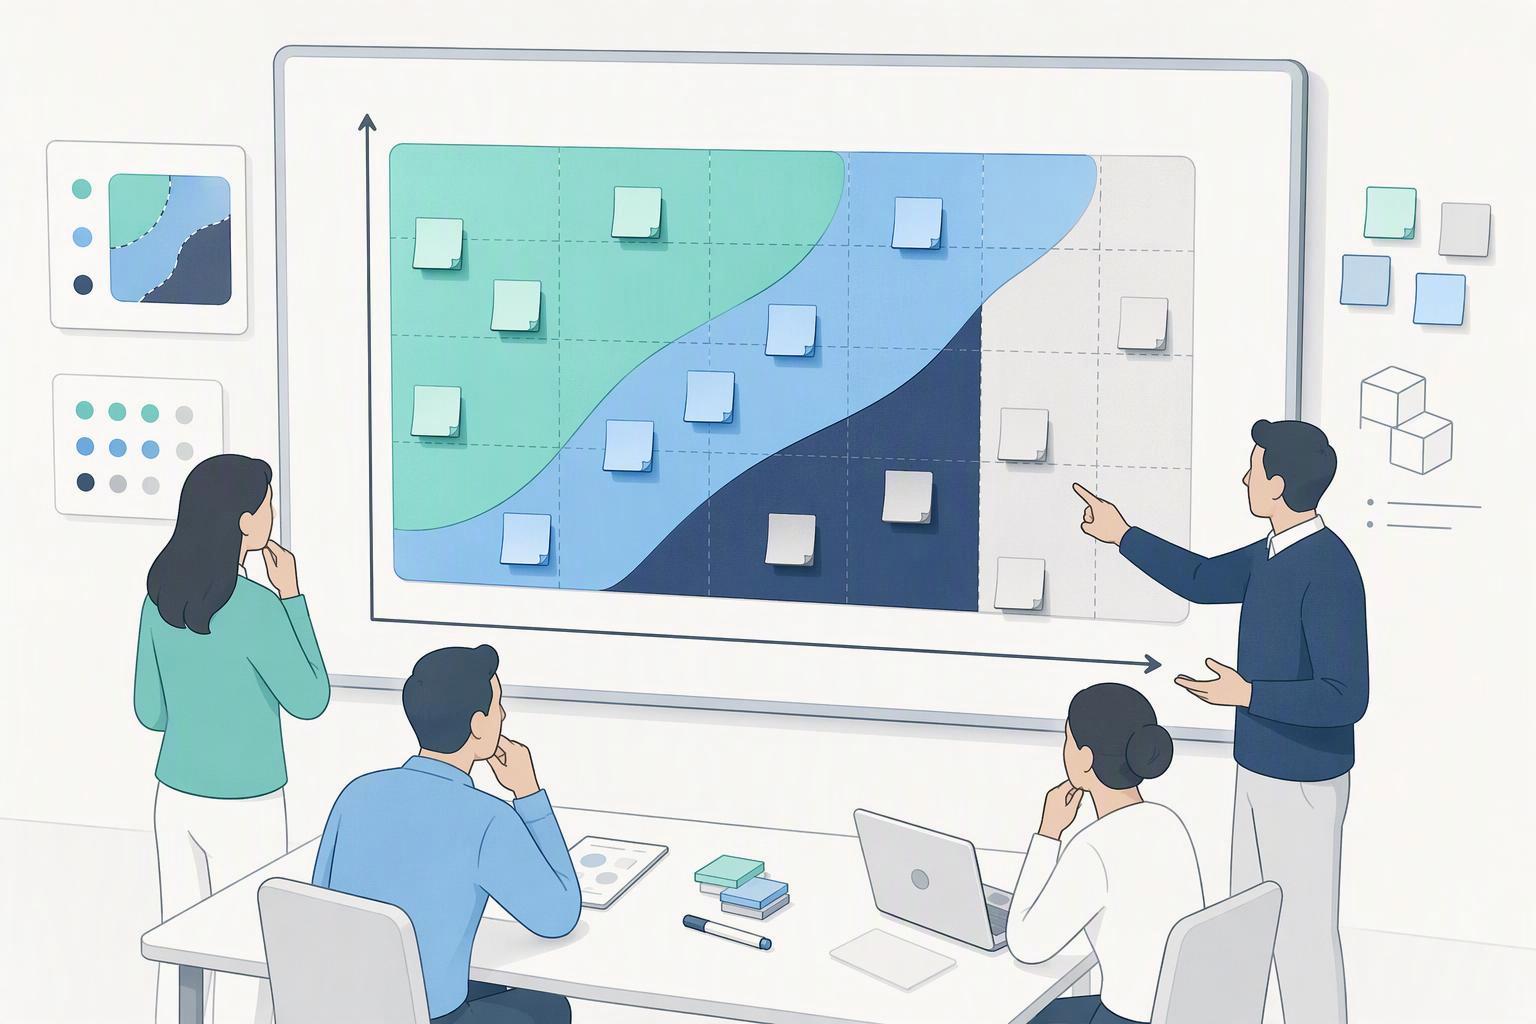
Secuenciar una implementación de automatización utilizando el riesgo del proceso real, detectabilidad, estrategia de control y necesidades de validación. Yo Q9(R1), finalizado en enero 2023, proporciona un marco de gestión de riesgos, no es un pedido obligatorio de proyectos de automatización. Los controles del software farmacéutico deben evaluarse según el marco aplicable.. Péptidos
Dos casos límite deberían excluirse de la automatización temprana. Secuencias difíciles arriba 50 a 60 Los aminoácidos todavía necesitan optimización específica de secuencia. (Mueller y cols.., 2020), y la transferencia de miligramos a kilogramos es una reingeniería de procesos en lugar de una duplicación de protocolos. (Laboratorios globales de biotecnología, 2026). Automatizar cualquiera de los dos antes de que se comprenda el proceso simplemente automatiza la falla..
Preguntas frecuentes
¿Se sigue aplicando el caso de la automatización convencional para aplicaciones de alto volumen?, secuencias de buen comportamiento?
Sí, y ahí es donde el caso es más fuerte. Corto, secuencias bien solvatadas que ejecutan el mismo ciclo cientos de veces son exactamente las condiciones bajo las cuales el control de calidad de la síntesis automatizada de péptidos se amortiza por sí solo, porque los pasos de acoplamiento y desprotección son reproducibles y los puntos finales analíticos son estables. El límite solo comienza a moverse una vez que una secuencia está mal solvatada en la resina., ya que el acoplamiento y la desprotección incompletos no pueden corregirse mediante una programación más estricta. El caso convencional no está mal.; es más estrecho de lo que normalmente se dice.
Ya contamos con una línea automatizada. ¿Se puede modernizar un límite humano??
Puede ser factible modernizar los puntos de revisión y control, pero evaluar el software, instrumentación, validación, integridad de los datos y costo operativo antes de elegir un cambio. El hardware existente no necesariamente captura toda la evidencia requerida.
¿Cómo deberíamos responder a las cifras de ROI de los proveedores para la IA en la fabricación de péptidos??
Trátelos como no verificados hasta que pueda ver el método.. Actualmente no existe ningún punto de referencia público establecido para la purificación optimizada por IA en secuencias difíciles, por lo que cualquier cifra de rentabilidad principal se basa en la combinación de secuencias del propio proveedor., escala y criterios de valoración analíticos, y no se transferirá al tuyo. Solicite el conjunto de muestra, la secuencia de distribución de dificultad, la escala, y la ventana de tiempo, y si esos no están disponibles, ejecuta la comparación en tus propias secuencias más difíciles antes de comprometerte.
¿La EMA 1 Junio 2026 fecha de vigencia cambiar lo que documentamos para los pasos estandarizados de SPPS?
Cambia la expectativa de trazabilidad en lugar de la química.. La directriz de péptidos sintéticos de la EMA entró en vigor el 1 Junio 2026, y para los pasos estandarizados en fase sólida, espera que la documentación muestre cómo se controló cada paso y cómo el registro conecta la síntesis hasta la sustancia activa final.. Si sus pasos automatizados ya producen marcas de tiempo, registros atribuibles, El trabajo consiste principalmente en mapearlos según esa expectativa.; si no lo hacen, esa brecha es la prioridad según los requisitos ahora vigentes.
¿Por qué no se puede simplemente pasar una secuencia difícil a un sintetizador automático??
Las secuencias difíciles pueden requerir cambios de disolvente, enganche, desprotección, temperatura, ruta de resina o montaje. La longitud por sí sola no garantiza una mala resolución, y el desarrollo de procesos automatizados apropiados puede mejorar el rendimiento. Confirmar el método experimentalmente a la escala prevista..
Conclusión
La evidencia respalda esta división de manera desigual, y esa es la posición honesta. El tiempo de ciclo y las ganancias de disolvente son medidas y grandes. Las mejoras en la tasa de defectos y en la respuesta a las versiones no se cuantifican en ninguna fuente recuperada., por lo que no deben ser reclamados. Secuencias difíciles arriba 50 a 60 Los aminoácidos y la transferencia de miligramos a kilogramos siguen siendo un desarrollo de procesos liderado por humanos. (Mueller y cols.., 2020; Laboratorios globales de biotecnología, 2026).
El siguiente paso es una auditoría de registros., no es una orden de compra. Antes del primer lote automatizado, confirmar que la validación del sistema, pista de auditoría, La manifestación de firma y la cadena de trazabilidad se pueden producir bajo demanda., porque esos son los artefactos que un crítico pedirá primero (21 Parte CFR 11, actual como en vigor; MHRA, 2018).