肽制造自动化目前正在做什么, 单位操作 单位操作
SPPS automation commonly handles coupling, deprotection and washing, with cleavage generally occurring after chain assembly. Other platforms include solution-phase, ligation and hybrid processes; not all peptide automation is the same four-step cycle.
The pressure to automate is scale. GLP-1 肽 API 的商业需求每年可达数十或数百公斤,在某些情况下接近公吨生产水平, 合成阶段从发现时的毫克到克,到临床的公斤和商业规模的多公斤活动 (巴赫姆, 2026). 在那个音量下, 典型的 30 个氨基酸肽需要 30 连续偶联和脱保护循环, 并在 99% 每一步的效率,累积产量损失和杂质积累变得显着, 产生数十种密切相关的副产品 (诺伊兰实验室, 2026).
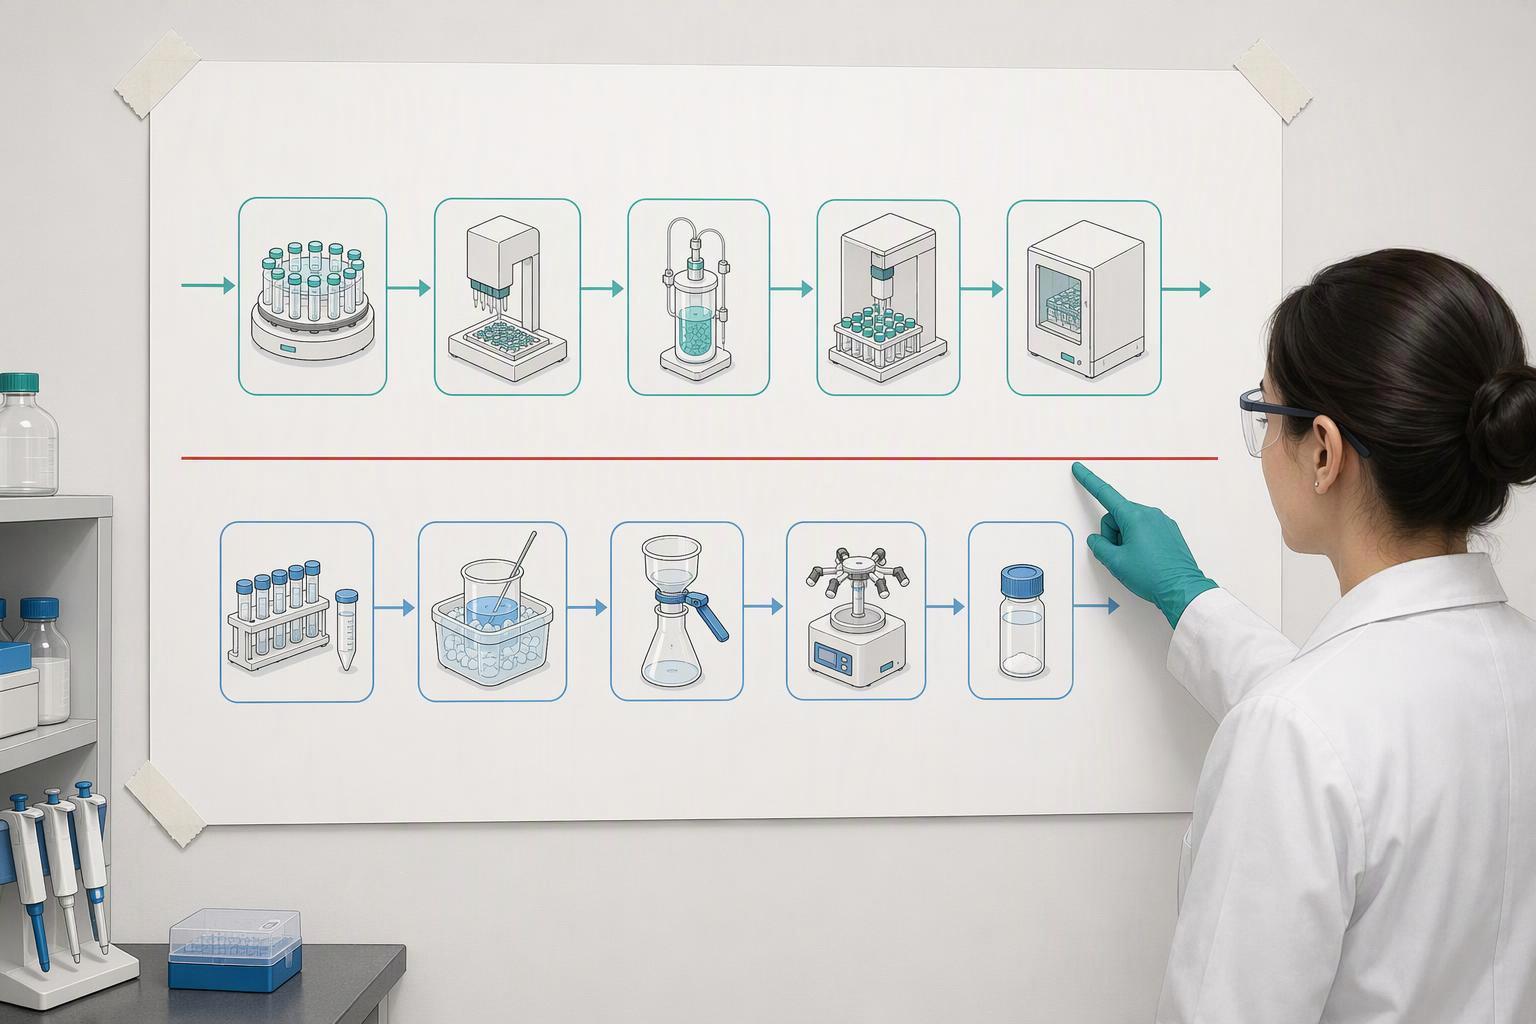
合成, 劈裂, 纯化和分析都可以不同程度地自动化. 它们的适用性取决于流程理解, 设备, 监控和验证,而不仅仅是步骤重复的频率.
哪些肽制造步骤可以实现自动化,而不会削弱质量或监管责任
可以自动化的步骤是仪器产生证据并且证据按照技术中立标准进行验证的步骤. 自动化快速流程合成大致实现 2.5 每个氨基酸的分钟数与 26 分钟每个氨基酸对于市售加热合成器 70 摄氏度, 残留物掺入少至 40 秒 最多 90 摄氏度 (Hartrampf et al., 科学, 2020). 并行纯化 96 肽需要 1.55 小时和 1 升溶剂与 56 小时和 50 升,用于连续 RP-HPLC, 时间缩短 36 倍,溶剂减少 50 倍 (Biotage 宣传册, 供应商文件 V.6).
这些步骤之所以合理,是因为验证路径不会因为机器执行这些步骤而改变. 我Q2(R2) 要求分析程序适合其预期目的,并且验证包由产品证明是合理的, 矩阵, 分析物和技术; 它是技术中立的,因此适用于人工智能辅助或自动化肽 QC 方法 (我Q2(R2), 最终版本, 十一月 2023). ICH Q14 的增强型开发方法增加了分析程序参数的风险评估, 大学- 或多变量实验或建模, 以及具有设定点和范围的定义控制策略,包括方法可操作的设计区域 (我Q14, 最终版本, 十一月 2023).
FDA 针对生产和质量系统软件的计算机软件保证指南涵盖医疗器械范围. 其基于风险的想法可能会提供丰富的信息, 但它不会自动建立药物肽制造软件的要求.
要点: 自动化一个步骤和自动化该步骤的决策是具有不同证据负担的不同项目.
哪些步骤必须处于合格的人工控制之下, 以及为什么
多肽药物研发 重组肽合成 EMA 的合成肽指南使释放决定成为最明确的人类拥有的步骤. 纯度是合成肽最重要的关键质量属性之一; 需要结构确认; 抗衡离子的特性和含量必须控制在合理的上限; 仅仅标注“高分子量杂质”的规格参数是不可接受的, 因为二聚体, 三聚体, 低聚物和聚集体必须单独指定 (EMA, 现行 1 六月 2026).
FDA 对人工智能的立场仍是草案. 一月 2025 支持监管决策的人工智能指南被标记为“不用于实施”. 包含不具约束力的建议” (美国食品药品监督管理局, 2025), 它提出了一个基于风险的可信度评估框架,其中可信度是通过针对特定使用环境的可信度证据建立的信任 (联邦公报, 案卷 FDA-2024-D-4689, 2025).
这种化学反应本身就解释了为什么有些决策会抵制授权. 在标准 Fmoc 脱保护过程中会形成天冬酰亚胺 20% 哌啶的DMF溶液, 该步骤背后的基础 pKa 值是哌啶 11.1, 霍比特 4.6 和DBU共轭酸 13.5 (金等人., 2025). 选择碱基就是选择副反应概况, 这是一个合格的化学家的判断, 不是软件默认值.
肽制造自动化目前失败的地方: 困难的序列和毫克到公斤的放大
上面的困难序列 50 到 60 即使使用自动化 SPPS 方案,氨基酸仍然是一个挑战, 对于高疏水性肽不存在独特的方案: 每一个新的合成仍然需要特殊的优化 (穆勒等人。., 2020). 该机制是在树脂上聚集. 困难序列被定义为附着在固相支持物上时溶剂化不良的肽, 防止完全脱保护和偶联步骤, 它们含有大量疏水性残基,例如 Leu, 瓦尔, Phe 和 Ile; Val 和 Ile 是 β 支化的, 与甘氨酸诱导的β-片层包装结合这些 (穆勒等人。, 2020).
Asp-X 基序可能容易形成天冬酰亚胺,具体取决于序列和脱保护条件. 选择并验证合适的方法, 无论是手动执行还是自动执行. 基序中的下一个残基不一定是整个肽的 C 端残基.
能力上限在已公布的绩效数据中可见. 自动化快速流动蛋白质序列的分离产量为 2.2 到 19.0 毫克, 或者 1 到 5%, HPLC纯化后, 与胰岛素原 (86 啊) 在 2.2 毫克和 HIV-1 蛋白酶 (99 啊) 在 5.3 毫克, 最长的链在 164 AA结束 327 连续反应 (Hartrampf et al., 科学, 2020). 这是一个研究规模的结果, 不是制造声明.
扩大规模是一门独立的学科. 毫克筛选测量化学可行性, 不是制造稳健性: 在公斤级,必须围绕反应器几何结构重新设计工艺, 混合和传质, 排热, 树脂行为, 纯化负载和杂质谱变化, 因此,转移是通过试点批次进行流程重新设计,而不是协议重复 (全球生物技术实验室, 2026). 运力也因路线而异: 统计软件, LPPS, 混合聚合和重组加合成架构不可互换, 纯化而不是合成通常决定了可交付的体积, 因此一个位点可能能够构建分子但无法将其纯化到所需的体积 (CDMO中心, 2026).
审阅者必须交叉引用哪些记录来捍卫自动批次决策
当记录包允许审阅者重建系统所做的事情以及授权者时,自动批量决策是合理的. 21 病死率 11.10(一个) 需要验证系统以确保准确性, 可靠性, 一致的预期性能以及识别无效或更改记录的能力, 和 11.10(e) 肽P 需要安全, 计算机生成的, 带时间戳的审计跟踪不会掩盖以前记录的信息,并且至少与主题记录一样长地保留 (21 CFR部分 11, 目前有效).
签名层必须交叉引用决策. 签名的电子记录必须显示签名者的印刷体姓名, 签名的日期和时间, and the meaning associated with the signature, 比如评论, 赞同, 责任或作者身份 (21 病死率 11.50(一个), 目前有效). The MHRA’s Classical Peptide Synthesis ALCOA principles add that data must be attributable, 清晰易读, 同时期的, 原创且准确, with the “+” adding complete, 持续的, 持久且可用, and there is no difference in expectations whichever acronym is used (MHRA, 2018).
The MHRA also sets the control expectation: organisations are expected to implement, design and operate a documented system providing an acceptable state of control based on the data integrity risk with supporting rationale, such as a data integrity risk assessment (MHRA, 2018). Routine forensic checking is not expected; periodic audits are (MHRA, 2018).
The peptide-specific layer comes from the EMA. 在 SPPS 期间, standardised steps such as deprotection, 洗涤, coupling and capping need not be described in detail each time provided conditions are given and it is clear where they are used; 必须详细描述最终的切割和脱保护步骤,包括清除剂; 预计从合成步骤到最终活性物质的材料可追溯性 (EMA, 有效的 1 六月 2026).
衡量肽制造自动化实际带来的收益和风险
已发布的快速流程合成和纯化演示显示在其规定条件下的收益. 跨出版物周期时间, 溶剂强度和规模不一定是直接比较. 对相同的构造和验收标准进行基准测试, 包括纯化和回收.
溶剂的选择带有可衡量的成本信号. 每个氨基酸偶联循环的溶剂成本为 151 DMSO/EtOAc 欧元 (1:9) 与回收, 到 297 欧元兑换DMF, 406 欧元兑换 NBP/EtOAc (1:1), 和 431 DMSO/EtOAc 欧元,无需回收 (绿色化学评论, 2022). DNA和肽合成
差向异构体可以具有相同的质量; 缺失产物通常因缺失残基的质量而异. 两者都可能挑战色谱选择性, 但它们通常并不都接近完整肽的同量异位. 使用适合杂质的诊断质量和分离证据.
来源未提供的内容同样重要. 没有检索到的来源可以量化肽生产的批次失败或不合格率, 并且没有量化发布测试周转时间或自动 QC 测量到的减少量. 缺陷率的降低应被视为定性的,并归因于过程中的分析,而不是根据未测量的基线来声称.
肽R应该如何&D 团队安排了自己的自动化部署?
使用实际流程风险对自动化部署进行排序, 可检测性, 控制策略和验证需求. 我Q9(R1), 一月份最终确定 2023, 提供风险管理框架, 不是自动化项目的强制命令. 制药软件控制必须在适用的框架下进行评估. 肽
早期自动化应排除两种边界情况. 上面的困难序列 50 到 60 氨基酸仍需要序列特异性优化 (穆勒等人。., 2020), 毫克到公斤的传输是流程重新设计而不是协议重复 (全球生物技术实验室, 2026). 在理解流程之前进行自动化只会使故障自动化.
常见问题解答
传统的自动化案例是否仍然适用于大批量生产, 表现良好的序列?
是的, 这就是最有说服力的地方. 短的, well-solvated sequences that run the same cycle hundreds of times are exactly the conditions under which automated peptide synthesis quality control pays for itself, because the coupling and deprotection steps are reproducible and the analytical endpoints are stable. The boundary only starts to move once a sequence is poorly solvated on the resin, since incomplete coupling and deprotection cannot be corrected by tighter scheduling. The conventional case is not wrong; it is narrower than the way it usually gets stated.
We already run an automated line. Can a human boundary be retrofitted?
Retrofitting review and control points may be feasible, but assess software, 仪器仪表, 验证, data integrity and operational cost before choosing a change. Existing hardware does not necessarily capture all required evidence.
How should we respond to vendor ROI figures for AI in peptide manufacturing?
Treat them as unverified until you can see the method. 目前还没有针对困难序列的人工智能优化纯化设定公共基准, 因此任何主要回报数字都取决于供应商自己的序列组合, 规模和分析终点, 并且不会转移到您的. 索取样品组, 序列难度分布, 规模, 和时间窗口, 如果这些不可用, 在提交之前对您自己最难的序列进行比较.
EMA 是否 1 六月 2026 effective date change what we document for standardised SPPS steps?
它改变了可追溯性期望而不是化学成分. EMA 的合成肽指南生效 1 六月 2026, 对于标准化固相步骤,它希望文档显示如何控制每个步骤以及记录如何将合成与最终活性物质联系起来. 如果您的自动化步骤已经产生时间戳, 可归属记录, the work is mostly mapping them to that expectation; if they do not, that gap is the priority under the requirements now in effect.
Why can’t a difficult sequence simply be handed to an automated synthesizer?
Difficult sequences can require changes in solvent, 耦合, 脱保护, 温度, resin or assembly route. Length alone does not guarantee poor solvation, and appropriate automated process development may improve performance. Confirm the method experimentally at the intended scale.
结论
The evidence supports this split unevenly, and that is the honest position. Cycle-time and solvent gains are measured and large. Defect-rate and release-turnaround improvements are not quantified in any retrieved source, so they should not be claimed. 上面的困难序列 50 到 60 amino acids and milligram-to-kilogram transfer remain human-led process development (穆勒等人。., 2020; 全球生物技术实验室, 2026).
The next step is a records audit, 不是采购订单. 在第一个自动化批次之前, 确认系统验证, 审计追踪, 签名表现形式和溯源链可按需制作, 因为这些是审稿人首先会要求的人工制品 (21 CFR部分 11, 目前有效; MHRA, 2018).