Qué mide realmente un método HPLC de plataforma para el análisis de impurezas de GLP-1 y qué no
Un gradiente de fase reversa de plataforma separa los péptidos principalmente por su hidrofobicidad general y su superficie no polar accesible., no por identidad de secuencia, por lo que una sustitución de un solo residuo o un isómero posicional puede cambiar sustancialmente la actividad biológica mientras produce un cambio de retención menor que el ensanchamiento del pico o la variabilidad de la adsorción. (Introducción al desarrollo del método peptídico de Waters). Lo que mide el método es cuánto material que contiene péptidos eluye en una ventana.. Lo que no mide es qué molécula es ese material..
La detección agrava el límite. Detección en 214 nm responde a los enlaces amida del esqueleto peptídico y, por lo tanto, a esencialmente todas las especies que contienen péptidos, incluidas las variantes de secuencia y los truncamientos., con una respuesta mucho menos dependiente del contenido aromático que 280 Nuevo Méjico; 280 nm detecta principalmente Trp, Tyr y Phe y pueden subestimar las impurezas que carecen de ellos. (Introducción al desarrollo del método peptídico de Waters). A 280 Por lo tanto, el método de solo nm conlleva un punto ciego de detección que un 214 El método nm no.
Los cuatro afirman que se pide que un método peptídico lleve
Pureza, identidad, El contenido y la estabilidad son cuatro afirmaciones separadas., y un resultado cromatográfico no validado del área del pico no establece los cuatro. La pureza es una medida relativa de qué parte del área integrada pertenece al pico principal., y no dice nada sobre la identidad por sí solo: una muestra puede leer 99% puro por HPLC y aún así ser la molécula equivocada. La identidad se establece por masa., mapeo de péptidos, análisis de aminoácidos o RMN, y el Directriz de péptidos sintéticos de la EMA recomienda al menos dos métodos ortogonales para la identificación en el momento de la liberación, siendo el solicitante responsable de mostrar la combinación confirma inequívocamente la secuencia.
El contenido es la cantidad del péptido presente., normalmente expresado frente a un estándar de referencia y corregido para el contraión, agua y sal. La estabilidad es una propiedad del método tanto como de la molécula.: Yo Q1A(R2) Requiere estudios de estabilidad para utilizar procedimientos validados que indiquen la estabilidad y para examinar los atributos susceptibles de cambiar durante el almacenamiento., con pruebas de estrés que identifican productos y vías de degradación (Yo Q1A(R2)). Un método de pureza que nunca ha demostrado resolver una especie de degradación forzada no es un método indicador de estabilidad., lo que diga el resultado de idoneidad del sistema.
Por qué los péptidos GLP-1 estructuralmente similares y sus impurezas derrotan a un gradiente genérico de fase reversa
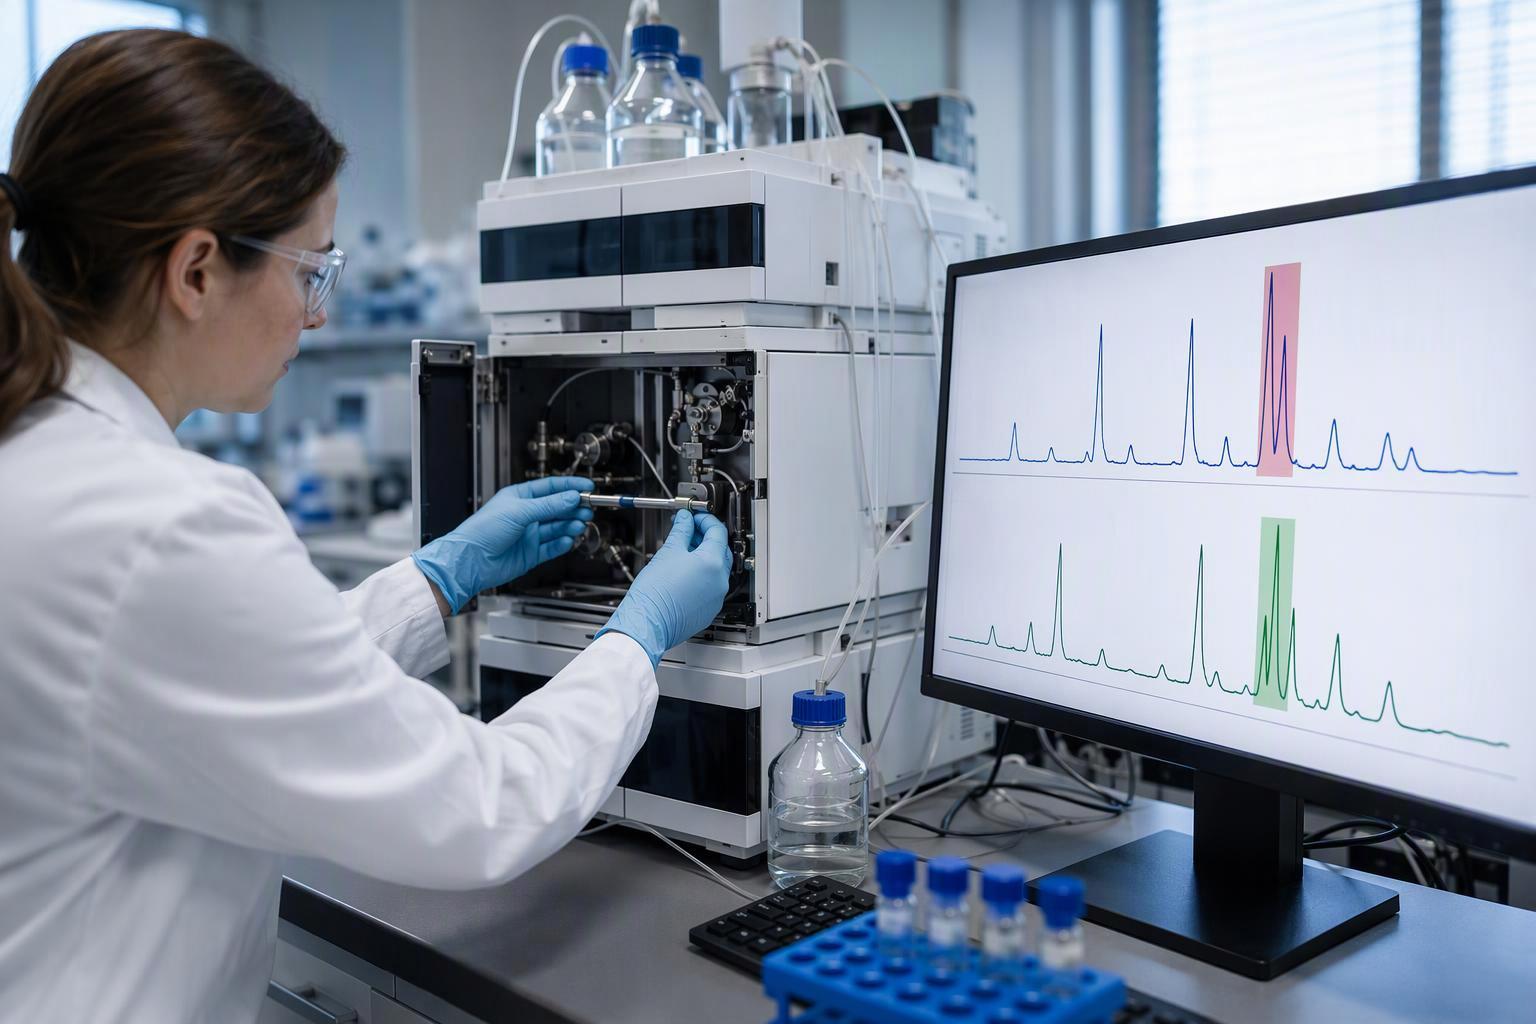
La similitud estructural entre los péptidos GLP-1 no se traduce necesariamente en un comportamiento cromatográfico similar, es por eso que un método de plataforma puede requerir una optimización específica del compuesto (El argumento de Thermo Fisher de que la similitud estructural no predice el comportamiento cromatográfico). La misma fuente informa que la composición de la fase móvil tuvo una mayor influencia en la separación de impurezas que la química de la fase estacionaria., y que las fases móviles que contienen TFA frecuentemente dieron mejor forma y resolución de pico que el ácido fórmico..
La química de la columna cambia la respuesta incluso cuando el gradiente no lo hace. En un solo método y gradiente., CORTECS Premier C18+ y ACQUITY Premier Peptide CSH C18 aislaron las variantes de liraglutida más singulares, mientras que CORTECS Premier C18+ y ACQUITY Premier CSH Phenyl-Hexyl aislaron las variantes de semaglutida más singulares; el péptido CSH C18 separó la liraglutida mejor que la semaglutida y la columna Phenyl-Hexyl hizo lo contrario (Comparación de selección de columnas de Waters para liraglutida y semaglutida). No existe una única mejor columna, sólo una mejor columna para un analito nombrado.
Las clases de impurezas que derrotan la selectividad
Las clases de impurezas difieren en cuánto cambian la molécula y en si ese cambio es visible en un gradiente de fase invertida.. Los cambios de masa a continuación provienen de un documento de prueba de péptidos de terceros y describen la química., no es un límite compendial.
|
Clase de impureza |
cambio de masa |
¿Por qué lucha la fase invertida? |
|---|---|---|
|
Oxidación (Cumplió, Trp, cis) |
+16 Y |
Pequeño cambio de polaridad; a menudo eluye cerca o debajo del padre |
|
Doble oxidación |
+32 Y |
Segundo evento de oxidación, turno de retención acumulativa |
|
Desamidación (Asn→Asp, Gln→Glu) |
Acoplamiento Hobt +1 Y |
Casi isobárico con padre; El clásico caso de coelución. |
|
ciclación N-terminal (Gln→piroGlu) |
-17 si |
Proveedores de Péptidos La pérdida de un extremo N cargado cambia sutilmente la retención |
|
Supresión de péptidos secuencia |
Depende del residuo faltante y de la modificación. |
Residuos faltantes; puede ser más o menos hidrófobo que el padre |
|
Grupo protector residual (tbu, pbf, trt) |
Calcule el grupo retenido neto a partir de su fórmula molecular. |
Etiqueta hidrófoba por desprotección incompleta |
La selectividad no es el único modo de falla. Los métodos de HPLC con péptidos también fallan debido a la adsorción y la unión no específica a la sílice., silanoles residuales, superficies metálicas, fritas, tubería, viales y filtros; a través de agregación y precipitación impulsadas por el pH, fuerza iónica, temperatura, solvente, concentración o congelación-descongelación; a través de interacciones secundarias de fase estacionaria que producen relaves, división o no elución; mediante adsorción mediada por metales, especialmente de Asp- y especies que contienen Glu; A través de efectos de arrastre y memoria.; y a través de la degradación en la columna (la revisión de los modos de falla de HPLC de péptidos). Un método puede pasar todas las pruebas de selectividad y aun así perder analito en el sistema..
La temperatura y la fase móvil no son palancas unidireccionales
El aumento de la temperatura de la columna es la solución refleja, y no es confiable. Aumento de la temperatura de la columna desde 30 °C a 60 °C resolvió dos impurezas de tirzepatida que coeluyeron a la temperatura más baja, pero en semaglutida con una columna Hypersil GOLD C4 y fases móviles que contienen TFA, el mismo aumento de temperatura redujo la resolución y coeluyó con dos impurezas. (Estudio de optimización RPLC-UV de Thermo Fisher para semaglutida y tirzepatida). La dirección del efecto depende de la combinación de columna y fase móvil., no por regla general.
El estudio de temperatura de Waters muestra el mismo comportamiento no monótono dentro de un método: Los cambios de temperatura de la columna de ±5 °C produjeron diferencias de selectividad que afectaron la resolución de las especies de impurezas para la liraglutida., tirzepatida y semaglutida, con la mejor resolución entre un par crítico (picos 9 y 10) en 55 °C y esas dos especies coeluyendo a 65 °C (a Síntesis de Hobt Estudio de Waters sobre la dependencia de la temperatura en las separaciones de GLP-1). Un cambio de cinco grados hizo que un par crítico pasara de estar resuelto a coeluir, cuál es el margen que tiene una transferencia entre laboratorios para sobrevivir.
Donde el porcentaje del área UV deja de ser un número de pureza defendible
La normalización del área es una medida de pureza operativa.. Convertirlo a una masa o fracción molar requiere supuestos de factor de respuesta apropiados, Cobertura de detección e integración.. Diferentes composiciones o etiquetas de residuos pueden responder de manera diferente, y las especies no detectadas o coeluidas requieren una evaluación adicional.
La longitud de onda de detección decide qué impurezas entran en el cálculo. Porque 280 nm detecta principalmente Trp, Tyr y Phe, una impureza que carece de esos residuos puede estar subrepresentada o ser invisible en esa longitud de onda, mientras 214 nm responde esencialmente a todas las especies que contienen péptidos (Introducción al desarrollo del método peptídico de Waters). Comparado con el requisito de la EMA de que los métodos sean adecuados para el 0.1% umbral de notificación, a 280 El método de solo nm conlleva una brecha de detección de impurezas no aromáticas relacionadas con péptidos que la directriz no excusa..
La consecuencia de la coelución
La directriz de la EMA aborda las impurezas observadas juntas como un pico y la posible necesidad de métodos independientes.. Aplicar la evaluación de cualificación pertinente al nivel combinado medido.; no interpretes el 1.0% umbral como permiso para pasar por alto identidades individuales o como un cambio en el umbral de notificación.
El caso práctico está bien documentado.. Un péptido puede leer 98% puro por HPLC mientras que un +16 Pico del satélite, oxidación parcial coeluyendo con el pico principal, permanece invisible a los rayos UV y claramente visible en masa. El trabajo LC-UV/MS con exenatida sometida a estrés térmico encontró siete picos con un área de pico significativamente elevada, con el detector de masas asignando un +16 Diferencia de oxidación de Da en un cambio de tiempo de retención de -1,3 min y un fragmento de escisión no enzimática en 3,254.1 Y (Perfil de impurezas LC-UV/MS de exenatida estresada). El rastro UV por sí solo habría informado un número de pureza que los datos de masa contradicen.
Cómo calificar un método de plataforma como adecuado para una nueva secuencia antes de confiar en él
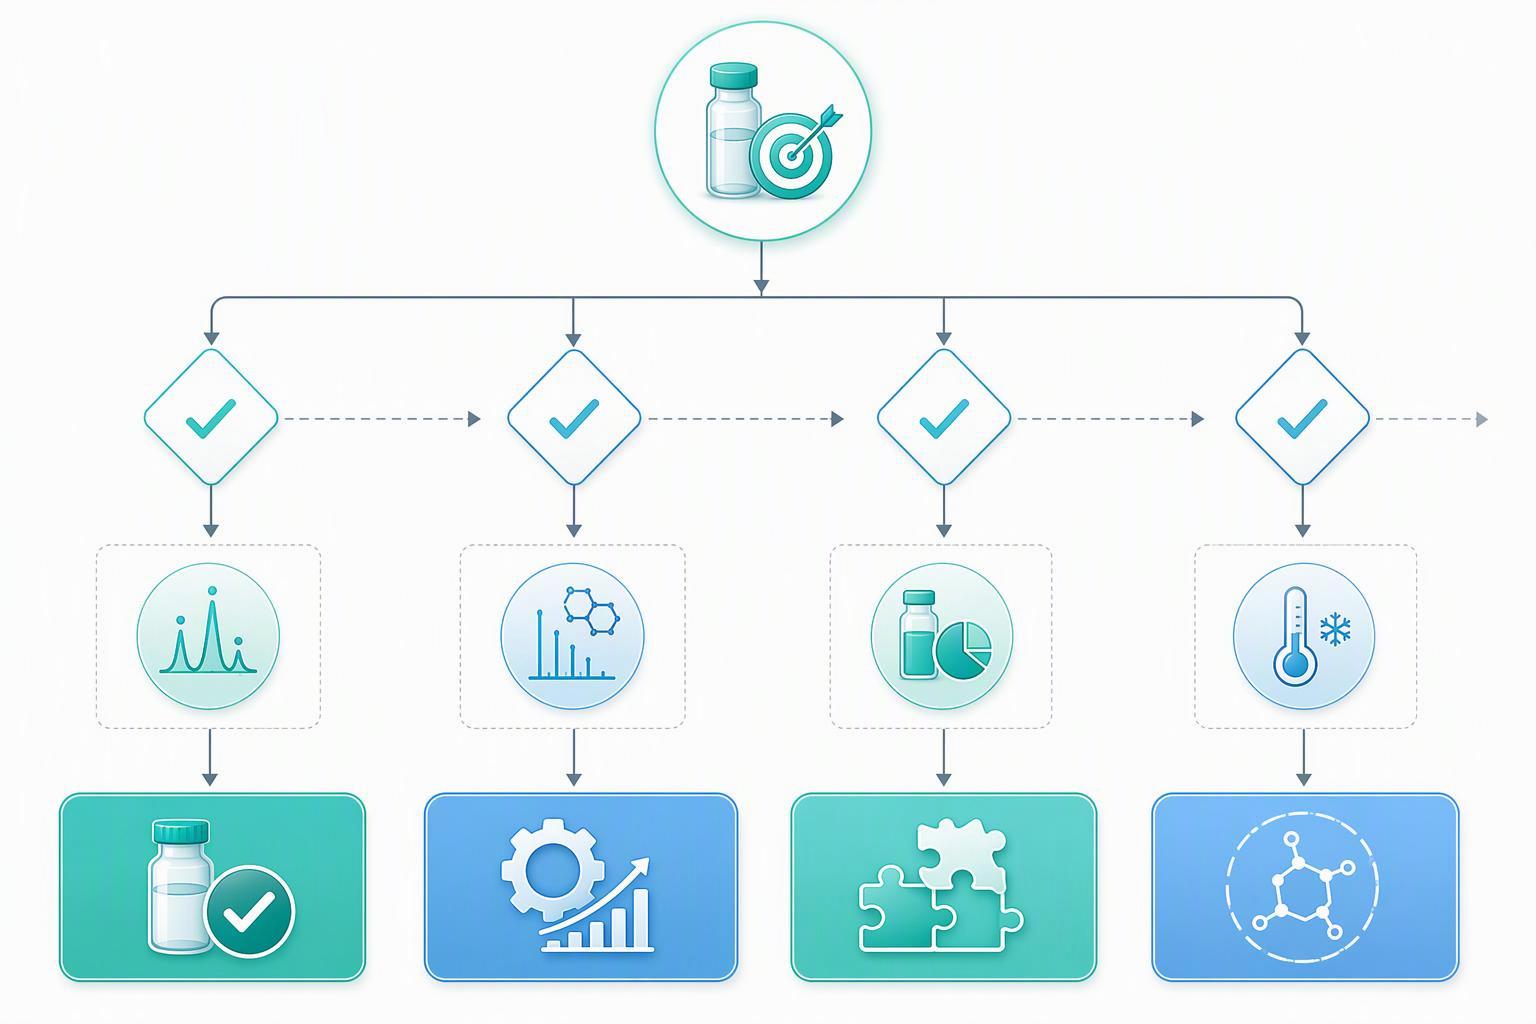
La calificación comienza desde el propósito previsto., no del método. ICH Q14 define el perfil objetivo analítico como un resumen prospectivo de las características de desempeño que describen el propósito previsto y los criterios de desempeño anticipados de una medición analítica., y establece que el ATP impulsa la elección de la tecnología analítica y se mantiene durante todo el ciclo de vida para garantizar que el procedimiento siga siendo adecuado para el propósito previsto. (Perfil objetivo analítico de ICH Q14). Escribe primero el ATP para la nueva secuencia., luego pruebe el método de la plataforma contra él.
La expectativa de evidencia de tres niveles se deriva de eso. El cribado y la caracterización toleran datos de flexibilidad y robustez incompletos si se registran las limitaciones.; Las pruebas clínicas o de desarrollo tempranas requieren calificación con preparación de muestra definida., especificidad apropiada, precisión y exactitud preliminares, un alcance utilizable y la idoneidad básica del sistema; liberar, Las pruebas de estabilidad y soporte de limado requieren criterios de aceptación predefinidos., desempeño validado o calificado, solidez entre analistas, días y equipo, estándares de referencia controlados y evidencia de que el método indica estabilidad cuando sea necesario (la estrategia de control analítico apropiada para cada fase). El nivel en el que te encuentras establece la evidencia, y subir de nivel es la decisión, no la reputación del método.
Los criterios de la puerta
Trabaje con estos en orden, y parar ante el primer fracaso.
-
El propósito previsto está escrito.. El ATP nombra los atributos a medir., las características de desempeño y los criterios asociados, vía ICH Q14. Péptidos al por mayor
-
La detección es adecuada para el umbral de notificación.. El método debe ser adecuado para cumplir con el Ph.. euros. 0.1% umbral de notificación para péptidos sintéticos, por el Directriz de péptidos sintéticos de la EMA. A 280 El método de solo nm no supera este umbral para especies no aromáticas..
-
La especificidad se demuestra mediante uno de los tres ICH Q2.(R2) rutas. Ausencia de interferencia, comparación contra un procedimiento ortogonal, o los principios científicos subyacentes del procedimiento; La selectividad puede demostrarse incluso cuando el procedimiento no es específico. (Yo Q2(R2)).
-
Se abordan los factores de respuesta. para cualquier impureza cuya respuesta difiera del material de referencia, vía ICH Q2(R2).
-
Se muestra la capacidad de indicar estabilidad. a través de la degradación forzada, vía ICH Q1A(R2).
-
La idoneidad del sistema está determinada por el procedimiento., no asumido del capítulo. USP <621> Requiere demostrar que el sistema analítico completo funciona adecuadamente antes y durante el análisis., con criterios marcados por la monografía o procedimiento analítico; el capítulo armonizado añade un requisito de simetría máxima de 0.8 a 1.8 y calcula la resolución desde el ancho del pico a la mitad de la altura (USP <621> idoneidad del sistema). Pasar la idoneidad del sistema es una condición necesaria, no apto para el propósito.
Desafiando el método con muestras estresadas y enriquecidas
La degradación forzada y los picos son los que convierten una lista de verificación de puerta en evidencia. El estudio de exenatida AQbD analizó cuatro parámetros (química de la columna, modificador orgánico, modificador ácido, tiempo de gradiente), detectado y parcialmente resuelto 19 proceso- y picos de impurezas relacionados con el producto, y produjo un cromatograma final de verificación MODR con 20 picos en el área integrada de 0.05% o mayor, contra un objetivo de optimización de resolución USP de al menos 1.5 para la mayoría de las impurezas identificadas relacionadas con el producto (el estudio de desarrollo del método de exenatida AQbD). Aquellos 20 Los picos son picos detectados., no límites, y la brecha entre 19 en la proyección y 20 En la verificación está el valor de desafiar el método en lugar de confiar en él.. Prueba de Kaiser para péptidos
Cuando la optimización es suficiente, y que cambias exactamente
Optimice cuando los cambios plausibles puedan cumplir con el perfil objetivo analítico. Los cambios de parámetros pueden alterar la selectividad, así como la retención y la eficiencia.. Agregar un procedimiento ortogonal o rediseñar el método cuando la evidencia resultante siga siendo inadecuada.
que cambiar, en orden
Elija un plan de optimización estructurado para los pares críticos reales. Fase móvil, fase estacionaria, gradiente y temperatura interactúan; La comparación de un proveedor no establece un orden obligatorio de cambios ni una pendiente de gradiente universal..
Cuando necesita técnicas ortogonales o desarrollo de métodos específicos para compuestos
Se necesitan técnicas ortogonales cuando el método no puede separar todas las impurezas relacionadas con los péptidos., cual el Directriz de péptidos sintéticos de la EMA anticipa afirmando que pueden ser necesarios métodos independientes adicionales y que las impurezas coeluyentes se incluyen en el 1.0% umbral de calificación a menos que esté justificado. Esta no es una disposición teórica.. El mismo estudio de exenatida muestra un par de desamidación en el que RPLC necesitaba una prueba poco profunda. 0.5% gradiente orgánico por minuto sobre 114 minutos para resolución sólo parcial con frente de pico, BEH Amide HILIC los coeluyó incluso a 150 milímetros, y BEH HILIC lograron una resolución parcial en 1% orgánico por minuto en 45 minutos, Reducir a la mitad el tiempo de análisis y duplicar el rendimiento al mismo tiempo. 100 mm longitud de columna (Estudio de perfil ortogonal de exenatida RPLC/HILIC de Waters).
Elegir el modo ortogonal
La elección se deriva de lo que el modo primario no puede ver.. HILIC es el complemento documentado para variantes que la fase invertida no puede resolver de forma inicial, y el modo importa dentro de HILIC: BEH Amide y BEH HILIC se comportaron de manera diferente en el mismo par de desamidación. La detección masiva es el complemento para la identidad y la coelución de especies., ya que un detector de masas puede leer el cambio de masa característico de una impureza que permanece por debajo del pico principal de UV. El límite de la detección masiva es que el HRMS no puede por sí solo distinguir impurezas isoméricas e isobáricas., porque la racemización produce impurezas de D-aminoácidos con la misma masa que el fármaco original., y el TFA utilizado como agente de emparejamiento iónico suprime la ionización de péptidos en el espectrómetro de masas (la entrevista de LCGC sobre los desafíos analíticos de GLP-1). Un método ortogonal que comparte el mismo punto ciego no es ortogonal.
Cuando el desarrollo de compuestos específicos es la respuesta honesta
El desarrollo de compuestos específicos es la respuesta honesta cuando el ATP no puede alcanzarse mediante ninguna combinación de parámetros de plataforma y modos ortogonales sin rediseñar el método en torno al analito.. La evidencia apunta en esa dirección para la clase en su conjunto.: El estudio de Thermo Fisher concluyó que la optimización del método debe ser específica del compuesto y que un método de plataforma universal no puede aplicarse directamente a diferentes agonistas del receptor de GLP-1., con condiciones cromatográficas adaptadas a cada analito (Estudio de optimización RPLC-UV de Thermo Fisher para semaglutida y tirzepatida). El marco regulatorio se adapta a esto a través de ICH Q14, que permite un mínimo (tradicional) enfoque o elementos de un enfoque mejorado, con el enfoque mejorado que utiliza conocimientos previos y evaluación de riesgos para identificar parámetros influyentes y establecer un MODR a través de estudios univariados o multivariados (Yo Q14). El conocimiento de la plataforma es el punto de partida; la ATP decide hasta dónde llega.
Qué debe contener el paquete de transferencias y registros para que una afirmación de comparabilidad sobreviva la revisión
La transferencia de métodos para péptidos falla en detalles que toleran las transferencias de moléculas pequeñas. Las diferencias en el volumen de permanencia del sistema son frecuentes, Fuente subestimada de falla de transferencia porque las separaciones de péptidos dependen de gradientes muy superficiales., y la temperatura de la columna y el caudal son más importantes para los péptidos que para las moléculas pequeñas porque las moléculas grandes se difunden más lentamente. (Discusión de profesionales de LCGC sobre la transferencia del método GLP-1). Un gradiente poco profundo amplifica cada diferencia de volumen entre instrumentos..
El registro debe permitir que un revisor independiente reconstruya lo que hizo cada laboratorio.. Eso significa identidad y versión del método.; fabricante de columnas, química, dimensiones, tamaño de partículas y poros, número de serie o de lote, historia del condicionamiento, recuento de inyecciones, Criterios de almacenamiento y reposición.; ID de instrumentos y detectores con versiones de software y firmware; Volumen de permanencia medido o calificado con el método de medición y cualquier compensación aplicada.; puntos de ajuste del horno de columna y del muestreador automático con temperaturas y tiempo de equilibrio reales registrados; y detalles de preparación de la fase móvil, incluidos los grados de disolventes y reactivos, proveedores y números de lote, fuente de agua, Reactivo de ajuste y pH, fecha y hora de preparación, preparador y verificador, filtración y desgasificación, contenedor de almacenamiento y tiempo de vencimiento o retención (Comparabilidad de la FDA y expectativas de transferencia de métodos).
La capa de integridad de datos
El récord sólo es defendible si los datos subyacentes cumplen con las expectativas de ALCOA.. MHRA define ALCOA como atribuible, legible, contemporáneo, original y preciso, con el plus refiriéndose a completo, coherente, duradero y disponible, y establece que los datos sin procesar deben permitir la reconstrucción completa de las actividades y que los datos se capturaron en un estado dinámico y se generaron electrónicamente., Las copias en papel no se pueden considerar datos sin procesar. (Expectativas ALCOA de MHRA para datos cromatográficos sin procesar). Para cromatografía esto es específico.: un cromatograma impreso pierde la capacidad de reprocesar los datos y ampliar la línea de base, ¿Cuál es exactamente la capacidad que necesita un revisor cuando surge una pregunta de coelución?.
Donde ayuda un paquete de datos conectados
El fracaso práctico en la transferencia no es un documento faltante sino una conexión faltante entre documentos.. Cuando la versión del método, el lote de columnas, La medición del volumen de permanencia y las decisiones de integración se encuentran en archivos separados., un revisor no puede reconstruir la ejecución sin preguntar al laboratorio de origen, y la afirmación de comparabilidad se estanca en la correspondencia más que en la ciencia. Un paquete de datos conectado que mantiene el registro del método., el registro del instrumento y los datos cromatográficos sin procesar vinculados a la misma muestra y a los identificadores de ejecución eliminan ese paso de reconstrucción. Ese es el estrecho, papel práctico que juega un paquete de este tipo aquí: hace posible la reconstrucción del revisor sin una ronda de preguntas.
Errores comunes que convierten una pregunta de método en una pregunta de archivo
El primer error es tratar la idoneidad del sistema como idoneidad para el propósito.. USP <621> Requiere que el sistema analítico completo funcione adecuadamente., con los criterios marcados por el procedimiento, y no impone un valor de resolución universal (USP <621> idoneidad del sistema). Pasar la idoneidad dice que el sistema se está comportando hoy, No es que el método responda a la pregunta prevista..
El segundo es leer un número de pureza UV como una identidad o una afirmación de integridad.. Un pico resuelto no es un pico identificado, y un 98% El porcentaje del área no es evidencia de que el resto 2% es benigno. El tercero es asumir que un pico resuelto es una sola especie.: impurezas coeluyentes observadas como un pico toman el 1.0% umbral de calificación a menos que se justifique lo contrario (Directriz de péptidos sintéticos de la EMA). El cuarto es asumir que una transferencia interna exitosa significa que el método es transferible., cuando el volumen de permanencia y los gradientes poco profundos mueven la selectividad entre instrumentos (Discusión de profesionales de LCGC sobre la transferencia del método GLP-1).
Preguntas frecuentes
¿Aprobar la idoneidad del sistema significa que el método de la plataforma es adecuado para su propósito??
No. USP <621> Requiere demostrar que el sistema analítico completo funciona adecuadamente antes y durante el análisis., y no establece ningún valor de resolución universal; Los criterios provienen de la monografía o del procedimiento analítico. (USP <621> idoneidad del sistema). La idoneidad para el propósito es una cuestión aparte., respondió contra el perfil objetivo analítico definido en ICH Q14 (Yo Q14).
¿Puede el porcentaje del área UV servir como número de pureza para una especificación de liberación??
Puede servir como medida de pureza., pero no como uno no calificado. La normalización del área supone una respuesta comparable por mol, y yo Q2(R2) indica que se calculen factores de respuesta relativos cuando la respuesta de un analito difiere del material de referencia (Yo Q2(R2)). La longitud de onda de detección también establece qué especies entran en el cálculo., desde 280 nm detecta principalmente Trp, Tyr y Phe (Introducción al desarrollo del método peptídico de Waters).
¿Cómo sé si debo optimizar o volverme ortogonal??
Optimice cuando el problema sea el rango de parámetros y el par crítico responda a la fase móvil, química de la columna, temperatura o pendiente del gradiente. Ir ortogonal cuando el par no responde a ninguno de esos, al igual que con la variante de inserción de prolina exenatida, RPLC no pudo resolver la línea base después de una optimización extensa, mientras que HILIC alcanzó Rs = 2.94 (Estudio de perfil ortogonal de exenatida RPLC/HILIC de Waters).
¿Qué hace que la transferencia de un método peptídico fracase entre laboratorios??
Las diferencias en el volumen de permanencia son una causa frecuente y subestimada, porque las separaciones de péptidos se basan en gradientes muy superficiales, y la temperatura de la columna y el caudal son más importantes para los péptidos que para las moléculas pequeñas (Discusión de profesionales de LCGC sobre la transferencia del método GLP-1). Por lo tanto, el registro de transferencia debe contener el volumen de permanencia medido y el método de medición., junto con el lote de columnas, Historial de acondicionamiento y detalles de preparación de la fase móvil. (Comparabilidad de la FDA y expectativas de transferencia de métodos).
Conclusión
La decisión se reduce a una pregunta formulada en el orden correcto.: ¿Qué requiere el propósito previsto?, ¿Y el método de la plataforma lo cumple?? Escriba primero el perfil objetivo analítico, vía ICH Q14, luego pruebe el método contra la EMA 0.1% umbral de notificación, el ICH Q2(R2) rutas para demostrar la especificidad, y evidencia de degradación forzada de la capacidad de indicar estabilidad. Si el método despeja esas puertas, Úselo tal cual y registre las limitaciones. Si falla en el rango de parámetros, optimizar en el orden que importa: fase móvil, química de la columna, temperatura, luego pendiente de gradiente. Si falla en la selectividad, agregar un modo ortogonal que no comparte el mismo punto ciego. Si no se puede alcanzar el ATP sin reconstruir el método alrededor del analito, comprometerse con el desarrollo de compuestos específicos, que es lo que respalda la evidencia a nivel de clase.
El paquete de transferencia es donde otra persona prueba la decisión.. Llevar la medición del volumen de permanencia., El lote de columnas y el historial de acondicionamiento., el registro de preparación de la fase móvil y los datos electrónicos sin procesar, porque el requisito de reconstrucción de la MHRA es lo que aplicará un revisor. El siguiente paso es tomar el ATP para la secuencia que tienes delante y compararlo con los criterios de las seis puertas.; si quieres un segundo par de ojos sobre esa evaluación, hable con un experto antes de que el método se presente.