Réponse rapide
Comment l’étude sur le peptide en boucle AdipoR2 recadre la conception de peptides personnalisés: terminus, modifications, spécifications de pureté et confirmation analytique orthogonale.
Ce que l'écran 149-166 a réellement prouvé, et ce qu'il a laissé ouvert
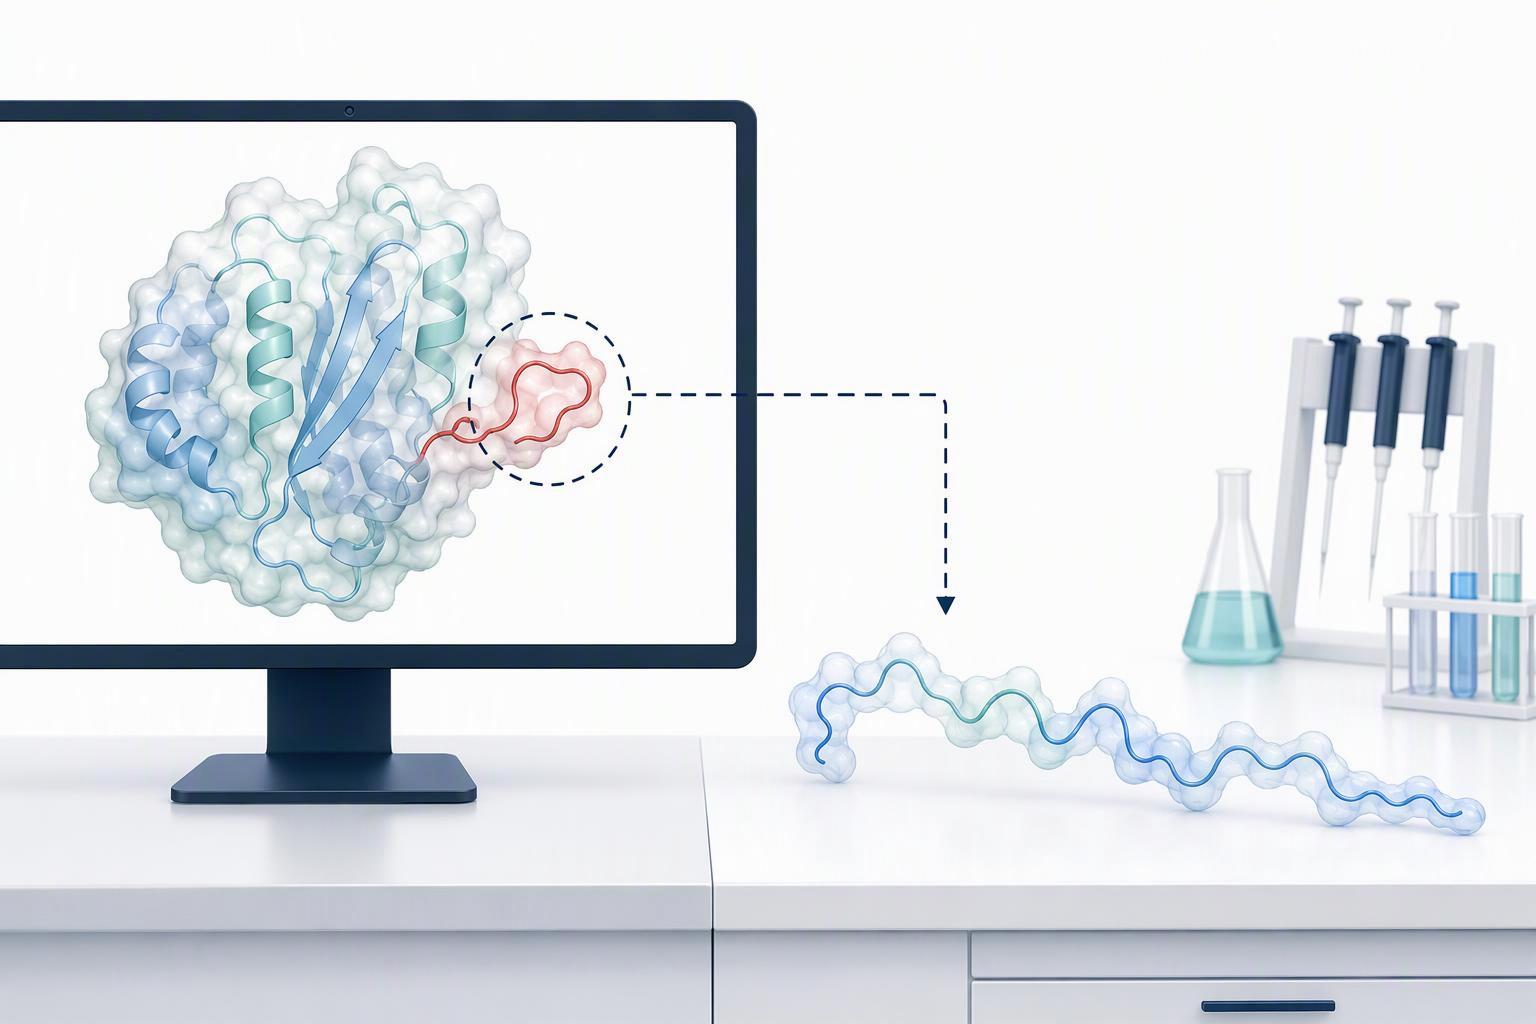
L'étude du peptide de la boucle AdipoR2 a identifié une région, pas un composé. Otvos et ses collègues examinés 66 chevauchement de peptides 10-mères, chacun décalé de deux résidus, résidus de carrelage 105 à 254 du domaine globulaire de l'adiponectine humaine. Les peptides 23 à 27 ont inhibé la prolifération du MCF-7 de 19 à 26 % à 50 de/mL, tandis que tous les autres peptides de l'ensemble donnaient 3% ou moins (Otvos et coll., Biotechnologie BMC, 2011). Le fragment actif correspond aux résidus 149 à 166, avec Ile-Pro-Gly-Leu-Tyr-Tyr-Phe-Ala proposé comme site actif minimal et substitution conservatrice tolérée à Gly155 et Tyr158.
C'est un résultat solide pour un écran matriciel lié à une membrane., et c'est aussi là que s'arrête la certitude. L'écran indique quelle fenêtre de séquence se lie et inhibe dans ce format. Il ne rapporte pas ce que fait la même séquence une fois synthétisée sous forme de peptide libre., parce que les deux ne sont pas la même molécule dans le même environnement. Dans la protéine native, les résidus 149 à 166 forment une boucle de surface maintenue dans une conformation fixe par le domaine globulaire plié qui l'entoure. Un peptide 149-166 isolé ne possède pas un tel échafaudage. C'est mobile, il échantillonne de nombreuses conformations, et seuls certains d'entre eux ressemblent à la boucle sur laquelle l'écran a réellement sélectionné.
Pour un pourboire: Lire les données du tableau sous forme de carte, pas une mesure. Un puits positif vous indique que la région mérite d'être explorée; cela ne vous dit pas que le peptide libre reproduira l'effet.
Cet écart entre une boucle contrainte et un peptide linéaire mobile est le problème de conception sur lequel le reste de cet article travaille.. C'est également la raison pour laquelle la conception personnalisée d'un peptide pour une séquence comme celle-ci commence par des terminaisons et des modifications plutôt que par la séquence elle-même..
Pourquoi la séquence ADP355 se lit comme elle le fait
Cet écart est exactement ce pour quoi la séquence ADP355 a été conçue. ADP355 est H-DAsn-Ile-Pro-Nva-Leu-Tyr-DSer-Phe-Ala-DSer-NH₂: quatre résidus non naturels, trois d'entre eux sont des acides aminés D, coiffé par un amide C-terminal, avec des résidus non naturels placés aux deux extrémités spécifiquement pour résister au clivage de l'exopeptidase (Otvos et coll., Frontières de la chimie, 2014). Rien dans cette ficelle n'est décoratif. Chaque substitution répond à un passif nommé, c'est ce qui différencie un peptide conçu d'un peptide modifié.
La propre logique des concepteurs est inhabituellement explicite. Nva en position 3 récupère l'activation du récepteur, parce que le résidu natif là-bas est Leu; DSer5 augmente la stabilité et favorise la liaison, mais ne prend pas lui-même en charge la fonction agoniste; DSer8 conserve la liaison. La stabilité sérique rapportée est attribuée aux quatre fractions non naturelles, trois d'entre eux sont des résidus D (Otvos et coll., 2014). Notez l'asymétrie dans cette logique: DSer5 achète la liaison et la stabilité, pas d'activation, Ainsi, un lecteur recherchant « plus de résidus D, c'est mieux » interprétera mal le dessin..
L'amidation est la valeur par défaut du programme plutôt qu'une solution ponctuelle. ADP355 se termine par -NH₂ dans la table de conception, et l'antagoniste ADP400 et le dimère ramifié ADP399 le font aussi (Otvos et coll., 2014). Le tableau ci-dessous mappe chaque choix à la propriété qu'il était destiné à acheter et aux preuves qui le sous-tendent., ainsi les terminaisons peptidiques et les modifications peuvent être lues comme un ensemble de décisions plutôt que comme un menu.
|
Modification |
Poste ou portée |
Propriété destinée |
Preuve |
|---|---|---|---|
|
Terminus N débloqué |
série JT |
Préserve l’interaction native du N-terminal |
Otvos et coll., 2014 |
|
Amide C-terminal |
ADP355, ADP400, ADP399 |
Résistance à l'exopeptidase; programme par défaut |
Otvos et coll., 2014 |
|
Synthèse de polypeptides en phase solide Synthèse des Peptides Ribosomiques Nva |
Position 3 |
Récupère l'activation du récepteur où le résidu natif est Leu |
Otvos et coll., 2014 |
|
DSer |
Postes 5 et 8 |
DSer5: stabilité et liaison, pas d'activation. Synthèse de protéines en phase solide DSer8: reste contraignant |
Otvos et coll., 2014 |
|
Tyr159Ser |
Variante de séquence |
Modifie le profil d'interaction du récepteur |
Otvos et coll., 2014 Synthèse peptidique BPF |
|
Zone1 Synthétiseur de peptides en phase solide 61Aspic |
Variante de séquence |
Introduit la charge |
Otvos et coll., 2014 |
Pour un pourboire: Lire n'importe quelle chaîne de séquence peptidique N-to-C, de gauche à droite, et traiter chaque préfixe « D » minuscule comme une décision de conception distincte avec sa propre justification. Si vous ne pouvez pas nommer ce qu'un résidu donné vous achète, il ne mérite probablement pas sa place dans la file d'attente de synthèse.
Ce que les changements de la série JT ont acheté, en chiffres
La série JT de deuxième génération a troqué le mimétisme natif contre une persistance mesurable, et le commerce est quantifiable. Xu et autres. rapporté dans Nature Communications (2020) que la refonte a introduit Tyr159Ser pour améliorer la solubilité et Ala161Asp pour donner une charge négative aux peptides, tandis que la norvaline (Nva) a été incorporé pour améliorer la stabilité et prolonger la demi-vie sérique. Nva apparaît dans JT003, JT004, JT005 et JT006, combinés diversement à travers la série.
La comparaison sérum-persistance est le résultat le plus clair. JT003 retenu grossièrement 22% de peptide après 12 heures dans du sérum de souris, et après administration intraveineuse, l'ADP355 n'était mesurable que pendant 45 minutes tandis que JT003 persistait plus longtemps.
Avertissement: JT003 a également lié AdipoR1 et AdipoR2 avec un Kd significativement inférieur à celui de JT006 et ADP355., mais les valeurs exactes de Kd n'apparaissent que sur la figure. 8je n'ai pas pu lire le texte. Traitez cette comparaison comme directionnelle, pas numérique. Synthèse peptidique en phase solide
La pureté et la confirmation analytique déterminent la signification d'un résultat
La persistance n'est interprétable que si le lot lui-même correspond à ce que l'étiquette indique.. Une masse correcte confirme l'identité. Cela ne dit rien sur la pureté, et les deux se confondent chaque fois qu'un résultat contraignant revient plus faible que prévu. Les mécanismes de spécification qu'une section de méthodes doit corriger sont des séquences écrites de N à C avec les deux terminaisons indiquées explicitement., tout plafond indiqué (Ac- au terminus N, -NH2 à l'extrémité C, ou un acide libre prévu), modifications spécifiées par le poste, forme de contre-ion et de sel, quantité en tant que teneur brute ou nette en peptides, pureté en pourcentage minimum de la surface RP-HPLC avec la méthode nommée, Confirmation MS plus MS/MS pour la séquence, et un CoA spécifique au lot (Introduction à la synthèse peptidique, PMC).
C'est pourquoi un pourcentage de pureté n'est pas une déclaration d'identité. Les cadres FDA CDER et EMA considèrent qu'un seul test RP-HPLC est insuffisant pour prouver l'identité et la pureté d'un peptide synthétique.; Les soumissions IND doivent montrer une confirmation structurelle avec au moins deux, méthodes physico-chimiques orthogonales, avec une pureté orthogonale (RP-HPLC plus CE) spécifié à ≥95,0–98,0 % de la superficie, variation d'un lot à l'autre ≤1,0 %, et les impuretés inconnues individuelles ci-dessous 0.10% avec affectation structurelle des espèces de suppression et de troncature (MOL Changes, "Préparation des IND peptidiques pour l'examen accéléré de la FDA: Liste de contrôle du CMC », 2026-08-19).
Clé à retenir: L'identité et la pureté sont des revendications distinctes. Un numéro de confirmation de masse répond « est-ce la bonne molécule », jamais "quelle quantité de ce lot représente cette molécule".
Les classes d'impuretés qui confondent la biologie sont la suppression, troncature, oxydation, désamidation, déprotection incomplète, et mauvaise chimie terminale. Chacun peut s'asseoir à l'intérieur d'une figure de pureté qui passe, et chacun peut changer ce que signifie une lecture faible ou négative.
Une liste de contrôle de spécification pour un peptide à boucle difficile
La conception personnalisée de peptides échoue plus souvent au moment du bon de commande qu’au laboratoire. Chaque ligne ci-dessous existe car un choix de conception modifie la signification d'un résultat.
Bloc de spécification travaillé
-
Séquence, N-à-C, les deux termes explicitement: par exemple. Ac-[séquence de boucle]-NH2
-
Cap déclaré: Acétyle N-terminal, amine libre, ou autre
-
Modifications spécifiées au poste: Nva en position 3, Résidu D à la position 7
-
Contre-ion nommé: acétate, ATF, ou chlorure
-
Quantité en peptide brut ou net
-
Sol de pureté avec la méthode nommée: ≥95 % par RP-HPLC
-
Confirmation orthogonale: LC-MS plus analyse des acides aminés
-
CoA spécifique au lot avec le lot
Un capuchon de borne constitue un composé différent, pas une variante. Dans un 2020 étude d'un tétrapeptide dérivé d'Abeta39-42, l'acide libre VVIA-OH a donné 66.2, 60.6 et 33.9% Inhibition du ThT à 10, 4 et 2 µM, tandis que le VVIA-NH2 amidé donnait 52.1, 52.7 et 58.8% (Effet de l'amidation de l'extrémité C des peptides dérivés du fragment Abeta39-42, 2020). La même source énonce clairement la règle: l'amidation augmente le potentiel inhibiteur de certains peptides et le diminue pour d'autres. Il n'y a pas de défaut.
Les extrémités peptidiques et les modifications déterminent également si un numéro d'affinité est comparable.. Quand le même peptide était exécuté sur une puce Biacore, ADP355 a été estimé à >100 μM contre AdipoR1 sous le système SPR appliqué, car les réponses à l'équilibre ne s'approchaient pas de Rmax et aucun Kd n'était calculable (Découverte d'un nouvel agoniste peptidique puissant du récepteur de l'adiponectine 1, 2018). Le même tableau rapporte BHD44 à 4.3 µM, BHD43 à 10 µM et BHD1028 à 16 µM. Le comparateur de petites molécules, Adiporon, est assis près 1.8 μM à AdipoR1 et 3.1 μM à AdipoR2 par liaison radioactive et analyse Scatchard (AdipoRon et autres agonistes des récepteurs de l'adiponectine comme candidats pour le traitement du cancer, 2021). Ce n’est pas une comparaison claire.
Les spécifications de pureté des peptides et la confirmation analytique des peptides constituent l’autre moitié du problème.. Un sol de pureté sans méthode nommée n'est pas une spécification, et une technique ne peut pas séparer une séquence correcte d'une suppression presque identique. Demandez la méthode, pas seulement le numéro.
Pour une séquence difficile, MOL Changes prend en charge un menu de modification de plus de 300 groupes, niveaux de pureté du brut au 99%, et QC couvrant la HPLC, spécification de masse, teneur en peptides, teneur en contre-ions et CoA par lot. C'est une manière documentée d'exécuter la spécification ci-dessus, pas le seul. La base de connaissances ne publie pas de limites numériques pour les endotoxines, classe de salle blanche ou plafonds d'impuretés par niveau, ceux-ci appartiennent donc à la liste de contrôle CMC plutôt qu'à une réclamation du fournisseur.
Prochaines étapes
Trois décisions ont l'essentiel du poids interprétatif lorsque vous spécifiez un peptide à boucle difficile: indiquer explicitement les terminaisons plutôt que de les laisser par défaut, fixer un seuil de pureté et nommer la méthode qui l'établit, et confirmez le produit avec une seconde, technique orthogonale plutôt qu'un seul test. Chacun change ce que peut signifier un résultat de liaison faible ou négatif, c'est pourquoi ils appartiennent à la spécification avant le début de la synthèse, pas dans l'analyse post-hoc.
La limite honnête est que bloquer un terminus est un échange, pas une valeur par défaut sûre. Un amide C-terminal ou une extrémité N acétylée peut stabiliser un peptide et simplifier la manipulation, mais cela peut également supprimer une interaction dont dépend la séquence native. Si votre test sonde un contact sensible à la terminaison, une extrémité bloquée peut supprimer le signal même que vous essayez de mesurer. Choisissez délibérément, et enregistrez pourquoi.
Si vous souhaitez avoir un deuxième regard sur une spécification avant de la valider, parler à un spécialiste de MOL Changes au sujet d'une révision des spécifications: terminus, liste de modifications, niveau de pureté avec sa méthode analytique, et la confirmation orthogonale que vous prévoyez d'exécuter. MOL Changes propose une synthèse peptidique personnalisée avec des niveaux de pureté indiqués et des tests de contrôle qualité incluant la HPLC, spectrométrie de masse et détermination de la teneur en peptides, afin que l'examen puisse être comparé à ce qui est réellement déclarable.
Divulgation: MOL Changes fournit des services personnalisés de synthèse et d’analyse de peptides; cet article est éducatif et la révision des spécifications est proposée en tant que service.
Foire aux questions
Cette approche de spécification fonctionnerait-elle pour un peptide plus court ou moins hydrophobe ??
Surtout oui, mais avec moins d'enjeu. La logique de conception, correction des terminaisons et modifications avant la synthèse afin qu'une lecture faible reste interprétable, s'applique à n'importe quelle séquence. Ce qui change, c'est le risque: les peptides hydrophiles courts s'agrègent moins, purifier de manière plus prévisible, et tolérer une bande de pureté plus large, donc les spécifications peuvent être plus souples. Le programme 149-166 avait besoin de la version serrée car un 10-mer avec une extrémité N libre et un amide C-terminal, assis dans un contexte de boucle hydrophobe, c'est exactement là qu'une spécification bâclée transforme un résultat réel en un résultat ambigu.
Que coûte le menu analytique en temps et en matériel, et une confirmation orthogonale est-elle nécessaire pour un lot de qualité criblage?
Confirmation orthogonale, c'est-à-dire une deuxième méthode qui mesure quelque chose que la première ne peut pas, est ce qui différencie un lot de dépistage d'un lot à déclarer. RP-HPLC vous indique la pureté; LC-MS vous indique votre identité; ni l'un ni l'autre ne détecte un contre-ion ou une erreur de séquence. Pour un dépistage précoce, une seule HPLC et un contrôle de masse suffisent souvent pour décider si une conception vaut la peine d'être poursuivie. Pour tout ce que vous avez l'intention de publier ou de déposer, budgétiser le matériel supplémentaire et les délais d'exécution pour l'analyse des acides aminés et la détermination des contre-ions, car un numéro de pureté sans confirmation d'identité n'est pas une preuve.
Qu'est-ce que le programme spécifierait différemment au début?
Le problème du contexte de boucle, que la boucle du récepteur natif est contrainte par la protéine complète tandis qu'un peptide synthétique isolé est mobile, n'a été compris qu'après que les premières lectures se sont révélées plus faibles que ce que prévoyait la conception. Sachant cela dès le départ, le programme aurait spécifié un analogue contraint à côté de la séquence linéaire du premier ordre, plutôt que de traiter la cyclisation comme une solution de second tour. Cela aurait également corrigé le niveau de pureté et le panneau QC orthogonal avant la synthèse, Ainsi, le premier lot a produit des données interprétables au lieu d'un numéro de pureté qui a soulevé plus de questions qu'il n'en a répondu..
Conclusion
L'étude du peptide de la boucle AdipoR2 est un cas où les décisions de conception, pas la biologie, déterminé ce que les tests pouvaient signifier. L'écran 149-166 a rétréci la région active; la séquence ADP355 et les modifications de la série JT montrent ce que chaque modification a acheté et ce qu'elle a coûté; le dossier de pureté et d'analyse décide si un résultat faible ou négatif reflète le peptide ou l'échantillon. Ce sont des choix de spécifications, et ils fixent le plafond d'interprétation avant toute analyse.
C'est la leçon transférable, et la liste de contrôle des spécifications est l'artefact qui mérite d'être conservé. Il s'applique à tout peptide à boucle difficile, si vous passez ou non une commande: réparer les terminaisons, nommer les modifications, définir le niveau de pureté, et confirmez l'identité et le contenu de manière orthogonale avant de faire confiance à une lecture.