Risposta rapida
How the AdipoR2 loop peptide study reframes custom peptide design: termini, modifiche, purity specs and orthogonal analytical confirmation.
Ciò che effettivamente ha dimostrato lo schermo 149–166, e cosa ha lasciato aperto
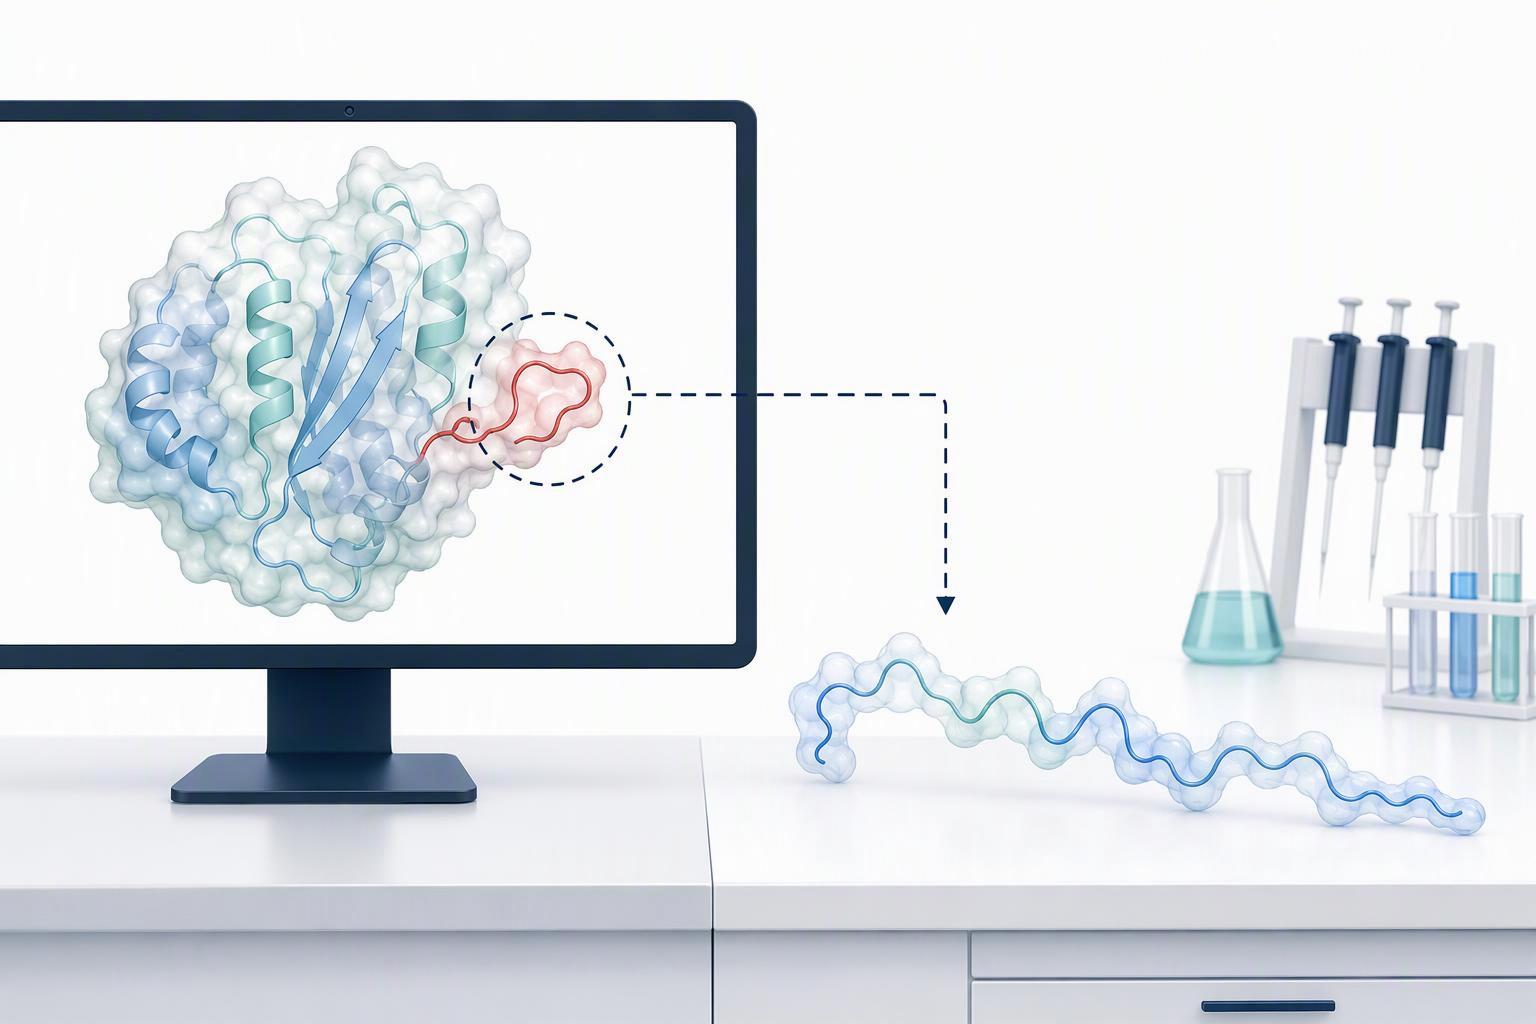
Lo studio sul peptide dell'ansa AdipoR2 ha identificato una regione, non un composto. Otvos e colleghi hanno effettuato lo screening 66 peptidi di 10 metri sovrapposti, ciascuno spostato di due residui, residui di piastrellatura 105–254 del dominio globulare dell'adiponectina umana. I peptidi 23–27 hanno inibito la proliferazione di MCF-7 del 19–26% a 50 di/ml, mentre ogni altro peptide del set ha dato 3% o meno (Otvos et al., Biotecnologia BMC, 2011). Il frammento attivo è mappato sui residui 149–166, con Ile-Pro-Gly-Leu-Tyr-Tyr-Phe-Ala proposto come sito attivo minimo e sostituzione conservativa tollerata in Gly155 e Tyr158.
Questo è un ottimo risultato per uno schermo array legato a membrana, ed è anche il luogo in cui finiscono le certezze. La schermata riporta quale finestra di sequenza si vincola e inibisce in quel formato. Non riporta cosa fa la stessa sequenza una volta sintetizzata come peptide libero, perché i due non sono la stessa molecola nello stesso ambiente. Nella proteina nativa, i residui 149–166 si trovano come un anello superficiale mantenuto in una conformazione fissa dal dominio globulare ripiegato attorno ad esso. Un peptide 149–166 isolato non ha tale impalcatura. È mobile, campiona molte conformazioni, e solo alcuni di essi assomigliano al loop rispetto al quale lo schermo ha effettivamente selezionato.
Per Suggerimento: Leggere i dati dell'array come una mappa, non una misurazione. Un pozzo positivo ti dice che vale la pena perseguire la regione; non ti dice che il peptide libero riprodurrà l'effetto.
Questo divario tra un circuito vincolato e un peptide lineare mobile è il problema di progettazione su cui lavora il resto di questo articolo. È anche il motivo per cui la progettazione personalizzata del peptide per una sequenza come questa inizia con i termini e le modifiche piuttosto che con la sequenza stessa.
Perché la sequenza ADP355 si legge in questo modo
Questo divario è esattamente ciò per cui è stata costruita la sequenza ADP355. ADP355 è H-DAsn-Ile-Pro-Nva-Leu-Tyr-DSer-Phe-Ala-DSer-NH₂: quattro residui non naturali, tre di loro D-amminoacidi, ricoperto da un’ammide C-terminale, con residui non naturali posizionati su entrambi i terminali appositamente per resistere alla scissione dell'esopeptidasi (Otvos et al., Frontiere della chimica, 2014). Niente in quella stringa è decorativo. Ogni sostituzione risponde ad una responsabilità nominata, che è ciò che separa un peptide progettato da uno modificato.
La logica stessa dei designer è insolitamente esplicita. Nva in posizione 3 recupera l'attivazione del recettore, perché il residuo nativo lì è Leu; DSer5 aumenta la stabilità e promuove il legame ma non supporta di per sé la funzione agonista; DSer8 mantiene l'associazione. La stabilità del siero riportata è attribuita alle quattro frazioni innaturali, tre dei quali residui D (Otvos et al., 2014). Notare l'asimmetria in quella logica: DSer5 acquista legame e stabilità, non l'attivazione, quindi un lettore che cerca "più residui D equivale a meglio" interpreterà erroneamente il progetto.
Amidation è l'impostazione predefinita del programma e non una soluzione una tantum. ADP355 termina con -NH₂ nella tabella dati, e lo fanno anche sia l'antagonista ADP400 che il dimero ramificato ADP399 (Otvos et al., 2014). La tabella seguente associa ciascuna scelta alla proprietà che si intendeva acquistare e alle prove dietro di essa, quindi i termini e le modifiche del peptide possono essere letti come un insieme di decisioni piuttosto che come un menu.
|
Modifica |
Posizione o ambito |
Immobile destinato |
Prova |
|---|---|---|---|
|
Terminale N sbloccato |
serie JT |
Preserva l'interazione N-terminale nativa |
Otvos et al., 2014 |
|
Ammide C-terminale |
ADP355, ADP400, ADP399 |
Resistenza all'esopeptidasi; predefinito del programma |
Otvos et al., 2014 |
|
Sintesi di polipeptidi in fase solida Sintesi del peptide ribosomiale Nva |
Posizione 3 |
Recupera l'attivazione del recettore dove il residuo nativo è Leu |
Otvos et al., 2014 |
|
DSer |
Posizioni 5 E 8 |
DSer5: stabilità e legame, non l'attivazione. Sintesi proteica in fase solida DSer8: mantiene vincolante |
Otvos et al., 2014 |
|
Tyr159Ser |
Variante di sequenza |
Altera il profilo di interazione del recettore |
Otvos et al., 2014 Sintesi del peptide Gmp |
|
Zona1 Sintetizzatore di peptidi in fase solida 61Asp |
Variante di sequenza |
Introduce la carica |
Otvos et al., 2014 |
Per Suggerimento: Leggere qualsiasi stringa di sequenza peptidica da N a C, da sinistra a destra, e trattare ogni prefisso “D” minuscolo come una decisione progettuale separata con la propria giustificazione. Se non sai nominare cosa ti compra un dato residuo, probabilmente non guadagna il suo posto nella coda di sintesi.
Cosa hanno acquistato le modifiche della serie JT, in numeri
La serie JT di seconda generazione ha scambiato il mimetismo nativo con una persistenza misurabile, e il commercio è quantificabile. Xu et al. riportato in Nature Communications (2020) che la riprogettazione ha introdotto Tyr159Ser per migliorare la solubilità e Ala161Asp per conferire carica negativa ai peptidi, mentre norvalina (Nva) è stato incorporato per migliorare la stabilità e prolungare l'emivita sierica. Nva appare in JT003, JT004, JT005 e JT006, combinati in modo diverso nella serie.
Il confronto della persistenza nel siero è il risultato più chiaro. JT003 mantenuto all'incirca 22% del peptide dopo 12 ore nel siero di topo, e dopo la somministrazione endovenosa l'ADP355 era misurabile solo per 45 minuti mentre JT003 è durato più a lungo.
Avvertimento: JT003 legava anche AdipoR1 e AdipoR2 con un Kd significativamente inferiore rispetto a JT006 e ADP355, ma i valori esatti di Kd appaiono solo in Fig. 8i e non è stato possibile leggerlo dal testo. Tratta questo confronto come direzionale, non numerico. Sintesi di peptidi in fase solida
La purezza e la conferma analitica decidono cosa significa un risultato
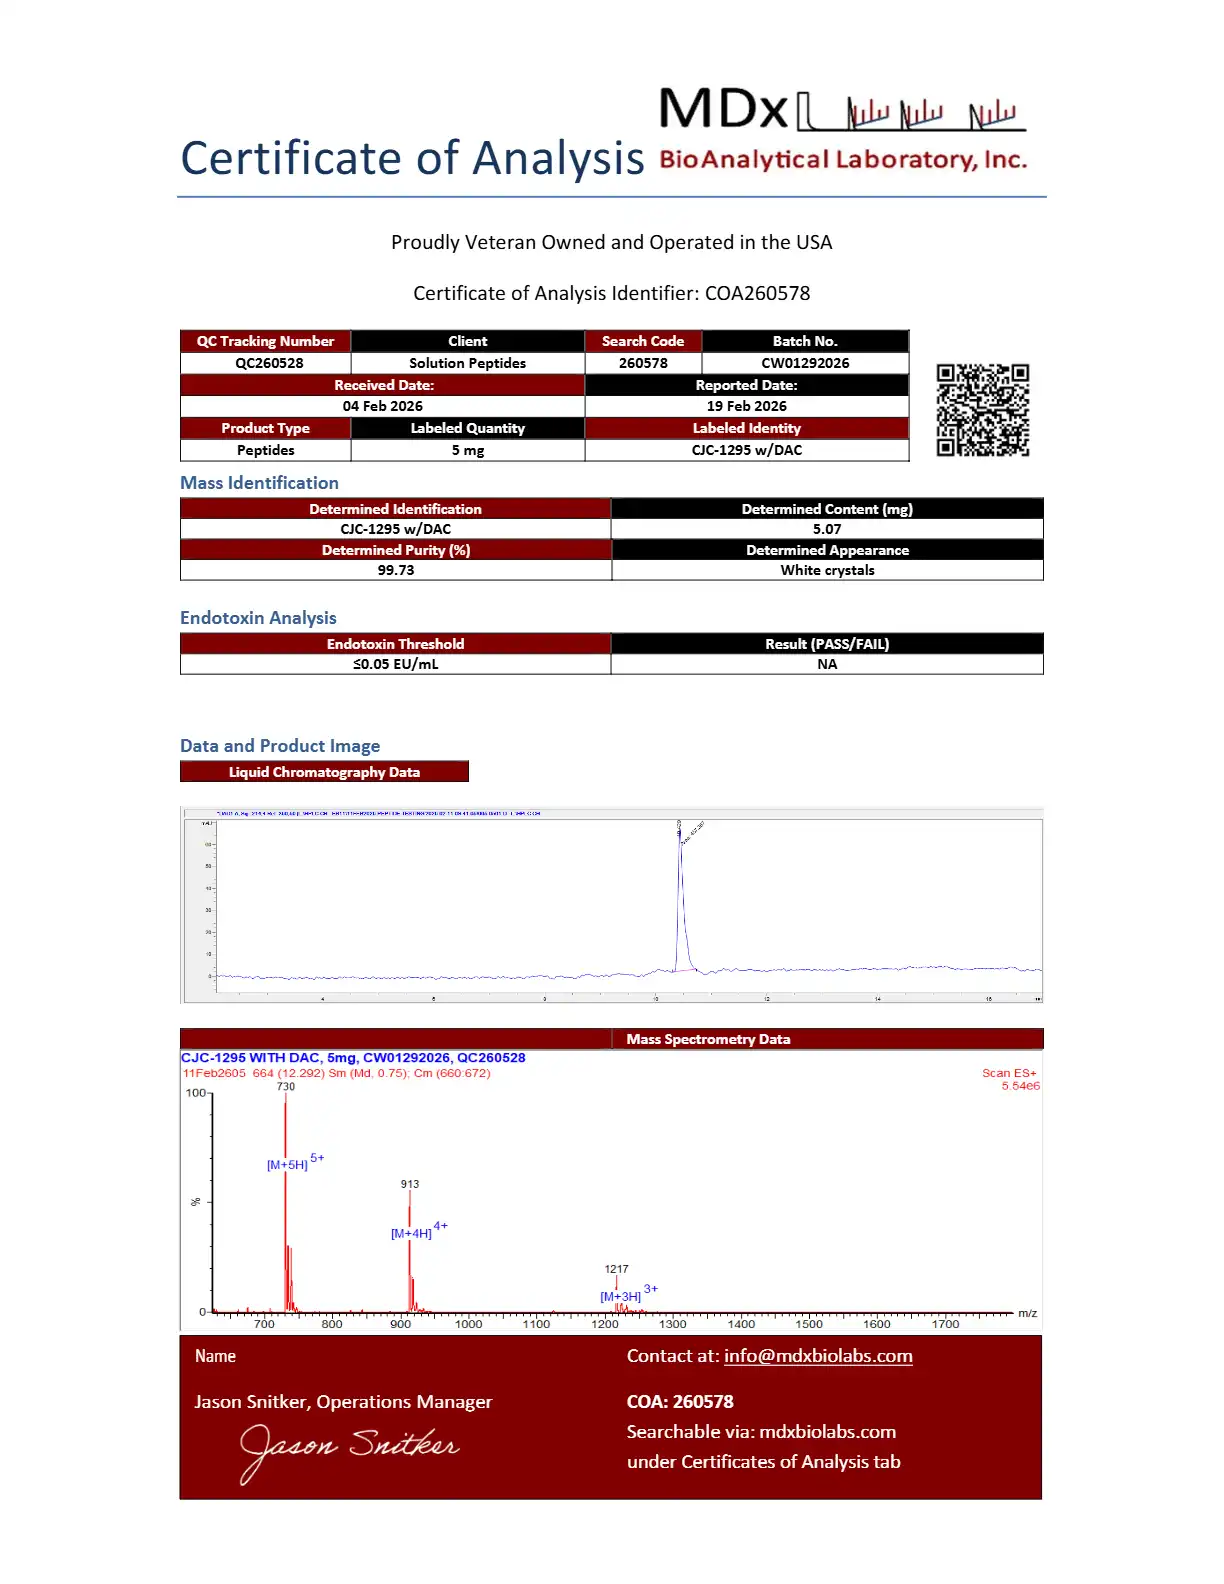
La persistenza è interpretabile solo se il lotto stesso è quello che dice l'etichetta. Una massa corretta conferma l'identità. Non dice nulla sulla purezza, e i due si confondono ogni volta che un risultato vincolante risulta più debole del previsto. I meccanismi di specifica che una sezione di metodi deve correggere sono sequenze scritte da N a C con entrambi i termini dichiarati esplicitamente, qualsiasi limite indicato (Ac- al terminale N, -NH2 al C-terminale, o un acido libero previsto), modifiche posizione specificata, controioni e forma salina, quantità come contenuto peptidico lordo o netto, purezza come percentuale minima dell'area RP-HPLC con il metodo indicato, Conferma MS più MS/MS per sequenza, e un certificato di autenticità specifico del lotto (Introduzione alla sintesi dei peptidi, PMC).
Ecco perché una percentuale di purezza non è una dichiarazione di identità. Sia il CDER della FDA che l'EMA considerano un singolo test RP-HPLC come insufficiente per dimostrare l'identità e la purezza del peptide sintetico; Le proposte IND devono mostrare una conferma strutturale con almeno due indipendenti, metodi fisicochimicamente ortogonali, con purezza ortogonale (RP-HPLC più CE) specificato a ≥95,0–98,0% percentuale dell'area, variazione da lotto a lotto ≤1,0%, e singole impurità sconosciute di seguito 0.10% con assegnazione strutturale delle specie di delezione e di troncamento (MOL Changes, “Preparazione degli IND sui peptidi per la revisione accelerata della FDA: Lista di controllo CMC”, 2026-08-19).
Chiave da asporto: Identità e purezza sono affermazioni separate. Un numero di conferma della massa risponde “è questa la molecola giusta”, mai “quanto di questo lotto è quella molecola”.
Le classi di impurità che confondono la biologia sono la cancellazione, troncamento, ossidazione, deamidazione, deprotezione incompleta, e chimica terminale sbagliata. Ognuno può sedersi all'interno di una figura di purezza di passaggio, e ognuno può cambiare il significato di una lettura debole o negativa.
Una lista di controllo delle specifiche per un peptide ad anello difficile
La progettazione personalizzata dei peptidi fallisce più spesso al modulo d'ordine che al banco. Ogni riga sottostante esiste perché una scelta progettuale cambia il significato di un risultato.
Blocco delle specifiche elaborato
-
Sequenza, N-C, entrambi i termini esplicitamente: per esempio. Ac-[sequenza del ciclo]-NH2
-
Cap ha dichiarato: Acetile N-terminale, ammina libera, o altro
-
Modifiche posizione specificata: Nva in posizione 3, Residuo D in posizione 7
-
Controione nominato: acetato, TFA, o cloruro
-
Quantità come peptide lordo o netto
-
Piano di purezza con il metodo denominato: ≥95% mediante RP-HPLC
-
Conferma ortogonale: Analisi LC-MS più aminoacidi
-
CoA specifico del lotto con il lotto
Un cappuccio terminale crea un composto diverso, non una variante. Nell'a 2020 studio di un tetrapeptide derivato da Abeta39-42, ha dato l'acido libero VVIA-OH 66.2, 60.6 E 33.9% Inibizione ThT a 10, 4 E 2 µM, mentre il VVIA-NH2 ammidato ha dato 52.1, 52.7 E 58.8% (Effetto dell'ammidazione del C-terminale dei peptidi derivati dal frammento Abeta39-42, 2020). La stessa fonte afferma chiaramente la regola: l’ammidazione aumenta il potenziale inibitorio per alcuni peptidi e lo diminuisce per altri. Non esiste un valore predefinito.
I termini e le modifiche del peptide decidono anche se un numero di affinità è comparabile. Quando lo stesso peptide è stato eseguito su un chip Biacore, ADP355 è stato stimato a >100 μM contro AdipoR1 con il sistema SPR applicato, perché le risposte di equilibrio non si avvicinavano a Rmax e non era calcolabile alcun Kd (Scoperta di un nuovo potente agonista peptidico del recettore dell'adiponectina 1, 2018). La stessa tabella riporta BHD44 a 4.3 µM, BHD43 a 10 μM e BHD1028 a 16 µM. Il comparatore di piccole molecole, AdipoRon, si siede vicino 1.8 μM su AdipoR1 e 3.1 μM su AdipoR2 mediante legame radioattivo e analisi Scatchard (AdipoRon e altri agonisti dei recettori dell'adiponectina come candidati per il trattamento del cancro, 2021). Questi non sono un confronto pulito.
Le specifiche di purezza del peptide e la conferma analitica del peptide sono l'altra metà del problema. Un livello di purezza senza un metodo denominato non costituisce una specifica, e una tecnica non può separare una sequenza corretta da una cancellazione quasi identica. Richiedi il metodo, non solo il numero.
Per una sequenza difficile, MOL Changes supporta un menu di modifica di oltre 300 gruppi, livelli di purezza dal grezzo al 99%, e QC che copre HPLC, spettrometria di massa, contenuto di peptidi, contenuto della controione e CoA per lotto. Questo è un modo documentato per eseguire la specifica di cui sopra, non l'unico. La base di conoscenza non pubblica i limiti numerici di endotossine, Massimali di impurità per classe o livello di camera bianca, quindi questi appartengono alla lista di controllo CMC piuttosto che a una dichiarazione del fornitore.
Prossimi passi
Tre decisioni hanno la maggior parte del peso interpretativo quando si specifica un peptide ad anello difficile: dichiarare esplicitamente i termini piuttosto che lasciarli a un valore predefinito, impostare un livello minimo di purezza e nominare il metodo che lo stabilisce, e confermare il prodotto con un secondo, tecnica ortogonale piuttosto che un singolo test. Ognuno cambia il significato di un risultato vincolante debole o negativo, ecco perché appartengono alle specifiche prima dell'inizio della sintesi, non nell'analisi post-hoc.
L’onesta limitazione è che bloccare un capolinea è uno scambio, non è un valore predefinito sicuro. Un'ammide C-terminale o un'ammide N-terminale acetilata possono stabilizzare un peptide e semplificarne la manipolazione, ma può anche rimuovere un'interazione da cui dipende la sequenza nativa. Se il tuo test sta sondando un contatto sensibile al capolinea, un'estremità bloccata potrebbe sopprimere proprio il segnale che stai cercando di misurare. Scegli deliberatamente, e registrare il motivo.
Se vuoi un secondo paio di occhi su una specifica prima di impegnarla, parla con uno specialista di MOL Changes per una revisione delle specifiche: termini, elenco delle modifiche, livello di purezza con il relativo metodo analitico, e la conferma ortogonale che intendi eseguire. MOL Changes offre sintesi peptidica personalizzata con livelli di purezza dichiarati e test QC che includono HPLC, spettrometria di massa e determinazione del contenuto peptidico, in modo che la revisione possa essere circoscritta a ciò che è effettivamente segnalabile.
Divulgazione: MOL Changes fornisce sintesi peptidica personalizzata e servizi analitici; questo articolo è didattico e la revisione delle specifiche è offerta come servizio.
Domande frequenti
Questo approccio alle specifiche funzionerebbe per un peptide più corto o meno idrofobo?
Per lo più sì, ma con meno in gioco. La logica progettuale, correzione dei termini e modifiche prima della sintesi in modo che una lettura debole rimanga interpretabile, si applica a qualsiasi sequenza. Ciò che cambia è il rischio: i peptidi idrofili corti si aggregano meno, purificare in modo più prevedibile, e tollerano una fascia di purezza più ampia, quindi le specifiche possono essere più flessibili. Il programma 149-166 necessitava della versione compatta perché un 10-meri con un N-terminale libero e un'ammide C-terminale, seduto in un contesto di circuito idrofobico, è esattamente il punto in cui le specifiche approssimative trasformano un risultato reale in uno ambiguo.
Quanto costa in tempo e materiale il menu analitico, ed è necessaria una conferma ortogonale per un lotto di grado screening?
Conferma ortogonale, ovvero un secondo metodo che misura qualcosa che il primo non può, è ciò che distingue un lotto di screening da uno segnalabile. RP-HPLC ti dice la purezza; LC-MS ti dice l'identità; nessuno dei due da solo rileva un controione o un errore di sequenza. Per uno screening precoce, una singola HPLC più un controllo di massa è spesso sufficiente per decidere se vale la pena perseguire un progetto. Per qualsiasi cosa tu intenda pubblicare o archiviare, preventivare il materiale extra e i tempi di lavorazione per l'analisi degli amminoacidi e la determinazione dei controioni, perché un numero di purezza senza conferma dell'identità non è una prova.
Cosa specificherebbe il programma in modo diverso all'inizio??
Il problema del contesto del ciclo, che l'anello del recettore nativo è vincolato dall'intera proteina mentre un peptide sintetico isolato è mobile, fu capito solo dopo che le prime letture si rivelarono più deboli di quanto previsto dal progetto. Sapendolo in anticipo, il programma avrebbe specificato un analogo vincolato accanto alla sequenza lineare del primo ordine, piuttosto che trattare la ciclizzazione come una soluzione di secondo turno. Avrebbe inoltre corretto il livello di purezza e il pannello di controllo qualità ortogonale prima della sintesi, quindi il primo lotto ha prodotto dati interpretabili invece di un numero di purezza che ha sollevato più domande che risposte.
Conclusione
Lo studio del peptide ad anello AdipoR2 è un caso in cui le decisioni di progettazione, non la biologia, determinato il significato dei test. La schermata 149–166 ha ristretto la regione attiva; la sequenza ADP355 e le modifiche della serie JT mostrano cosa è stato acquistato da ciascuna modifica e quanto è costata; la purezza e la documentazione analitica decidono se un risultato debole o negativo riflette il peptide o il campione. Queste sono scelte specifiche, e stabiliscono il limite interpretativo prima dell'esecuzione di qualsiasi analisi.
Questa è la lezione trasferibile, e la lista di controllo delle specifiche è l'artefatto che vale la pena conservare. Si applica a qualsiasi peptide ad anello difficile, indipendentemente dal fatto che tu abbia mai effettuato un ordine o meno: fissare i termini, nominare le modifiche, impostare il livello di purezza, e conferma l'identità e il contenuto in modo ortogonale prima di fidarti di una lettura.