Comment choisir un partenaire Peptide CDMO: Commencez avec votre propre carte d’exigences
La plupart des équipes commencent par créer une liste de fournisseurs. Le plus fort est d'écrire d'abord vos propres contraintes, car un partenaire qui semble excellent sur une page de capacités peut toujours ne pas convenir à votre séquence. Cinq entrées font le travail: classe de séquence et longueur, types de modifications, échelle et itinéraire cibles, voie de dépôt et calendrier, et les exigences en matière d'analyse et de documentation des peptides que votre soumission comportera.
La question du parcours appartient en haut de cette liste. Les peptides se situent entre les petites molécules et les produits biologiques, généralement régi par les directives ICH sur les petites molécules, bien que certains cours puissent nécessiter une surveillance biologique, c’est pourquoi un alignement précoce de la réglementation est important (Laboratoires Neuland, 2025). Répondez-y avant de contacter qui que ce soit, puisque le chemin détermine quels artefacts un partenaire doit être capable de produire.
|
Exigence |
Pourquoi cela limite le choix du partenaire |
Artefact qui le prouve |
|---|---|---|
|
Classe de séquence et longueur |
Détermine si la synthèse en phase solide, fermentation, ou un itinéraire hybride est viable |
Justification de l'itinéraire avec des séquences précédentes |
|
Types de modifications |
Résidus non standards, conjugués, et la cyclisation nécessitent une capacité chimique dédiée |
Menu de modification avec couverture des groupes fonctionnels |
|
Échelle et itinéraire cibles |
Les écarts entre le développement et l’échelle commerciale obligent à un transfert de technologie |
Historique de mise à l'échelle documenté dans votre plage cible |
|
Synthèse peptidique Voie de dépôt et calendrier |
La surveillance des petites molécules ICH par rapport à la surveillance biologique modifie l'ensemble des données probantes |
Évaluation des lacunes réglementaires pour votre parcours |
|
Exigences analytiques et documentaires |
La portée des tests de version et de la stabilité doit correspondre au dépôt |
Exemple de package de version et résumés de méthodes |
Clé à retenir: Remplissez cette carte avant votre premier appel au fournisseur. Il convertit une recherche vague en une liste restreinte notée, et il vous indique quels artefacts demander plutôt que ceux qui prétendent croire.
Ajustement technique: Faire correspondre la plate-forme de synthèse à votre classe de séquence
Avec cette carte en main, le premier filtre est la compatibilité des itinéraires, pas le volume du réacteur. Annoncé capacité spécifique à un itinéraire les chiffres citent rarement la voie de fabrication derrière eux, et la capacité n'est pas transférée entre les routes: phase solide (SPSS), phase liquide (LPPS), hybride convergent, et les plateformes recombinantes et synthétiques ne sont pas interchangeables. Un fournisseur disposant de tonnes de rechange sur une ligne LPPS ne peut pas absorber votre travail SPPS.
La longueur de la chaîne décide quels itinéraires sont même viables. Neuland Labs note que les rendements SPPS diminuent à mesure que les chaînes se développent, avec des séquences au-delà 30 à 40 acides aminés approchant la limite pratique pour le SPPS seul; La condensation hybride de fragments en phase solide/liquide réduit les coûts tout en conservant la pureté. Le calcul complexe de l’efficacité du couplage explique pourquoi: à 99% couplage par étape sur 30 mesures, seulement 74% des chaînes pleine longueur sont correctes, et la difficulté de mise à l’échelle s’intensifie au-delà 30 résidus, c'est exactement là que le sémaglutide (31) et tirzépatide (39) s'asseoir (Journal des Peptides, 2026-02-09).
Alors, lorsque vous demandez comment choisir un partenaire CDMO peptidique, la réponse commence par trois questions: quel itinéraire proposez-vous pour cette séquence, quelle stratégie de fragment cette route utilise-t-elle, et puis-je voir les données de pureté brute derrière le choix?
Classe de séquence vers la carte de décision d'itinéraire candidat, montrant de courts peptides linéaires, chaînes longues ou hydrophobes, et séquences modifiées se branchant sur SPPS, hybride convergent, LPPS, ou voies recombinantes plus synthétiques.
Discipline de mise à l'échelle: Vérifiez le chemin, Pas la taille du réacteur
Compatibilité des itinéraires réglée, la taille du réacteur n’est toujours pas un plan de mise à l’échelle. La contrainte contraignante dans la plupart des programmes peptidiques est la purification, pas d'assemblage de chaîne: Les comptes HPLC préparatifs pour 20 à 35 pourcentage du coût total de fabrication des peptides, et une campagne de synthèse de deux semaines peut nécessiter quatre à six semaines de travail de purification (Personnel Peptide, récupéré 2026-06-01). L’analyse de la fabrication de peptides réalisée par CDMO Hub exprime le même point sans détour: la capacité de synthèse n'est pas la capacité de purification, et pour les séquences complexes ou à volume élevé, c'est le train HPLC préparatif et la suite de lyophilisation qui fixent réellement le calendrier. (Problème 4, récupéré 2026-08-26).
Cet écart se creuse à mesure que le peptide passe du mg au kg, car une seule analyse HPLC préparative à l'échelle GMP consomme 20 à 50 litres d'acétonitrile et 4 à 12 heures de temps aux instruments (Personnel Peptide, récupéré 2026-06-01). Logistique des solvants, gestion des déchets, et le débit de lyophilisation méritent donc le même examen que le volume du réacteur.
Un partenaire discipliné doit déjà détenir les paramètres à haut risque dans un espace de conception défini. Revue QbD de PharmaFocus America classe le pH et le temps de réaction du clivage et de la déprotection, Gradient et débit du solvant HPLC, et l'efficacité du couplage SPPS et le gonflement de la résine en tant que paramètres à haut risque nécessitant un contrôle explicite, avec des espaces de conception et de contrôle fixés d’ici la fin du développement clinique (La qualité par la conception en action, 2025-06-16).
Pour un pourboire: Posez trois questions avant d'accepter toute réclamation de capacité. Qu'est-ce que le train de purification, y compris les dimensions des colonnes et la capacité de dégradé? Quelle est la capacité de la salle de lyophilisation, en surface de stockage et en cycles par semaine? Et comment les créneaux de fabrication sont-ils définis dans l'accord, par fenêtre de calendrier ou par début de campagne confirmé?
Profondeur analytique: Le package de versions à exiger
Demandez la liste des méthodes avant de demander le prix. Un fournisseur qui peut nommer sa méthode chirale, son test de contre-ions et son calcul d'endotoxines décrivent un package de libération; celui qui répond avec un pourcentage de pureté décrit une brochure.
Chaque procédure analytique derrière ce package doit être validée sous Je Q2(R2), adopté en mars 2024, qui fixe le cadre général de la validation, y compris les méthodes spectroscopiques, et couvre la gestion des changements après approbation.
L'endotoxine est l'endroit où le langage vague apparaît le plus rapidement. USP <85> ne fixe aucune limite parentérale unique: c'est la limite d'endotoxine K/M, avec K = 5 USP-EU/kg pour les voies autres que intrathécales et 0.2 USP-EU/kg pour intrathécal, et M comme dose humaine maximale recommandée par kg et par heure. Un fournisseur citant un chiffre absolu UE/mg sans base de dose n'a pas effectué le calcul.
La stérilité suit le même schéma. Les deux méthodes de stérilité USP sont la filtration sur membrane et l'inoculation directe, les deux nécessitent une incubation de 14 jours, avec du milieu fluide thioglycolate à 30-35 °C et milieu de digestion soja-caséine à 20-25 °C. Confirmer quelle méthode est utilisée et sur quelle taille d'échantillon.
Le contrôle des impuretés est le critère qui sépare la discipline en cours de processus des tests finaux uniquement.. Les principales classes d'impuretés peptidiques sont des séquences de suppression, produits de déprotection incomplets, produits surcouplés et à réaction secondaire, produits d'oxydation, et réactifs résiduels, solvants et contre-ions. Analyses en cours de processus, Surveillance UV pour l'élimination du Fmoc, Test Kaiser ou ninhydrine pour l'exhaustivité du couplage, et HPLC/MS sur matériel brut et purifié, attrapez-les pendant que le lot est encore récupérable.
⚠️ Attention: Un pourcentage élevé de zone HPLC n’est pas une confirmation d’identité, et une masse intacte correcte n'est pas une mesure de pureté. ICH Q6A note qu'un seul temps de rétention chromatographique n'est pas suffisamment spécifique, et du contenu en contre-ion tel que le TFA, l'acétate ou le chlorure n'apparaît pas du tout dans un chiffre de pureté peptidique HPLC-UV.
Les seuils qui valent la peine d'être inscrits dans votre cartographie des exigences proviennent du 0.10% et 0.5% seuils d'impuretés dans les FDA 2021 conseils: impuretés liées aux peptides à 0.10% ou plus doit être identifié et caractérisé, de nouvelles impuretés entre 0.10% et 0.5% nécessiter une caractérisation et une justification, y compris une évaluation comparative des risques d'immunogénicité, et de nouvelles impuretés ci-dessus 0.5% de la substance médicamenteuse ne sont pas acceptables pour cette voie ANDA.
Utilisez le tableau ci-dessous comme liste de contrôle que vous envoyez avec votre demande de propositions.. Chaque ligne nomme un test, la norme sur laquelle il repose, et l'artefact que le vendeur doit remettre afin que vous puissiez vérifier la réclamation plutôt que de l'accepter.
|
Test |
Norme ou base |
Artefact fourni par le vendeur |
|---|---|---|
|
Pureté chirale |
Méthode chirale validée sous ICH Q2(R2) |
Chromatogramme représentatif et résumé de validation |
|
Identité et contenu de Counterion |
Services I Q6A spécificité Peptides synthétiques attentes |
Méthode de dosage et résultat pour le TFA, acétate ou chlorure |
|
Solvants résiduels |
I Limites Q3C |
Méthode Headspace GC et résultats par lots |
|
Endotoxine |
USP <85>, Calcul K/M |
Résultat LAL avec la base de dose utilisée pour M |
|
Stérilité |
USP <71>, filtration sur membrane ou inoculation directe |
Méthode, conditions d'incubation, 14-résultat du jour |
|
Impuretés liées aux peptides |
FDA 2021 seuils d'impuretés |
Tableau d'impuretés avec données d'identification et de caractérisation |
|
Identité |
Je Q6A |
Spectre de masse plus une deuxième méthode d'identité orthogonale |
Traitez-les comme des exigences en matière d’analyse et de documentation des peptides, pas comme liste de souhaits. Si un fournisseur ne peut pas produire l'artefact pour une ligne, cette ligne n'est pas vérifiée, et la profondeur analytique non vérifiée est l'écart le plus coûteux à combler plus tard, parce qu'il fait surface lors du dépôt plutôt que pendant la DDP.
Documentation et préparation réglementaire: Classement des artefacts comme points de contrôle
La documentation est l'endroit où un partenaire CDMO de peptides raccourcit votre délai de dépôt ou le prolonge discrètement.. Évaluez-le en tant qu'artefacts de classement, pas comme un certificat de qualité.
Demandez d’abord la documentation de la méthode analytique, et vérifiez-le par rapport à l'ICH Q2(R2) cadre de validation: spécificité, précision, précision, linéarité, gamme, et la robustesse nécessitent chacune un résultat déclaré, pas une allégation de conformité. Demandez ensuite la justification de l'impureté. L'attente rationnelle en matière d'impureté est une justification documentée pour chaque impureté spécifiée et non spécifiée., lié à la voie de synthèse et aux données de dégradation forcée. Un profil sans justification derrière ses limites est un risque de dépôt dont vous héritez. Production de peptides
Lire les enregistrements de lots à travers le prisme d'intégrité des données ALCOA défini dans les directives d'intégrité des données GXP de la MHRA., puis teste-le avec une question: comment un écart est-il enregistré, enquêté, et fermé? La réponse révèle si l'historique des modifications est un enregistrement contrôlé ou un résumé rétrospectif.
Mettre quatre éléments dans l'accord technique: enregistrements de lots, justification des impuretés, modifier l'historique avec les dates d'effet, et la position DMF ou ASMF. Ajouter l'écart d'audit au niveau des fournisseurs: les sponsors auditent le CDMO mais pas ses fournisseurs d’intrants, et les délais de livraison des équipements d'assemblage final sont indiqués à 18-24 mois (Centre CDMO, À l’intérieur de la fabrication des peptides, Problème 4, 2026).
Modifications spécialisées sans délais de transfert
Chaque étape de modification externalisée est un transfert, et les transferts sont l'endroit où les délais sont perdus. Les types de modifications qui quittent le plus souvent le site de synthèse primaire sont la lipidation., PEGylation, conjugaison, incorporation d'acides non naturels et D-aminés, cyclisation, et échange de contre-ions.
Le coût d'un transfert imprévu est mesurable en termes de planification. La qualification d'un nouveau fournisseur d'API peptidique est généralement estimée entre six et douze mois., avec le chemin complet de la deuxième source communément cité entre dix-huit et vingt-quatre mois (Centre CDMO, « Six pièges de la sélection de peptides CDMO,» récupéré 2026-08-26). Il s'agit de gammes de planification directionnelle provenant d'éditeurs commerciaux adjacents aux fournisseurs., chiffres non audités, alors traitez-les comme une hypothèse de planification plutôt que comme une référence.
Une étape sous-traitée peut également se situer sur un itinéraire différent et dans un pool de capacités différent de celui de la chaîne principale., ce qui signifie que la file d'attente de modification se déplace selon le planning de quelqu'un d'autre. C'est pourquoi la question de la capacité de modification appartient à l'évaluation technique.: un partenaire intégré doit détenir des titres cycliques internes, PEGylé, agrafé, capacité d'acides aminés conjugués et inhabituels (Laboratoires Neuland, récupéré 2026-07-16).
Un moyen pratique de confirmer que le support de modification peptidique spécialisé reste dans le même système est un flux de travail de vérification plutôt qu'une revendication de capacité.. Demandez au responsable technique côté sponsor de retracer une étape de modification de bout en bout: quel enregistrement de contrôle des modifications le régit, quelle spécification de libération analytique s'applique, qui signe la déviation, et si le certificat d'analyse est délivré dans le cadre du même système de qualité que la chaîne principale. Si les réponses transitent par le service qualité d’un tiers, le transfert est réel quelle que soit la façon dont la proposition le décrit. MOL Changes est un exemple de plate-forme qui conserve la synthèse et la modification sous un seul flux de travail responsable..
Le point de contrôle du contrat découle de cette trace. Nommer explicitement les étapes de modification dans l’accord qualité, nécessitent le même système de contrôle des modifications et de publication pour chaque, et définir une obligation de notification avant qu'une étape ne soit déplacée vers un autre site.
Drapeaux rouges et ruptures d’accords: Qu'est-ce qui devrait mettre fin à la conversation
Les signaux d’alarme ne sont pas les mêmes que les incontournables manquants. Un incontournable manquant est une lacune que vous pouvez demander à un fournisseur de combler; un drapeau rouge est un motif qui vous indique que le fournisseur répond à partir d'une brochure plutôt qu'à partir de votre séquence. Notez les deux listes séparément, parce qu'un candidat peut réussir tous les éléments indispensables sur papier et échouer quand même sur la manière dont les réponses ont été produites.
Les deux signaux d’alarme structurels concernent tous deux des réclamations de capacité. Un fournisseur qui revendique une capacité sans nommer l'itinéraire auquel elle s'applique décrit une capacité générale, pas ton projet, car la capacité spécifique à une route n'est pas transférée entre les routes de synthèse. Il en va de même pour l’écart entre synthèse et purification: la capacité de synthèse n'est pas la capacité de purification, donc un décompte des réacteurs ne vous dit rien sur la capacité du train de purification à gérer votre charge.
Les problèmes restants sont des échecs de documentation. Un package de version qui s'arrête à l'apparition et à l'analyse n'a aucune justification d'impureté, et au dépôt, le seuil est impitoyable: nouvelles impuretés ci-dessus 0.5% de la substance médicamenteuse ne sont pas acceptables pour cette voie ANDA. Refus d'afficher un journal de l'historique des modifications, une étape de modification sous-traitée sans propriétaire responsable nommé, et les tests d'endotoxines ou de stérilité décrits sans la limite ou la méthode applicable appartiennent tous à la même liste.. Il en va de même pour toute allégation de pureté qui s'appuie uniquement sur HPLC-UV, c'est pourquoi l'identité et la pureté sont des tests différents.
Noter les candidats selon vos propres exigences
Transformez la carte des exigences en une matrice pondérée avant de lire une autre proposition. Listez chaque critère de votre carte d’ouverture, attribuez-lui un poids qui totalise 100 à travers l'ensemble, puis notez chaque candidat de 1 à 5 sur l'artefact qu'ils ont réellement fourni. Un artefact absent rapporte zéro, pas un trois neutre: il manque des preuves dans un chromatogramme non retourné, pas une erreur d'arrondi.
Deux lignes méritent leurs propres colonnes de poids. Le premier est le coût total de l’engagement, parce qu'un prix indiqué n'est pas le coût. Neuland estime qu'un prix d'appel d'offres peut représenter uniquement 60 à 70 pourcentage du coût réel de l'engagement une fois le transfert de technologie effectué, développement analytique, les ordres de modification et le stockage de stabilité sont ajoutés, qui est une estimation d'une seule entreprise plutôt qu'une référence de l'industrie, alors considérez-le comme une invite à créer vos propres éléments de campagne. La seconde est la certitude des emplacements. Les estimations d’utilisation de PeptideStaff aux États-Unis pour la mi-2026 placent l’utilisation de la capacité américaine de CDMO peptidique à 78 à 85 pour cent, avec phase 1 approvisionnement à proximité 82 pourcentage et phase 2 à 3 près 78 pourcentage au niveau 1 CDMO, et une capacité commerciale qualifiée de limitée; l'analyste derrière le chiffre est anonyme, confirmez donc directement la disponibilité actuelle plutôt que de vous fier uniquement à la gamme.
|
Critère |
Poids |
Candidat A |
Candidat B |
Candidat C |
|---|---|---|---|---|
|
Ajustement de classe de séquence |
||||
|
Preuve de la voie de mise à l’échelle |
||||
|
Complétude du package de version |
||||
|
Préparation des artefacts réglementaires |
||||
|
Couverture des modifications |
||||
|
Coût total de l'engagement |
||||
|
Certitude des emplacements |
||||
|
Total pondéré |
100 |
Notez chaque cellule uniquement par rapport à la documentation que vous avez en main, et laissez une cellule vide plutôt que de deviner. La matrice est un outil de comparaison, pas un verdict: il vous montre où deux candidats diffèrent réellement et où la différence réside uniquement dans la manière dont ils ont répondu à l'appel d'offres.
Prochaines étapes: Transformer le cadre en une conversation technique
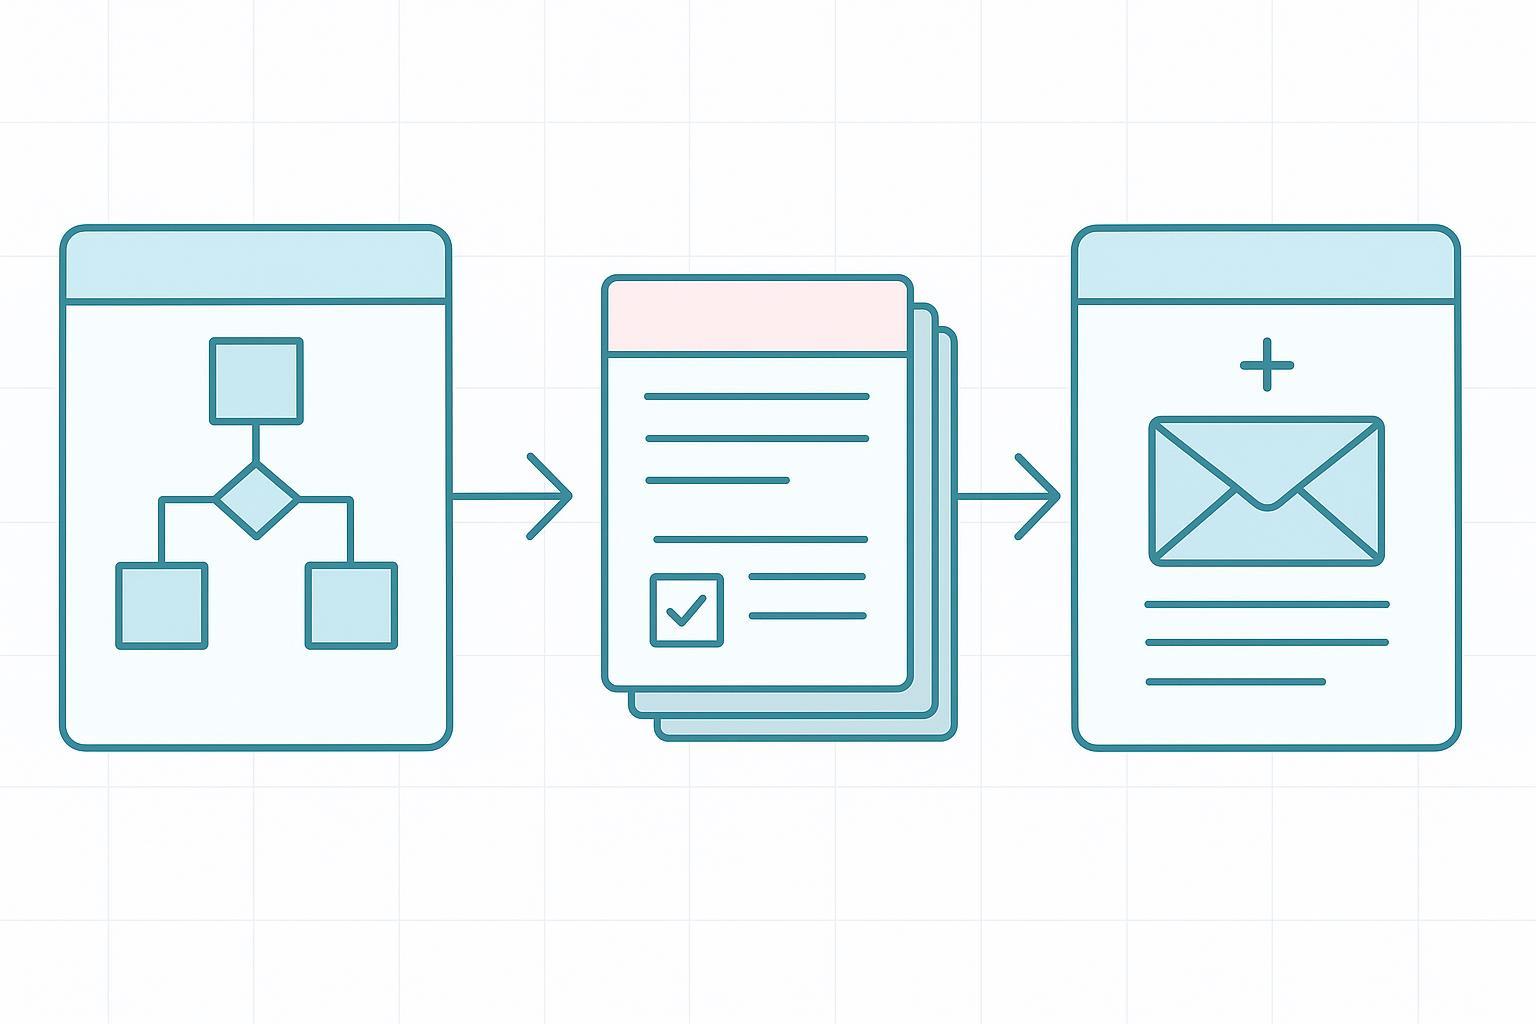
La cartographie des exigences, la liste de contrôle des artefacts, et la liste restreinte notée ne sont utiles que lorsqu'ils deviennent une demande spécifique. Envoyez au CDMO présélectionné un document unique qui associe votre classe de séquence, cible d'échelle, et liste de modifications avec les artefacts exacts que vous devez voir: paquet de méthodes, documentation analytique, et un engagement de créneau défini. Cette demande est responsable. Un deck de capacités générales n’est pas.
Demandez le package de méthodes et la documentation analytique avant de demander un prix. Les prix sans méthode ne peuvent pas être comparés entre les candidats, et la comparaison est tout l'intérêt du cadre ci-dessus. À propos
Pour une idée précise de la manière de choisir un partenaire CDMO peptidique, le mouvement de clôture est le même à chaque échelle: convertir le cadre en une seule conversation technique, alors laisse les artefacts décider.
Note: MOL Changes est un CDMO peptidique et peut être l'un des candidats que vous évaluez. Cet article est éducatif et ne recommande aucun fournisseur en particulier.
Les lecteurs doivent consulter des professionnels qualifiés en matière de réglementation et de qualité avant de prendre des décisions de dépôt ou d'approvisionnement..
Foire aux questions
Combien de temps faut-il pour qualifier un partenaire CDMO peptidique?
Les gammes de planification des éditeurs professionnels mettent une phase 1 le nouveau programme commence à 9 à 15 mois, à partir de 6 à 9 mois dans 2023, avec la fabrication commerciale ou le transfert de technologie commence à 12 à 18 mois et un parcours de qualification complet de deuxième source communément cité à 18 à 24 mois. Il s'agit de plages de planification signalées par des publications spécialisées., chiffres non audités, alors traite-les comme directionnels. L'implication pratique est la règle d'engagement de 12 à 18 mois: commencez la qualification bien avant d’avoir besoin d’une synthèse GMP, pas une fois que votre calendrier clinique est déjà fixé.
La capacité annoncée d’un CDMO peut-elle être utilisée pour ma séquence?
Pas par défaut. Les chiffres de capacité annoncés précisent rarement la filière de fabrication pour laquelle ils ont été construits., et la capacité spécifique à une route n'est pas transférée entre les routes, donc un numéro de titre vous en dit peu sur votre séquence. La capacité de synthèse n’est pas non plus une capacité de purification, et l'écart entre synthèse et purification est le point où la plupart des hypothèses échouent. Deux questions le résolvent: sur quelle route correspond la capacité annoncée construite pour, et quelle capacité de purification et de lyophilisation l'accompagne.
Que faire si une étape de modification doit être sous-traitée?
Traitez le contrat de sous-traitance comme un transfert contrôlé plutôt que comme une exception. Quatre points de contrôle le rendent gérable: un propriétaire responsable nommé du côté du CDMO principal, le même système de contrôle des modifications couvrant les deux parties, un point de libération analytique défini au moment du transfert, et un plan de transfert documenté avec des critères d'acceptation. Les retards de transfert sont un risque reconnu dans les programmes multi-sites, bien que les chiffres publiés sur leur fréquence proviennent d'une source unique et ne doivent pas être traités comme un taux d'échec.
La réponse à l'appel d'offres la moins chère est-elle le coût total le plus bas?
Non. Neuland estime qu'un prix d'appel d'offres peut représenter uniquement 60 à 70% du coût réel de l'engagement une fois le transfert de technologie effectué, développement analytique, modifier les commandes, et le stockage de stabilité sont ajoutés, et ce chiffre provient d'une seule entreprise plutôt que d'une référence indépendante. Notez les réponses sur la ligne du coût total d'engagement de votre matrice, pas l'élément de campagne cité, et demandez à chaque candidat de chiffrer le périmètre que vous comptez réellement consommer.
Conclusion
Le cadre se réduit à quatre mouvements que vous pouvez réutiliser sur n'importe quel candidat: cartographiez vos propres besoins avant de prendre un appel, demander des artefacts plutôt que des assertions, marquez les drapeaux rouges séparément des incontournables, et inscrivez le coût total de l'engagement dans la matrice au lieu de comparer les titres.
Le contexte du marché fait que cette discipline en vaut la peine. Avec des estimations d’utilisation aux États-Unis pour la mi-2026 78-85%, la capacité annoncée n'est pas la même que la capacité que vous pouvez réserver, et les délais d'exécution s'étendent encore bien au-delà du point où un programme peut absorber un redémarrage. Un partenaire qui peut vous montrer le chemin de la synthèse, le package analytique, et l'historique des changements vaut plus que celui qui ne peut vous montrer qu'un nombre de réacteurs.
Comme le 2024-2026 la capacité du cycle d’investissement est mise en ligne via 2027-2030, le différenciateur passe de qui a la capacité à qui peut la documenter. La conversation que tu commences maintenant, encadré autour de votre cartographie des besoins, est celui qui sera encore utile lorsque la situation de l’offre se détendra.