Quand exécuter cet examen, et quoi préparer
Avec la norme désormais publiée, l'horloge de transition est déjà la question pratique. Le communiqué de l'ANSI marquant la première révision complète depuis une décennie indique que la période de transition est toujours « en cours d'approbation » et sera fixée par Global ACI., avec une fenêtre de trois ans attendue plutôt que réglée. Deux conséquences s’ensuivent. Bulletin de révision publié de SGS confirme que l'ISO existante 9001:2015 les certificats restent valables pendant la transition, et que les audits de transition doivent être planifiés avec votre organisme de certification avant la date limite. Séparément, les organismes de certification accrédités doivent eux-mêmes être transférés par leur organisme d'accréditation avant de pouvoir délivrer 2026 certificats, donc l’état de préparation du corps que vous avez choisi mérite d’être confirmé tôt.
|
Que faut-il préparer |
Qui devrait être dans la pièce |
Jalon daté |
|---|---|---|
|
Ensemble de documents QMS actuel |
Responsable assurance qualité |
16 Sep 2026: norme publiée (ANSI) |
|
Liste des fournisseurs avec niveaux de risque |
Responsable CQ |
Fenêtre de transition attendue à trois ans, pas encore définitif (ANSI) |
|
Le paquet d'enregistrement complet d'un lot live |
Responsable de production |
12-16 Octobre 2026: ISO/TC 176 plénier, Londres (ISO/TC 176) |
|
Journal des écarts avec liens CAPA |
Responsable de la chaîne d'approvisionnement |
|
|
Versions des spécifications client |
Responsable technique face au client |
La révision touche chaque clause de 3 à 10 et ajoute une nouvelle annexe A, par Résumé article par article de la révision par BSI, tout en gardant la structure de l'Annexe SL. Annonce de publication de l'ISO/TC 176, posté 23 Septembre 2026, relie à la fois « Ce qui change?» et « Guide de transition » pour les lecteurs qui souhaitent le texte principal.
Séquence de révision en six cases, avec l'artefact de preuve nommé sous chaque case.
Une note de portée avant de commencer: l'examen ci-dessous découle des six domaines qu'un système de qualité des peptides doit contrôler, pas d'une lecture article par article de la norme. Traitez-le comme une aide à la priorisation, pas une évaluation des écarts.
Changer le contrôle: votre système couvre-t-il la communication et l'efficacité, pas seulement l'approbation?
Une revue de modification qui s'arrête à l'approbation ne couvre pas la clause 6.3 comme écrit. Une présentation article par article du 2026 le texte indique que la « planification des changements » attend désormais également la disponibilité des informations, comment le changement est communiqué, comment l'efficacité est surveillée et évaluée, et comment les résultats sont examinés (base de connaissances isogérée, récupéré 2026-09). Le Ligne directrice sur la gestion du changement ICH Q10 pointe de la même manière, décrire la gestion du changement fondée sur la gestion des risques liés à la qualité, avec évaluation de l'impact des dépôts réglementaires et vérification post-mise en œuvre de l'atteinte des objectifs. Traitez l'extension Q10 comme non confirmée jusqu'à ce que le PDF ICH soit lu directement.
Exécutez-les sous forme de jugements oui/non, chacun avec un artefact nommé et un propriétaire:
-
Chaque changement est-il une voie de synthèse, méthode de purification, ou la méthode analytique a été évaluée pour l'impact sur les spécifications du client? (Changer d'enregistrement, Assurance qualité)
-
Le client est-il informé d'un seuil écrit, et ce seuil est-il documenté? (Procédure de notification, Assurance qualité)
-
L'efficacité post-changement est-elle vérifiée par rapport à un critère d'acceptation défini, et le résultat est-il enregistré? (Examen de l'efficacité, QC)
-
Chaque enregistrement de modification est-il lié aux lots concernés? (Généalogie du Lot, Assurance qualité)
-
Un écart temporaire ne peut-il pas devenir un changement de processus permanent sans examen formel? (Journal des écarts, Assurance qualité)
Clé à retenir: L'approbation seule ne satisfait plus à la clause 6.3. Communication, suivi de l'efficacité, et l'examen des résultats font désormais partie de l'enregistrement des modifications lui-même.
Qualification des fournisseurs: votre hiérarchisation des risques est-elle documentée et à jour ??
La qualification des fournisseurs échoue le plus souvent parce que la hiérarchisation existe dans la tête des gens plutôt que sur papier.. Le cadre de qualification des fournisseurs de matières premières de l’ISPE classe chaque matière comme matière première (affecte considérablement la qualité du produit), clé (affecte la cohérence du processus) ou sans clé, utilise ensuite la gestion des risques qualité ICH Q9 pour définir la profondeur de l'audit, réserver les audits sur site aux fournisseurs à haut risque (ISPE Ingénierie Pharmaceutique, 2022).
Examinez ces six jugements pour la qualification des fournisseurs de peptides:
-
Est-ce que chaque matière première, résine, réactif et solvant attribués à un niveau par écrit?
-
Ce niveau détermine-t-il la profondeur de l’audit et la cadence de requalification?
-
Les fournisseurs à fournisseur unique sont-ils identifiés, avec un plan de continuité enregistré?
-
Le statut de certification de chaque fournisseur est-il vérifié et daté?
-
Les contrats nécessitent-ils une notification de changement, avec un seuil défini?
-
Le laboratoire de tests analytiques est-il qualifié séparément du fournisseur de matériaux?
Étage
Profondeur de l'audit
Requalification cadence
Départ
Audit sur site pour les fournisseurs à haut risque
Intervalle le plus court, basé sur le risque
Clé
Services Évaluation au bureau ou à distance
Intervalle intermédiaire
Non clé
Révision des certificats et des questionnaires
Intervalle le plus long
Le statut de fournisseur unique et les autres industries du fournisseur font partie des questions de risque, pas en dehors d'eux. Une limite honnête: lorsqu'un fournisseur refuse l'accès à l'audit, aucun document de hiérarchisation ne comble cet écart. Enregistrez plutôt le refus et l’atténuation.
Traçabilité: peux-tu reconstruire un lot vivant bout à bout, sur demande?
La traçabilité est testée en exécutant l'exercice, pas en lisant la procédure. Choisissez un lot publié et réglez une horloge: reconstruire la séquence à partir des numéros de lot de matières premières par synthèse, purification, tests analytiques, libérer, et expédition au client. La condition de réussite est un dossier complet, produit à la demande, sans que personne ne le reconstitue de mémoire.
La norme derrière cet exercice est ALCOA+, qui signifie attribuable, lisible et intelligible, contemporain, original, précis, complet, cohérent, durable, et disponible. Les attributs « plus » étendent l'ensemble ALCOA d'origine à la rétention et à l'accès., y compris après la fin d'un contrat pour les activités externalisées, comme indiqué dans QUI SRT 996 Annexe 5 (2016) et les directives sur l'intégrité des données de la MHRA et de la FDA citées à côté.
Exécutez-les sous forme de vérifications binaires:
-
La généalogie des lots relie-t-elle chaque lot entrant au lot sortant?
-
Sont des fichiers d'instruments, chromatogrammes, et spectres conservés comme enregistrements originaux, pas seulement sous forme de PDF?
-
Les pistes d'audit sont-elles activées et examinées?
-
La chaîne de traçabilité est-elle enregistrée pour les échantillons clients et les étalons de référence?
-
Le disque peut-il être produit après la fin du contrat?
La conservation des données brutes signifie conserver l'enregistrement source original sous sa forme originale ou une copie certifiée conforme pendant toute la période de conservation., avec retraitement, réintégration, et injections invalides toujours reconstructibles grâce à des pistes d'audit, par Intégrité des données de la FDA Q&A pour le médicament CGMP. Si vous pouvez produire un CoA mais pas les données brutes qui le sous-tendent, la perceuse échoue.
Dossiers analytiques: les données brutes et les contrôles d'intégrité des données sont-ils prêts pour l'inspection?
La question d'examen ici est plus étroite que « avez-vous un CoA »: il s'agit de savoir si l'ensemble d'enregistrements analytiques est complet au niveau des données brutes, parce que c'est là que 2026 les attentes en matière de documentation de la révision répondent aux directives existantes en matière d'intégrité des données. Les attributs ALCOA+ et leur origine établissent la norme: attribuable, lisible, contemporain, original, précis, plus complet, cohérent, endurant et disponible.
-
La version de spécification utilisée pour la publication est-elle la version exacte approuvée par le client ??
-
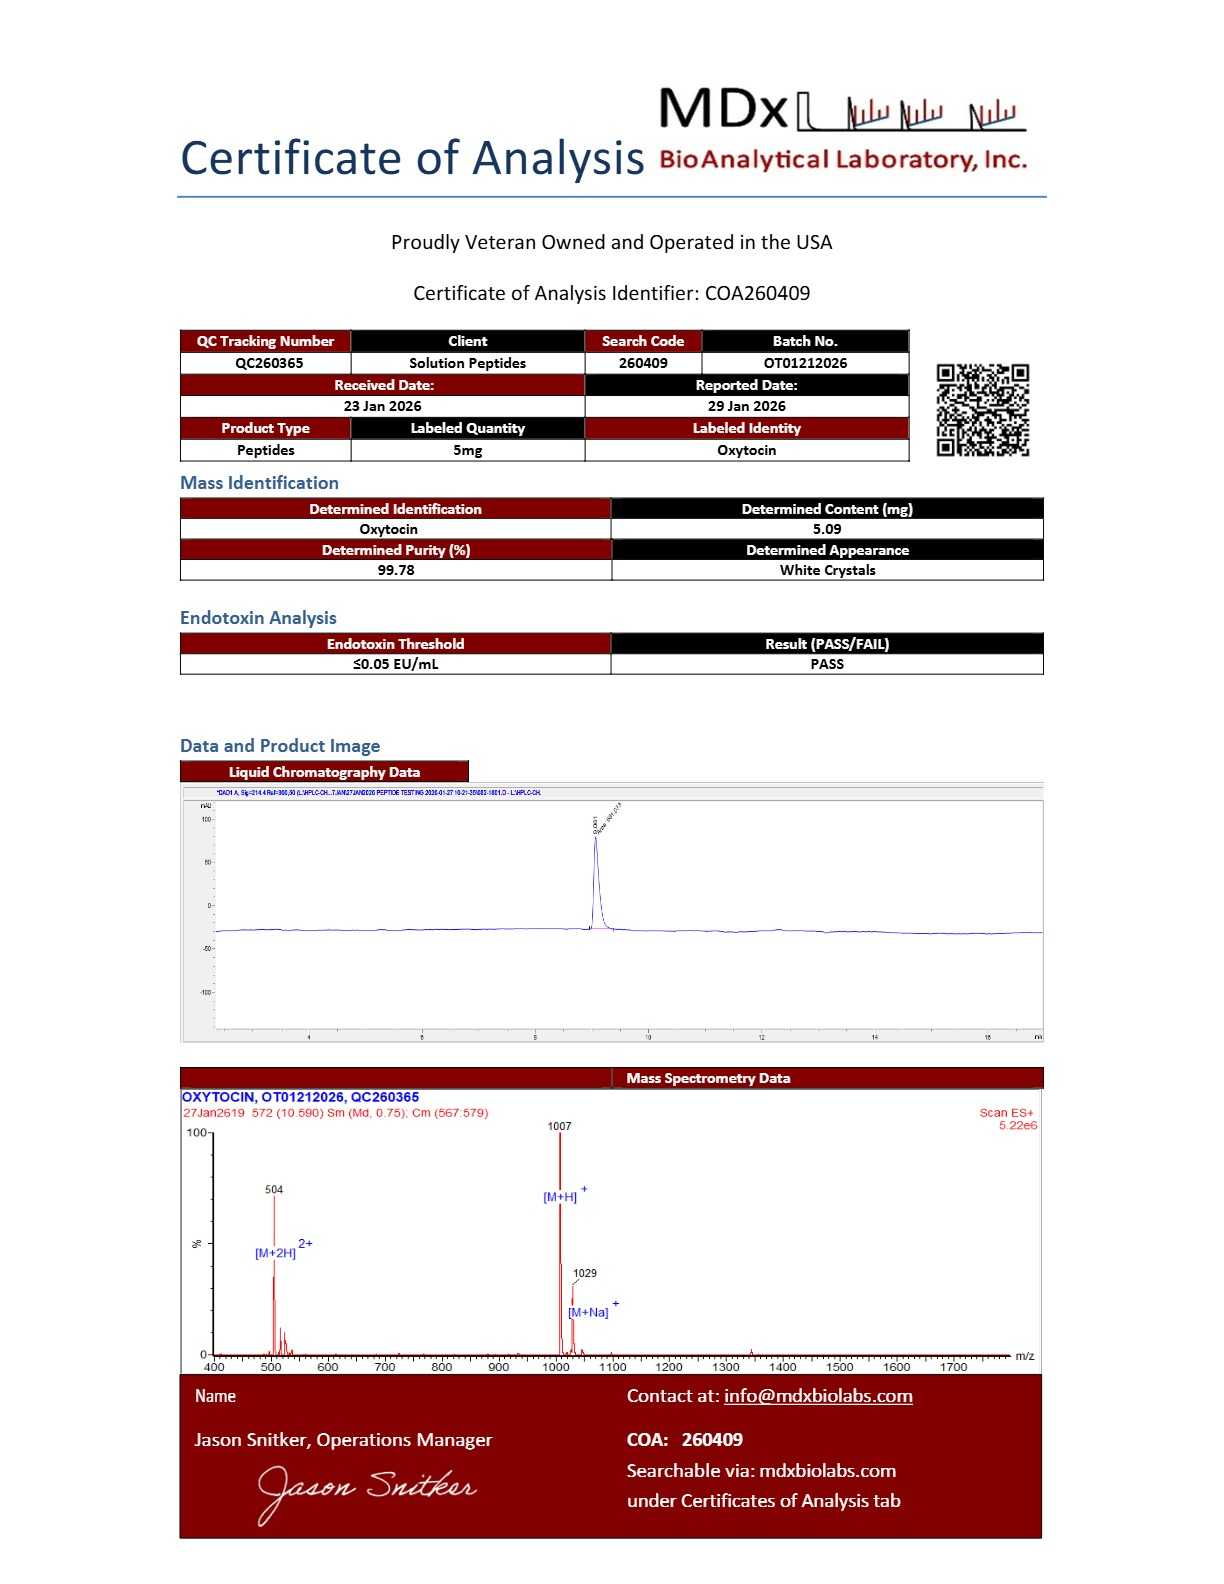
Sont HPLC, MS, analyse des acides aminés, résultats d'endotoxines et de contre-ions conservés avec les données brutes de l'instrument?
-
Les résultats hors spécifications et hors tendance sont-ils signalés avant la publication, pas après?
-
Les versions de méthode et les enregistrements d'étalonnage des instruments sont-ils liés à chaque résultat?
-
La limite d'endotoxines est-elle justifiée par rapport au cadre K/M pour la voie envisagée plutôt que copiée à partir d'une monographie?
Sur ce dernier élément, USP <85> calcul de la limite d'endotoxines ne fixe aucune limite universelle unique; ça donne K/M, avec K = 5 UE/kg pour les voies autres qu'intrathécales et K = 0.2 UE/kg pour intrathécal, où M est la dose humaine maximale recommandée par kg en une seule heure. Les limites peuvent être exprimées en UE/mL, UE/mg ou UE/Unité.
Note: citer les chapitres de l'USP par numéro et nom. Ne pas attribuer de limite à une année d'édition spécifique, et traiter le test officinal de stérilité de la même manière: l'acceptation signifie qu'il n'y a aucune preuve de croissance microbienne après 14 jours d'incubation dans un milieu fluide thioglycolate et un milieu de digestion soja-caséine, pas de preuve de stérilité.
Gestion des écarts: est-ce que chaque écart se ferme avec une cause profonde et un lien CAPA?
La revue teste la clôture, ne pas enregistrer. Un journal des écarts qui enregistre les événements mais pas les causes ne parvient pas à mettre l'accent sur l'amélioration dans la révision., où l'amélioration continue passe de la clause 10.3 à 10.1 et le vieux 10.1 La clause générale s'y fond, selon une présentation article par article du 2026 texte (récupéré en septembre 2026).
Effectuez ces vérifications binaires:
-
Chaque écart porte un identifiant unique et un propriétaire nommé.
-
Une analyse des causes profondes est enregistrée, et la méthode utilisée est nommée.
-
Un CAPA est levé lorsque la cause est systémique, avec une efficacité vérifiée après un intervalle défini.
-
Les écarts sont tendance, et la tendance est revue lors de la revue de direction.
-
Les écarts temporaires sont limités dans le temps et formellement clôturés ou convertis en changement.
-
Les écarts concernant le client sont notifiés par rapport à un seuil défini.
Aucune source officielle quantifiant la part de l'ISO 9001 des non-conformités imputables au contrôle des documents ont été constatées, donc aucun chiffre de taux d'échec n'est proposé ici.
Synthèse personnalisée et interface QMS client: à qui appartiennent les preuves de libération?
L'interface est l'endroit où résident réellement la plupart des problèmes de qualité de synthèse personnalisée, parce que deux systèmes qualité doivent s'entendre sur une spécification et un enregistrement de version. Le 2026 la révision accentue cette pression: clause 6.1 se divise maintenant en 6.1.1 (déterminer les risques et les opportunités), 6.1.2 (actions pour faire face aux risques) et 6.1.3 (actions pour saisir les opportunités), avec des risques et des opportunités chacun déterminés, analysés et évalués à part entière (présentation détaillée par isomanaged du 2026 texte, récupéré 2026-09). Résumé de DQS sur ce qui a réellement changé décrit 6.1.2 et 6.1.3 comme des conseils plus systématiques sur les opportunités sans ajouter de bureaucratie. La révision conserve la structure de haut niveau de l'Annexe SL, avec toutes les clauses 3 à 10 plus une nouvelle annexe A modifiée (Résumé article par article de la révision par BSI).
|
Clause |
20 Peptides synthétiques 15 |
2026 |
|---|---|---|
|
6.1 |
Exigence unique pour les risques et les opportunités |
Divisé en 6.1.1 déterminer, 6.1.2 risques, 6.1.3 opportunités |
|
6.3 |
Planification des changements, considérations limitées |
Considérations ajoutées pour la planification du changement |
|
10 |
Amélioration continue à 10.3 |
Amélioration continue Boutique déménagé à 10.1 |
|
5.1.1 |
Engagement des dirigeants |
La haute direction promeut activement la culture de la qualité et le comportement éthique |
Exécutez-les sous forme de vérifications binaires:
-
La version de la spécification client est-elle contrôlée des deux côtés, avec un propriétaire nommé pour chacun?
-
Le seuil de notification des modifications est-il convenu dans l'accord de qualité? À propos
-
Est-il défini qui possède les preuves de libération des lots et qui détient les documents conservés?
-
Les droits d'audit du client et la portée de l'audit sont-ils écrits?
-
Le package de documentation est-il structuré de manière à ce que le client puisse le classer dans son propre système de gestion de la qualité ??
Un ensemble de documentation de ce type est un moyen de structurer les preuves. MOL Changes publie en tant que fournisseur de peptides ayant un intérêt commercial dans les normes de qualité des peptides. Production de peptides
Erreurs courantes à éviter
Les échecs qui ressortent lors d’un examen au niveau des clauses du 2026 le texte manque rarement de procédures. Ce sont des enregistrements qui ne peuvent pas répondre à la question posée par un auditeur.. Cinq reviennent.
Traiter le contrôle des modifications comme une étape d’approbation. Clause 6.3 demande plus qu'une simple approbation: communication, surveillance, et examen de l’effet du changement. Les équipes acheminent un formulaire vers un responsable et le classent, donc personne ne peut montrer plus tard ce que le changement a fait en aval. Réparer: enregistrer qui a été informé, quand, et ce qui a été vérifié par la suite.
Attribution informelle des niveaux de fournisseurs. La profondeur de l’audit suit alors l’habitude plutôt que le risque. Réparer: documenter le niveau, les critères derrière cela, et la date de révision, en utilisant un cadre publié tel que le guide de qualification des fournisseurs de matières premières de l'ISPE comme référence.
Conserver uniquement les rapports PDF. Les fichiers PDF ne répondent pas aux attentes en matière de disponibilité et de reconstructibilité décrites dans les directives d'intégrité des données de la FDA pour les médicaments CGMP, car le retraitement et la réintégration ne peuvent pas être restitués à partir d'une impression. Réparer: conserver les données originales de l'instrument à côté du rapport.
Clôture des écarts à l'entrée du journal. Une ligne de journal sans cause première et sans vérification de l'efficacité CAPA laisse le même échec libre de se reproduire. Réparer: relier chaque fermeture à sa cause première et à son étape de vérification.
Laisser dériver la version de la spécification client. Deux systèmes qualité, deux versions, pas de réconciliation. Réparer: nommer un propriétaire pour la spécification et une route de notification.
Clé à retenir: Chacun de ces problèmes est un problème d'enregistrement avant d'être un problème de procédure..
Questions fréquemment posées
Quand est-ce que l'ISO 9001:2026 fin de la période de transition?
La fenêtre de transition de trois ans n'est pas encore fixée. La note de l'ANSI selon laquelle la fenêtre est toujours en cours d'approbation indique que les dates seront fixées par Global ACI., l'organisme qui régit le cadre d'accréditation et de certification, donc septembre 2029 est une hypothèse de planification raisonnable plutôt qu'un délai fixé. Traitez toute date de fin publiée comme provisoire jusqu'à ce que Global ACI la confirme.
Devons-nous être recertifiés immédiatement?
Non. Les organismes de certification doivent effectuer leur propre transition avant de pouvoir délivrer des certificats ISO 9001:2026 certificats, comme l’expose la publication de l’ANSI marquant la première révision complète en une décennie, donc ton premier 2026 le certificat ne peut pas arriver avant que votre organisme de certification ne soit prêt. Le bulletin de révision publié par SGS confirme que l'ISO 9001:2015 les certificats restent valables pendant la transition, et votre audit de transition est planifié avec votre organisme de certification plutôt que réservé unilatéralement.
La révision modifie-t-elle nos exigences de qualification des fournisseurs?
Pas directement. La norme ne nomme pas de critères de fournisseur spécifiques aux peptides; il vous demande de démontrer que la qualification est basée sur le risque et à jour. Le changement pratique est la documentation: votre justification de hiérarchisation et vos dates d'examen doivent être récupérables, pas seulement conservé dans la mémoire d'un acheteur.
Que se passe-t-il si notre fournisseur n'autorise pas un audit sur site?
Utilisez les preuves que le fournisseur fournira. Un questionnaire documenté, examen du certificat d'analyse, et l'historique des notifications de modifications peut prendre en charge la qualification lorsque l'accès au site est refusé, à condition de consigner la limitation et les contrôles compensatoires dans le dossier fournisseur.
Conclusion
Vous disposez désormais d'un examen en six domaines que vous pouvez exécuter par rapport à votre propre système qualité., et pour chaque élément, un artefact de preuve nommé et un propriétaire. Cette cartographie est la partie qui mérite d'être conservée: une liste de contrôle qui se termine par « quelqu'un devrait examiner cela » ne survit pas à un audit, tandis qu'une liste de contrôle qui se termine par « le responsable de la validation détient le record d'efficacité du changement ».
Les zones, dans l'ordre dans lequel cette revue les a couverts: changer de contrôle, qualification des fournisseurs, traçabilité, enregistrements analytiques, gestion des écarts, et l'interface de synthèse personnalisée avec votre QMS. Exécutez-les dans cet ordre et les suivants seront plus faciles, car la traçabilité et les enregistrements d'écarts dépendent du changement et des niveaux de fournisseurs que vous définissez en premier.
Si vous souhaitez que la révision soit un document de travail plutôt qu'un exercice de lecture, demandez le dossier de documentation et nous vous enverrons la version de la feuille de travail, avec les colonnes d'artefact et de propriétaire laissées vides pour que votre équipe puisse les remplir. Pour une séquence personnalisée, une évaluation de faisabilité technique est le point de départ le plus rapide.
Divulgation: MOL Changes publie cette revue en tant que fournisseur de peptides, et détient un intérêt commercial dans la manière dont les normes de qualité des peptides sont appliquées.