Quando eseguire questa revisione, e cosa tenere pronto
Con la norma ora pubblicata, l'orologio di transizione è già una questione pratica. Il comunicato dell’ANSI che segna la prima revisione completa in un decennio afferma che il periodo di transizione è ancora “in fase di approvazione” e sarà fissato da Global ACI, con una finestra di tre anni prevista anziché risolta. Ne conseguono due conseguenze. Bollettino di revisione pubblicato da SGS conferma che l'ISO esistente 9001:2015 i certificati rimangono validi durante la transizione, e che gli audit di transizione devono essere pianificati con il proprio organismo di certificazione prima della scadenza. Separatamente, gli organismi di certificazione accreditati devono essere essi stessi sottoposti a transizione dal proprio organismo di accreditamento prima di poter rilasciare 2026 certificati, quindi vale la pena confermare in anticipo la disponibilità del corpo prescelto.
|
Cosa avere pronto |
Chi dovrebbe essere nella stanza |
Traguardo datato |
|---|---|---|
|
Attuale set di documenti del SGQ |
Lead del QA |
16 Settembre 2026: norma pubblicata (ANSI) |
|
Elenco fornitori con livelli di rischio |
Capo del controllo di qualità |
Finestra di transizione prevista a tre anni, non ancora definitivo (ANSI) |
|
Il pacchetto di record completo di un lotto live |
Responsabile della produzione |
12-16 ottobre 2026: ISO/TC 176 plenaria, Londra (ISO/TC 176) |
|
Registro delle deviazioni con collegamenti CAPA |
Leader della catena di fornitura |
|
|
Versioni delle specifiche del cliente |
Responsabile tecnico rivolto al cliente |
La revisione tocca ogni clausola da 3 A 10 e aggiunge un nuovo allegato A, per Riepilogo clausola per clausola della revisione di BSI, pur mantenendo la struttura dell'Annex SL. Annuncio di rilascio dell'ISO/TC 176, pubblicato 23 settembre 2026, collega sia “Cosa sta cambiando?" e "Guida alla transizione" per i lettori che desiderano il testo principale.
Sequenza di revisione di sei riquadri, con l'artefatto di prova nominato sotto ciascuna casella.
Una nota sull'ambito prima di iniziare: la revisione seguente deriva dalle sei aree che un sistema di qualità dei peptidi deve controllare, non da una lettura clausola per clausola della norma. Trattatelo come un aiuto per stabilire le priorità, non una valutazione delle lacune.
Cambia controllo: il vostro sistema copre la comunicazione e l'efficacia, non solo approvazione?
Una revisione della modifica che si ferma all'approvazione non copre la clausola 6.3 come scritto. Una procedura dettagliata clausola per clausola del 2026 il testo riporta che la “Pianificazione dei cambiamenti” ora prevede anche la disponibilità delle informazioni, come viene comunicato il cambiamento, come l'efficacia viene monitorata e valutata, e come vengono esaminati i risultati (base di conoscenza isogestita, recuperato 2026-09). IL Linee guida per la gestione del cambiamento ICH Q10 punta allo stesso modo, descrivere la gestione del cambiamento basata sulla gestione del rischio di qualità con valutazione dell'impatto della documentazione normativa e verifica post-implementazione del raggiungimento degli obiettivi. Considera l'estensione Q10 come non confermata finché il PDF ICH non viene letto direttamente.
Esegui questi giudizi come sì/no, ciascuno con un artefatto e un proprietario con nome:
-
Ha ogni modifica a un percorso di sintesi, metodo di purificazione, o il metodo analitico è stato valutato per l'impatto delle specifiche del cliente? (Cambia registrazione, QA)
-
Il cliente viene informato rispetto a una soglia scritta, e tale soglia è documentata? (Procedura di notifica, QA)
-
L'efficacia post-modifica è verificata rispetto a un criterio di accettazione definito, e il risultato viene registrato? (Revisione dell'efficacia, Controllo qualità)
-
Ogni record di modifica è collegato ai lotti interessati? (Lotto genealogico, QA)
-
Si evita che una deviazione temporanea diventi un cambiamento permanente del processo senza una revisione formale? (Registro delle deviazioni, QA)
Chiave da asporto: La sola approvazione non soddisfa più la clausola 6.3. Comunicazione, monitoraggio dell’efficacia, e la revisione dei risultati fanno ora parte del record delle modifiche stesso.
Qualificazione dei fornitori: la classificazione del rischio è documentata e aggiornata?
La qualificazione dei fornitori fallisce molto spesso perché la classificazione esiste nella testa delle persone piuttosto che sulla carta. Il quadro di qualificazione dei fornitori di materie prime dell’ISPE classifica ogni materiale come iniziale (influisce in modo significativo sulla qualità del prodotto), chiave (influisce sulla coerenza del processo) o non chiave, utilizza quindi la gestione del rischio di qualità ICH Q9 per impostare la profondità dell'audit, riservare audit in loco ai fornitori ad alto rischio (Ingegneria Farmaceutica dell'ISPE, 2022).
Elabora questi sei giudizi per la qualificazione del fornitore di peptidi:
-
È ogni materia prima, resina, reagente e solvente assegnati a un livello per iscritto?
-
Questo livello determina la profondità dell'audit e la cadenza di riqualificazione?
-
Vengono identificati i fornitori esclusivi, con un piano di continuità documentato?
-
Lo stato di certificazione di ciascun fornitore è verificato e datato?
-
I contratti richiedono una notifica di modifica, con una soglia definita?
-
Il laboratorio di analisi analitica è qualificato separatamente dal fornitore del materiale?
Livello
Profondità di controllo
Riqualificazione della cadenza
Di partenza
Audit in loco per i fornitori ad alto rischio
Intervallo più breve, basato sul rischio
Chiave
Servizi Valutazione desk o remota
Intervallo intermedio
Non-key
Revisione del certificato e del questionario
Intervallo più lungo
Lo status di fornitore esclusivo e gli altri settori del fornitore rientrano nelle domande sui rischi, non fuori di loro. Un limite onesto: laddove un fornitore rifiuta l'accesso all'audit, nessun documento di classificazione colma tale lacuna. Registrare invece il rifiuto e l'attenuante.
Tracciabilità: puoi ricostruire un lotto vivo dall'inizio alla fine, su richiesta?
La tracciabilità viene testata eseguendo il trapano, non leggendo la procedura. Scegli un lotto rilasciato e imposta un orologio: ricostruire la sequenza dai numeri di lotto delle materie prime attraverso la sintesi, purificazione, test analitici, pubblicazione, e spedizione al cliente. La condizione di superamento è un record completo, prodotto su richiesta, senza che nessuno lo ricostruisca a memoria.
Lo standard dietro questo trapano è ALCOA+, che sta per attribuibile, leggibile e intelligibile, contemporaneo, originale, accurato, completare, coerente, duraturo, e disponibile. Gli attributi "più" estendono l'insieme ALCOA originale alla conservazione e all'accesso, anche dopo la scadenza del contratto per le attività esternalizzate, come esposto in CHI TRS 996 Allegato 5 (2016) e le linee guida sull'integrità dei dati di MHRA e FDA citate a fianco.
Eseguili come controlli binari:
-
La genealogia dei lotti collega ogni lotto di input al lotto di output?
-
Sono file di strumenti, cromatogrammi, e gli spettri conservati come registrazioni originali, non solo come PDF?
-
Gli audit trail sono abilitati e revisionati?
-
Viene registrata la catena di custodia per i campioni dei clienti e gli standard di riferimento?
-
Il disco può essere prodotto dopo la scadenza del contratto??
Conservazione dei dati grezzi significa conservare il record di origine originale in formato originale o in copia certificata conforme per l'intero periodo di conservazione, con ritrattamento, reintegrazione, e iniezioni non valide ancora ricostruibili tramite audit trail, per Integrità dei dati della FDA D&A per il farmaco CGMP. Se riesci a produrre un certificato di autenticità ma non i dati grezzi dietro di esso, il trapano fallisce.
Registri analitici: sono dati grezzi e controlli di integrità dei dati pronti per l'ispezione?
La domanda di revisione qui è più ristretta di "hai un certificato di autenticità": è se il set di record analitici è completo a livello di dati grezzi, perché è lì che 2026 le aspettative sulla documentazione della revisione soddisfano le linee guida esistenti sull’integrità dei dati. Gli attributi ALCOA+ e la loro provenienza definiscono lo standard: attribuibile, leggibile, contemporaneo, originale, accurato, più completo, coerente, duraturo e disponibile.
-
La versione della specifica utilizzata per il rilascio è esattamente la versione approvata dal cliente?
-
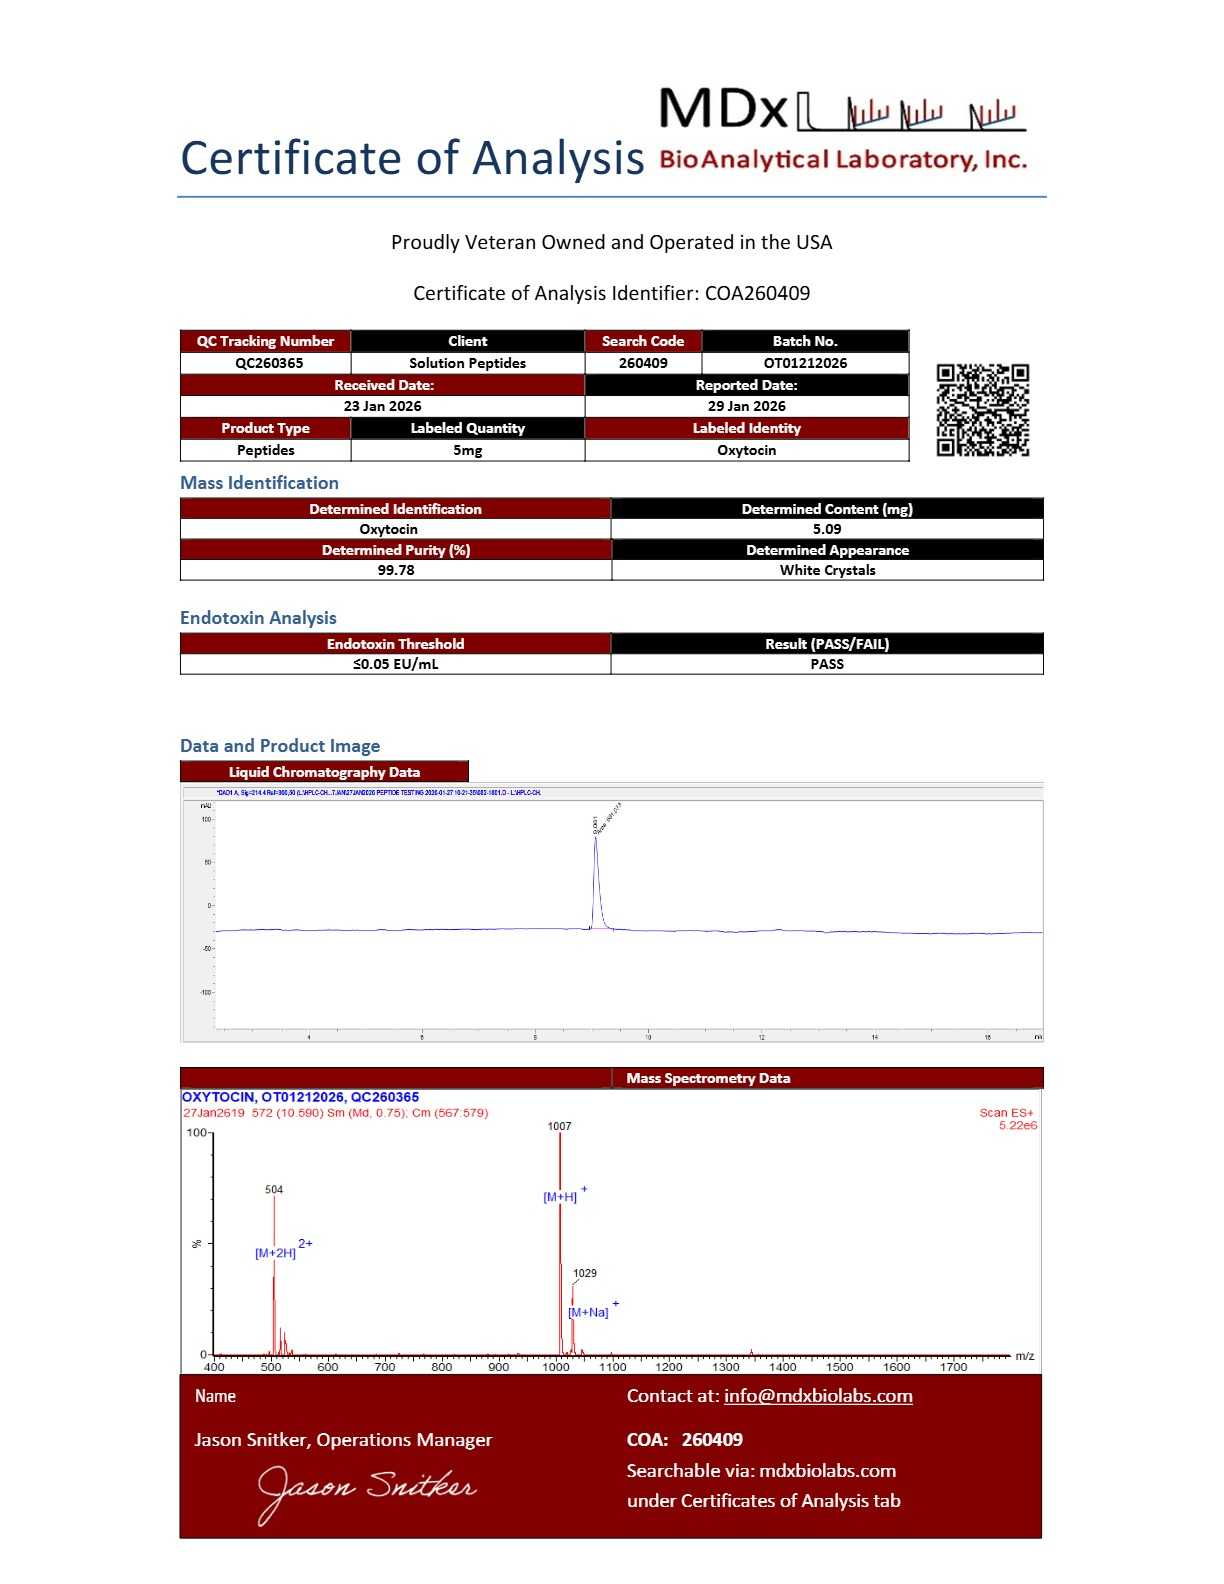
Sono HPLC, SM, analisi degli aminoacidi, Risultati di endotossine e controioni mantenuti con i dati grezzi dello strumento?
-
I risultati fuori specifica e fuori tendenza vengono contrassegnati prima del rilascio, non dopo?
-
Le versioni del metodo e i record di calibrazione dello strumento sono collegati a ciascun risultato?
-
Il limite di endotossine è giustificato rispetto al quadro K/M per la via prevista piuttosto che copiato da una monografia?
Su quest'ultimo punto, USP <85> calcolo del limite di endotossine non stabilisce alcun limite universale unico; dà K/M, con K = 5 EU/kg per vie diverse da quella intratecale e K = 0.2 EU/kg per intratecale, dove M è la dose umana massima raccomandata per kg in una sola ora. I limiti possono essere espressi come EU/mL, UE/mg o UE/Unità.
Nota: citare i capitoli USP per numero e nome. Non attribuire un limite ad uno specifico anno di edizione, e trattare il test compendiale di sterilità allo stesso modo: accettazione significa assenza di evidenza di crescita microbica dopo 14 giorni di incubazione in terreno fluido tioglicolato e terreno digerito di caseina e soia, non prova di sterilità.
Gestione delle deviazioni: ogni deviazione si chiude con una causa principale e un collegamento CAPA?
La revisione verifica la chiusura, non effettuare la registrazione. Un registro delle deviazioni che registra gli eventi ma non le cause non rispetta l'enfasi posta sul miglioramento nella revisione, dove il miglioramento continuo muove dalla clausola 10.3 A 10.1 e il vecchio 10.1 La clausola generale si fonde in essa, secondo una procedura dettagliata clausola per clausola del 2026 testo (recuperato settembre 2026).
Lavora attraverso questi controlli binari:
-
Ogni deviazione porta un identificatore univoco e un proprietario nominato.
-
Viene registrata un'analisi della causa principale, e il metodo utilizzato viene nominato.
-
Un CAPA viene sollevato laddove la causa è sistemica, con efficacia verificata dopo un intervallo definito.
-
Le deviazioni sono soggette a trend, e l'andamento viene rivisto in occasione del riesame della direzione.
-
Le deviazioni temporanee sono limitate nel tempo e formalmente chiuse o convertite in una modifica.
-
Le deviazioni rivolte al cliente vengono notificate rispetto a una soglia definita.
Nessuna fonte ufficiale che quantifica la quota dell'ISO 9001 sono state riscontrate non conformità riconducibili al controllo documentale, quindi qui non viene offerta alcuna cifra sul tasso di fallimento.
Sintesi personalizzata e interfaccia QMS client: chi possiede le prove del rilascio?
L'interfaccia è il luogo in cui risiedono effettivamente la maggior parte dei problemi di qualità della sintesi personalizzata, perché due sistemi di qualità devono concordare su una specifica e su un record di rilascio. IL 2026 la revisione acuisce tale pressione: clausola 6.1 ora si divide in 6.1.1 (determinare rischi e opportunità), 6.1.2 (azioni per affrontare i rischi) E 6.1.3 (azioni per cogliere le opportunità), con rischi e opportunità ciascuno determinato, analizzati e valutati a pieno titolo (La procedura dettagliata clausola per clausola di isomanagement 2026 testo, recuperato 2026-09). Il riepilogo di DQS di ciò che è effettivamente cambiato descrive 6.1.2 E 6.1.3 come guida più sistematica sulle opportunità senza aggiungere burocrazia. La revisione mantiene la struttura di alto livello dell'Annex SL, con tutte le clausole 3 A 10 inoltre è stato modificato un nuovo allegato A (Riepilogo clausola per clausola della revisione di BSI).
|
Clausola |
20 Peptidi sintetici 15 |
2026 |
|---|---|---|
|
6.1 |
Requisito unico per rischi e opportunità |
Diviso in 6.1.1 determinante, 6.1.2 rischi, 6.1.3 opportunità |
|
6.3 |
Pianificazione dei cambiamenti, considerazioni limitate |
Aggiunte considerazioni per la pianificazione delle modifiche |
|
10 |
Miglioramento continuo a 10.3 |
Miglioramento continuo Negozio trasferito a 10.1 |
|
5.1.1 |
Impegno di leadership |
L’alta direzione promuove attivamente la cultura della qualità e il comportamento etico |
Eseguili come controlli binari:
-
La versione della specifica client è controllata su entrambi i lati, con un proprietario nominato per ciascuno?
-
La soglia per la notifica delle modifiche è concordata nell'accordo sulla qualità? Di
-
È definito chi possiede le prove del rilascio dei lotti e chi detiene i registri conservati?
-
I diritti di audit del cliente e l'ambito dell'audit vengono svalutati??
-
Il pacchetto di documentazione è strutturato in modo che il cliente possa archiviarlo rispetto al proprio SGQ?
Un pacchetto di documentazione di questo tipo è un modo per strutturare le prove. MOL Changes pubblica come fornitore di peptidi con un interesse commerciale negli standard di qualità dei peptidi. Produzione di peptidi
Errori comuni da evitare
I fallimenti che emergono in una revisione a livello di clausola del 2026 nel testo raramente mancano delle procedure. Sono registrazioni che non possono rispondere alla domanda posta da un auditor. Cinque si ripetono.
Trattare il controllo delle modifiche come una fase di approvazione. Clausola 6.3 chiede qualcosa di più della semplice approvazione: comunicazione, monitoraggio, e revisione degli effetti del cambiamento. I team instradano un modulo a un manager e lo archiviano, quindi nessuno può successivamente mostrare cosa abbia fatto il cambiamento a valle. Aggiustare: registrare chi è stato informato, Quando, e cosa è stato controllato successivamente.
Assegnazione informale dei livelli dei fornitori. L’approfondimento dell’audit segue quindi l’abitudine piuttosto che il rischio. Aggiustare: documentare il livello, i criteri che ne stanno alla base, e la data della revisione, utilizzando come riferimento un quadro pubblicato come la guida alla qualificazione dei fornitori di materie prime dell’ISPE.
Conservare solo i report PDF. I PDF infrangono le aspettative di disponibilità e ricostruibilità descritte nella guida sull’integrità dei dati della FDA per il farmaco CGMP, perché la rielaborazione e la reintegrazione non possono essere riprodotte da una stampa. Aggiustare: conservare i dati originali dello strumento insieme al rapporto.
Chiusura delle deviazioni alla voce di registro. Una riga di registro senza causa principale e senza controllo dell'efficacia della CAPA lascia lo stesso errore libero di ripetersi. Aggiustare: collegare ogni chiusura alla sua causa principale e alla sua fase di verifica.
Lasciare che la versione delle specifiche del client vada alla deriva. Due sistemi di qualità, due versioni, nessuna riconciliazione. Aggiustare: nominare un proprietario per la specifica e un percorso di notifica.
Chiave da asporto: Ognuno di questi è un problema di record prima che di procedura.
Domande frequenti
Quando nasce l'ISO 9001:2026 fine del periodo di transizione?
La finestra di transizione triennale non è ancora fissata. La nota dell'ANSI secondo cui la finestra è ancora in fase di approvazione afferma che le date saranno fissate da Global ACI, l’organismo che governa il quadro di accreditamento e certificazione, quindi settembre 2029 è un presupposto di pianificazione ragionevole piuttosto che una scadenza fissa. Trattare qualsiasi data di fine pubblicata come provvisoria finché Global ACI non la conferma.
Dobbiamo essere ricertificati immediatamente??
NO. Gli organismi di certificazione devono completare la propria transizione prima di poter emettere la ISO 9001:2026 certificati, come stabilisce il rilascio dell’ANSI che segna la prima revisione completa in un decennio, quindi il tuo primo 2026 il certificato non può arrivare prima che il tuo organismo di certificazione sia pronto. Il bollettino di revisione pubblicato da SGS conferma che la norma ISO 9001:2015 i certificati rimangono validi durante la transizione, e il tuo audit di transizione viene pianificato con il tuo organismo di certificazione anziché prenotato unilateralmente.
La revisione modifica i nostri requisiti di qualificazione dei fornitori?
Non direttamente. Lo standard non nomina criteri di fornitura specifici del peptide; ti chiede di dimostrare che la qualifica è basata sul rischio e attuale. Il cambiamento pratico è la documentazione: la logica della classificazione e le date di revisione devono essere recuperabili, non solo conservato nella memoria dell’acquirente.
Cosa succede se il nostro fornitore non consente un audit in loco??
Utilizzare le prove che il fornitore rilascerà. Un questionario documentato, certificato di revisione dell'analisi, e la cronologia delle notifiche di modifica può supportare la qualificazione laddove l'accesso al sito viene rifiutato, a condizione che si registrino la limitazione e i controlli compensativi nel fascicolo del fornitore.
Conclusione
Ora hai una revisione in sei aree che puoi eseguire rispetto al tuo sistema di qualità, e per ogni oggetto un manufatto di prova con nome e un proprietario. Quella mappatura è la parte che vale la pena conservare: una lista di controllo che termina con “qualcuno dovrebbe esaminarlo” non sopravvive a un audit, mentre una lista di controllo che termina con "il responsabile della convalida detiene il record di efficacia del cambiamento" lo fa.
Le aree, nell'ordine in cui sono stati trattati in questa recensione: cambiare controllo, qualificazione dei fornitori, tracciabilità, registrazioni analitiche, gestione delle deviazioni, e l'interfaccia di sintesi personalizzata con il tuo SGQ. Eseguili in quest'ordine e quelli successivi diventeranno più facili, perché i record di tracciabilità e deviazione dipendono dalla modifica e dai livelli di fornitore impostati per primi.
Se vuoi che la recensione sia un documento di lavoro piuttosto che un esercizio di lettura, richiedi il pacchetto di documentazione e ti invieremo la versione del foglio di lavoro, con le colonne artefatto e proprietario lasciate vuote affinché il tuo team possa riempirle. Per una sequenza personalizzata, una valutazione di fattibilità tecnica è il punto di partenza più rapido.
Divulgazione: MOL Changes pubblica questa recensione come fornitore di peptidi, e detiene un interesse commerciale nel modo in cui vengono applicati gli standard di qualità dei peptidi.