何时运行此审核, 以及需要准备什么
该标准现已发布, 过渡时钟已经是一个实际问题. ANSI 发布的标志着十年来首次全面修订的版本指出,过渡期仍处于“批准过程中”,并将由 Global ACI 设定, 预期有三年的窗口期,但尚未解决. 接下来有两个后果. SGS 发布的修订公告 确认现有 ISO 9001:2015 证书在过渡期间仍然有效, 并且必须在截止日期之前与您的认证机构一起计划过渡审核. 分别地, 认可的认证机构必须自行经过其认可机构的转换后才能颁发 2026 证书, 所以你选择的身体的准备情况值得尽早确认.
|
需要准备什么 |
谁应该在房间里 |
已注明日期的里程碑 |
|---|---|---|
|
当前的 QMS 文件集 |
质量保证负责人 |
16 九月 2026: 标准公布 (美国国家标准协会) |
|
具有风险等级的供应商名单 |
质检主管 |
预计过渡期为三年, 尚未最终确定 (美国国家标准协会) |
|
一个现场批次的完整记录包 |
生产主导 |
12-16 十月 2026: 国际标准化组织/技术委员会 176 全体会议, 伦敦 (国际标准化组织/技术委员会 176) |
|
带有 CAPA 链接的偏差日志 |
供应链主导 |
|
|
客户端规格版本 |
面向客户的技术主管 |
修订涉及每一个条款 3 到 10 并添加了新的附录 A, 每 BSI 的修订条款逐条摘要, 同时保留Annex SL结构. ISO/TC 176 自己的发布公告, 发布 23 九月 2026, 链接“发生了什么变化”?”和“过渡指南”,供需要主要文本的读者使用.
六框审查顺序, 每个框下都有命名的证据工件.
开始前的一份范围说明: 以下审查来自肽质量体系必须控制的六个领域, 不是来自对标准的逐条阅读. 将其视为优先级辅助工具, 不是差距评估.
变更控制: 您的系统是否涵盖沟通和效率, 不仅仅是认可?
终止于批准的变更审核不涵盖条款 6.3 如所写. 逐个条款的演练 2026 文本报告称“变更规划”现在也期望信息的可用性, 如何传达变更, 如何监测和评估有效性, 以及如何审查结果 (等管理知识库, 检索到的 2026-09). 这 ICH Q10 变更管理指南 指向相同的方向, 描述基于质量风险管理的变革管理,并评估监管备案影响和实施后验证是否达到目标. 将 Q10 扩展视为未确认,直到直接阅读 ICH PDF.
以是/否判断来运行这些, 每个都有一个命名的神器和所有者:
-
每次改变合成路线, 纯化方法, 或评估分析方法对客户规格的影响? (变更记录, 质量保证)
-
是否根据书面阈值通知客户, 该阈值是否已记录在案? (通知程序, 质量保证)
-
是否根据定义的验收标准验证变更后的有效性, 并记录结果? (成效审查, 质量控制)
-
每个变更记录是否与受影响的批次相关联? (地段家谱, 质量保证)
-
未经正式审查,是否可以防止临时偏差成为永久性流程变更? (偏差日志, 质量保证)
要点: 单独批准不再满足条款 6.3. 沟通, 有效性监控, 和结果审查现在是变更记录本身的一部分.
供应商资质: 您的风险分级是否有记录并且是最新的?
供应商资格认证最常失败,因为分级存在于人们的头脑中而不是纸面上. ISPE 的原材料供应商资格框架将每种材料分类为起始材料 (严重影响产品质量), 钥匙 (影响过程一致性) 或非键, 然后使用ICH Q9质量风险管理来设置审核深度, 对高风险供应商保留现场审核 (ISPE制药工程, 2022).
通过这六项判断来判断肽供应商资格:
-
是每一种原料, 树脂, 以书面形式分配到某一层的试剂和溶剂?
-
该层级是否决定审核深度和重新认证节奏?
-
是否已确定独家供应商, 有记录的连续性计划?
-
每个供应商的认证状态是否经过验证并注明日期?
-
合同是否需要变更通知, 具有定义的阈值?
-
分析测试实验室是否与材料供应商分开进行资质认证?
等级
审计深度
节奏重新鉴定
开始
高风险供应商现场审核
最短间隔, 基于风险的
钥匙
服务 桌面或远程评估
中间间隔
非钥匙
证书及问卷审核
最长间隔
独家来源状况和供应商的其他行业属于风险问题, 不在他们之外. 一个诚实的限制: 供应商拒绝审核访问的情况, 没有分层文档可以弥补这一差距. 记录拒绝和缓解措施.
可追溯性: 你能从头到尾重建一个现场现场吗, 一经请求?
通过运行演练来测试可追溯性, 不是通过阅读程序. 选择一个已发布的批次并设置时钟: 通过合成从原材料批号重建序列, 纯化, 分析测试, 发布, 并发货给客户. 通过条件是完整记录, 按需生产, 没有人根据记忆重建它.
该钻头背后的标准是 ALCOA+, 代表可归因, 清晰易懂, 同时期的, 原来的, 准确的, 完全的, 持续的, 持久, 并可用. “加号”属性将原始 ALCOA 集扩展到保留和访问, 包括外包活动合同结束后, 如载于 世界卫生组织TRS 996 附件 5 (2016) 以及与之一起引用的 MHRA 和 FDA 数据完整性指南.
将它们作为二进制检查运行:
-
批次谱系是否将每个输入批次链接到输出批次?
-
是仪器文件, 色谱图, 和光谱保留为原始记录, 不仅仅是 PDF?
-
是否启用并审查了审计跟踪?
-
是否记录了客户样品和参考标准的监管链?
-
合同结束后可以制作记录吗?
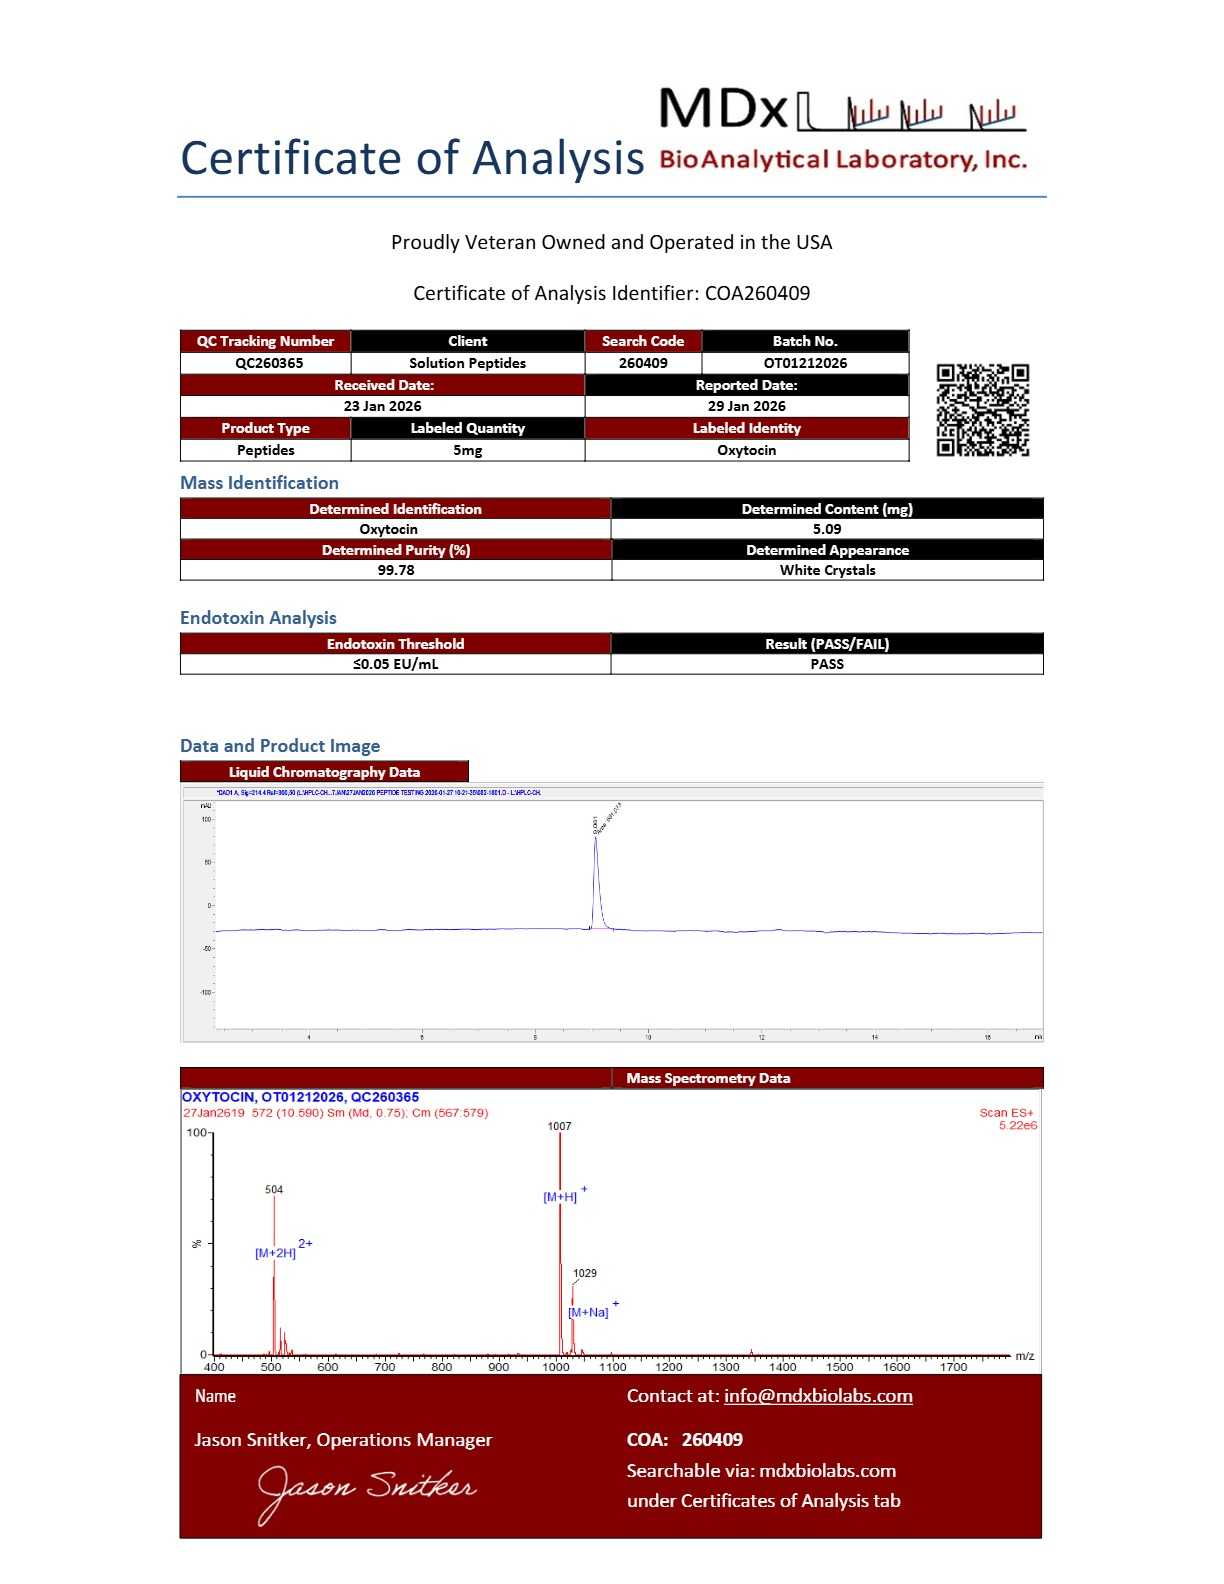
原始数据保留是指在整个保留期内以原始或经过认证的副本形式保留原始源记录, 进行再处理, 重返社会, 并且仍然可以通过审计跟踪重建无效注入, 每 FDA 的数据完整性 Q&A为药品CGMP. 如果您可以生成 CoA,但不能生成其背后的原始数据, 钻头失败.
分析记录: 原始数据和数据完整性控制是否已准备好进行检查?
这里的审查问题比“您有 CoA 吗”要窄一些: 是分析记录集在原始数据层面是否完整, 因为那是 2026 修订版的文档期望符合现有的数据完整性指南. ALCOA+ 属性及其来源设定了标准: 可归因的, 清晰易读, 同时期的, 原来的, 准确的, 加完整, 持续的, 持久且可用.
-
用于发布的规范版本是否与客户批准的版本完全相同?
-
是高效液相色谱法, 多发性硬化症, 氨基酸分析, 内毒素和抗衡离子结果与原始仪器数据一起保留?
-
发布前是否标记了不符合规格和不符合趋势的结果, 不之后?
-
方法版本和仪器校准记录是否与每个结果相关联?
-
内毒素限量是否根据预期路线的 K/M 框架合理,而不是从专着中复制?
关于最后一项, 美国药典 <85> 内毒素限量计算 没有设定单一的普遍限制; 它给出了 K/M, 与 K = 5 EU/kg 对于鞘内以外的途径,K = 0.2 EU/kg 鞘内注射, 其中 M 是单小时内每公斤人体的最大推荐剂量. 限值可表示为 EU/mL, EU/mg 或 EU/单位.
笔记: 按编号和名称引用 USP 章节. 不要将限制归因于特定的版本年份, 并治疗 药典无菌试验 同样的方式: 接受意味着在硫代乙醇酸液体培养基和大豆酪蛋白消化物培养基中孵育 14 天后没有微生物生长的证据, 不是无菌证明.
偏差处理: 每个偏差是否都与根本原因和 CAPA 链接有关?
审查测试结束, 不记录. 记录事件但不记录原因的偏差日志未能体现修订中的改进重点, 持续改进从条款开始 10.3 到 10.1 和旧的 10.1 一般子句并入其中, 根据逐条演练 2026 文本 (九月检索 2026).
通过这些二进制检查:
-
每个偏差都带有唯一的标识符和指定的所有者.
-
记录根本原因分析, 并且使用的方法被命名为.
-
如果原因是系统性的,则会提出 CAPA, 在规定的时间间隔后验证有效性.
-
偏差趋势, 并在管理评审中审查趋势.
-
临时偏差有时间限制并正式关闭或转化为变更.
-
根据定义的阈值通知面向客户的偏差.
没有官方来源量化 ISO 的份额 9001 发现文件控制不合格, 因此这里没有提供故障率数据.
定制合成和客户端 QMS 界面: 谁拥有释放证据?
该界面是大多数自定义合成质量问题实际存在的地方, 因为两个质量体系必须就一项规范和一项发布记录达成一致. 这 2026 修订加剧了这种压力: 条款 6.1 现在分裂成 6.1.1 (确定风险和机会), 6.1.2 (应对风险的行动) 和 6.1.3 (抓住机会的行动), 风险和机遇各自确定, 自行分析和评估 (isomanagement 的逐条演练 2026 文本, 检索到的 2026-09). DQS 对实际变化的总结 描述 6.1.2 和 6.1.3 在不增加官僚主义的情况下对机会进行更系统的指导. 此次修订保留了附件 SL 的高层结构, 与所有条款 3 到 10 加上一个新的附录A改变了 (BSI 的修订条款逐条摘要).
|
条款 |
20 合成肽 15 |
2026 |
|---|---|---|
|
6.1 |
风险和机遇的单一要求 |
分成 6.1.1 确定, 6.1.2 风险, 6.1.3 机会 |
|
6.3 |
变更规划, 有限的考虑 |
添加了变更计划的注意事项 |
|
10 |
持续改进于 10.3 |
持续改进 店铺 搬到 10.1 |
|
5.1.1 |
领导承诺 |
高层管理人员积极倡导质量文化和道德行为 |
将它们作为二进制检查运行:
-
客户端规范版本是否由双方控制, 每个都有一个指定的所有者?
-
质量协议中是否同意变更通知阈值? 关于
-
是否定义了谁拥有批签发证据以及谁持有保留记录?
-
是否写明客户审核权利和审核范围?
-
文档包的结构是否合理,以便客户可以根据自己的 QMS 归档?
此类文档包是构建证据的一种方法. MOL Changes 作为肽供应商发布,对肽质量标准具有商业利益. 多肽生产
要避免的常见错误
条款级审查中出现的失败 2026 文字很少缺失程序. 它们是无法回答审计员提出的问题的记录. 五次复发.
将变更控制视为批准步骤. 条款 6.3 要求的不仅仅是签字: 沟通, 监控, 并审查变更的效果. 团队将表格发送给经理并归档, 所以后来没有人可以展示这一变化对下游造成了什么影响. 使固定: 记录谁被通知, 什么时候, 以及之后检查的内容.
非正式地分配供应商等级. 审计深度遵循习惯而不是风险. 使固定: 记录层级, 其背后的标准, 以及审核日期, 使用已发布的框架(例如 ISPE 的原材料供应商资格指南)作为参考.
仅保留 PDF 报告. PDF 打破了 FDA 药物 CGMP 数据完整性指南中描述的可用性和可重构性期望, 因为重新处理和重新整合无法从打印输出中重播. 使固定: 将原始仪器数据与报告一起保存.
关闭日志条目处的偏差. 没有根本原因且没有 CAPA 有效性检查的日志行会导致相同的故障再次发生. 使固定: 将每个关闭与其根本原因及其验证步骤联系起来.
让客户端规范版本发生变化. 两大质量体系, 两个版本, 没有和解. 使固定: 指定一名规范所有者和一种通知途径.
要点: 每一项都是记录问题,然后才成为程序问题.
常见问题
ISO什么时候出 9001:2026 过渡期结束?
三年过渡窗口尚未确定. ANSI 指出该窗口仍处于批准过程中,日期将由 Global ACI 设定, 管理认可和认证框架的机构, 所以九月 2029 是一个合理的计划假设,而不是一个确定的最后期限. 在 Global ACI 确认之前,将任何已发布的结束日期视为临时日期.
我们需要立即重新认证吗?
不. 认证机构必须完成自己的过渡才能颁发 ISO 9001:2026 证书, ANSI 的发布标志着十年来的首次全面修订, 所以你的第一个 2026 证书无法在您的认证机构准备就绪之前到达. SGS 发布的修订公告确认 ISO 9001:2015 证书在过渡期间仍然有效, 您的过渡审核是与您的认证机构一起计划的,而不是单方面预订的.
此次修订是否改变了我们的供应商资格要求?
不直接. 该标准没有指定肽特定的供应商标准; 它要求您证明资格是基于风险的并且是最新的. 实际的改变是文档: 您的分级理由和审核日期需要可检索, 不只是保存在买家的记忆中.
如果我们的供应商不允许现场审核怎么办?
使用供应商将发布的证据. 记录在案的调查问卷, 分析审查证书, 更改通知历史记录可以支持站点访问被拒绝的情况, 前提是您在供应商文件中记录了限制和补偿控制.
结论
您现在可以根据自己的质量体系进行六方面的审查, 对于每件物品,都有一个命名的证据文物和一个所有者. 该映射是值得保留的部分: 以“有人应该对此进行调查”结尾的清单无法通过审核, 而以“验证负责人持有变更有效性记录”结尾的清单确实有效.
领域, 按照本评论涵盖的顺序: 变更控制, 供应商资质, 可追溯性, 分析记录, 偏差处理, 以及与您的 QMS 的定制合成接口. 按顺序运行它们,后面的会变得更容易, 因为可追溯性和偏差记录取决于您首先设置的变更和供应商等级.
如果您希望将审阅作为工作文档而不是阅读练习, 索取文档包,我们将发送工作表版本, 将工件和所有者列留空,供您的团队填写. 对于自定义序列, 技术可行性评估是更快的起点.
披露: MOL Changes 作为肽供应商发布此评论, 并对如何应用肽质量标准持有商业兴趣.