<2>Mise à niveau de la documentation de qualité sur le marché des peptides de recherche: Leçons tirées des nouveaux documents de test de NOX Peptides
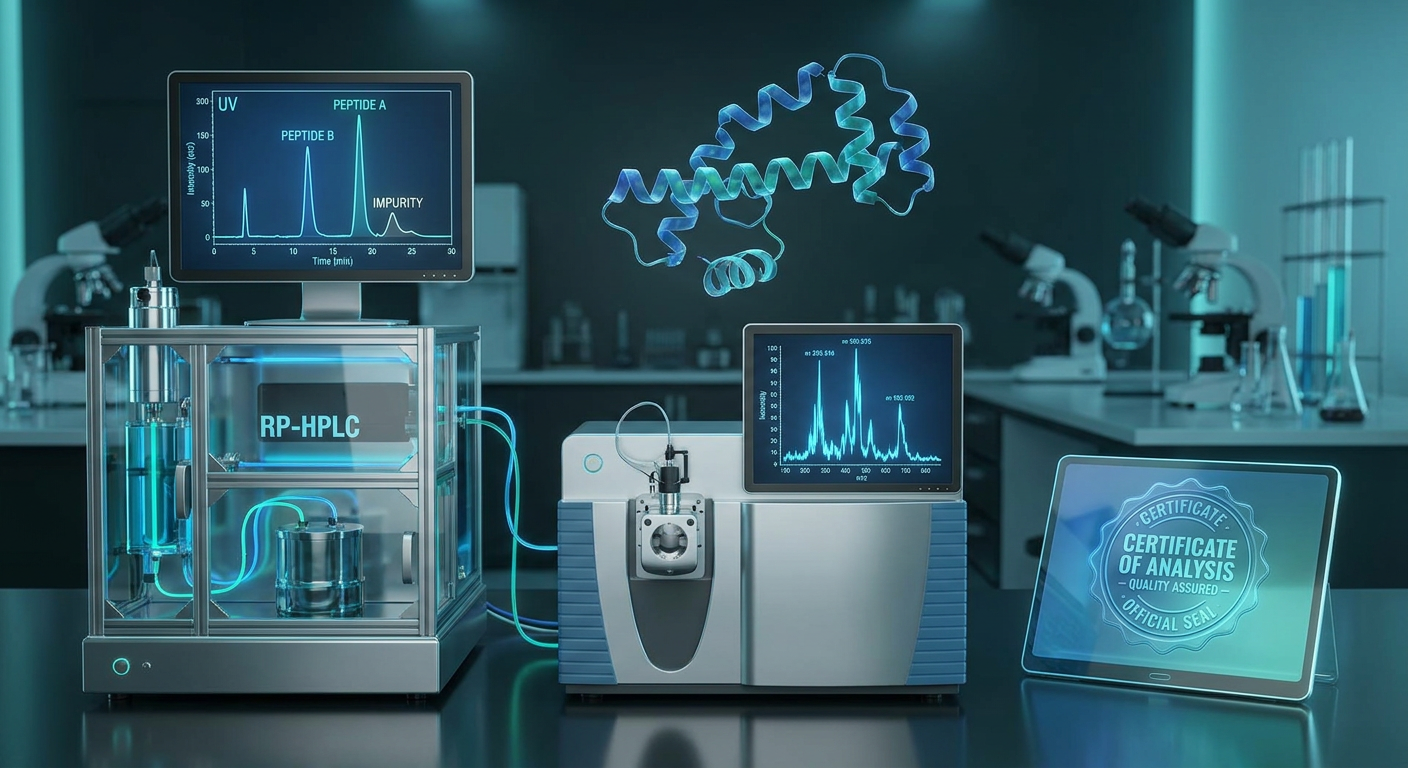
La chaîne d’approvisionnement des peptides de recherche connaît une transition structurelle fondamentale. Depuis plus de deux décennies, approvisionnement laboratoire en biotechnologie, recherche universitaire, et le développement d'actifs cosmétiques reposait sur une norme de documentation remarquablement permissive: un certificat d'analyse d'une seule page (CoA) revendiquant « une pureté ≥98 % » accompagné d'un tableau de texte statique. De récentes initiatives de tests inter-laboratoires, illustrées par les documents de tests publiés par NOX Peptides, ont révélé les graves vulnérabilités techniques inhérentes à cette approche minimaliste..
Des audits analytiques indépendants révèlent que les pourcentages de pureté principaux générés sans paramètres de méthode documentés, lignes de base chromatographiques brutes, ou les spectres de masse à haute résolution masquent fréquemment les impuretés critiques. Séquences de suppression co-éluées ($n-1, n-2$), diastéréomères racémisés, contre-ions résiduels non volatils, et les réactifs de couplage n'ayant pas réagi passent régulièrement inaperçus dans des conditions analytiques non sélectives.
Pour les chercheurs principaux avancés, Chefs de file du CMC, et scientifiques en formulation cosmétique, mise à niveau documentation sur la qualité des peptides de recherche passer d’un contrôle administratif passif à un protocole d’audit actif n’est plus une option. Cette analyse technique examine les cinq piliers essentiels de la documentation moderne de qualité requise pour la recherche et le développement., les ancre dans des cadres analytiques internationaux, et les traduit en une liste de contrôle d'évaluation des fournisseurs exploitable.
Au-delà de la pureté des titres: Pourquoi la base de référence des peptides de recherche évolue
En chimie des peptides synthétiques, synthèse peptidique en phase solide (SPSS) implique des séquences de cycles répétitifs de déprotection Fmoc/tBu, couplage d'acides aminés, clivage mondial, et chromatographie préparative en phase inverse. Because side reactions—such as aspartimide formation, methionine oxidation, and incomplete coupling—occur at every cycle, the resulting crude mixture contains structurally similar impurities.
A standard Reverse-Phase High-Performance Liquid Chromatography (RP-HPLC) assay evaluates purity by calculating the area-percent of the target peak relative to total integrated peaks at a UV wavelength of $214\text{ nm}$ (peptide backbone absorption) or $280\text{ nm}$ (aromatic amino acid absorption). Cependant, area-percent purity is entirely dependent on chromatographic resolution ($R_s$).
Chromatographic resolution between the target peptide peak ($t_{r2}$) and an adjacent impurity peak ($t_{r1}$) with baseline peak widths $w_1$ and $w_2$ is defined by the mathematical relationship:
$$R_s = \frac{2 (t_{r2} – t_{r1})}{w_1 + w_2}$$
Lorsqu'une méthode analytique RP-HPLC utilise un gradient de solvant organique trop raide (par ex., $10%$ à $90%$ acétonitrile dans 10 minutes), $R_s$ tombe en dessous 1.0. Dans ces conditions comprimées, les impuretés à élution étroite co-éluent directement sous le pic principal. Un échantillon affichant un seul pic apparent donnant une valeur de « pureté de surface de 99 % » sur un gradient compressé peut en réalité contenir 15% ou plus d'impuretés diastéréomères ou de délétion lorsqu'elles sont analysées via un filtre peu profond, méthode de gradient optimisée.
Selon le Cadre de normes de référence pour les peptides synthétiques NIH PMC, la caractérisation analytique des substances médicamenteuses peptidiques synthétiques nécessite des méthodes orthogonales rigoureuses où la pureté RP-HPLC est directement couplée à la chromatographie liquide-spectrométrie de masse (LC-MS/MS), analyse des acides aminés (AAA), et résonance magnétique nucléaire (RMN) spectroscopie. Fournisseurs de synthèse de haute spécification, y compris le MOL modifie sa plateforme de synthèse peptidique personnalisée, align with these standards by providing raw, uncompressed chromatographic data and high-resolution mass spectra for every manufactured lot.
Pilules 1: Certificats d'analyse spécifiques à un lot (CoA) avec des données brutes
A defensible Certificate of Analysis must be an auditable scientific document reflecting a specific, isolated manufacturing run. Generic or “template” CoAs that reprint identical chromatograms across multiple batch numbers represent a severe compliance breach.
+-----------------------------------------------------------------------------------+
|                        BATCH-SPECIFIC CoA COMPONENT ARCHITECTURE                  |
+-----------------------------------------------------------------------------------+
| 1. Traceability Header : Batch ID, Sequence, CAS, Theoretical MW, Manufacturing Date |
| 2. Raw RP-HPLC Data   : UV Wavelength (214/280 nm), Mobile Phase, Column, R_s > 1.5   |
| 3. HR-MS Spectra      : ESI-TOF / Orbitrap, Mass Accuracy < 5 ppm, Charge Deconvolution  |
| 4. Net Peptide Content: AAA / CHN Elemental Analysis vs. Acetate/TFA Salt Content |
| 5. Safety Assays      : Bioburden (USP <61>), Endotoxin (USP <85> LAL Chromogenic)     |
+-----------------------------------------------------------------------------------+
Exigences analytiques essentielles pour un CoA complet
- Raw RP-HPLC Chromatograms:
- Must display full axis scales (retention time in minutes vs. absorbance in mAU), complete baseline integration, and peak report tables listing retention time, peak area, peak height, and individual area percentages.
- Dual-wavelength detection ($214\texte{ nm}$ for peptide amide bonds and $280\text{ nm}$ for Trp/Tyr/Phe residues) to prevent under-quantification of non-aromatic impurities.
- Spectrométrie de masse haute résolution (HR-MS):
- Temps de vol d'ionisation par électrospray (ESI-TOF) ou spectrométrie de masse Orbitrap fournissant une précision de masse en $< 5\texte{ ppm}$ du poids moléculaire théorique monoisotopique ou moyen.
- Spectres déconvolués montrant des ions à états multi-charges ($[\texte{M.}+\texte{H}]^+$, $[\texte{M.}+2\texte{H}]^{2+}$, $[\texte{M.}+3\texte{H}]^{3+}$) pour exclure les séquences tronquées ou les adduits covalents (par ex., $+100\texte{ Et}$ trifluoroacetyl adducts or $+56\text{ Et}$ Restes de protection tBu).
- Teneur nette en peptides (PNJ) contre. Masse sèche totale:
- Les peptides lyophilisés ne sont pas 100% base peptidique pure; ils sont constitués de peptide libre, contre-ions liés (généralement trifluoroacétate ou acétate), et humidité résiduelle ($3–8%$).
- Teneur nette en peptides (déterminé par analyse des acides aminés ou analyse élémentaire d'azote) calcule la véritable concentration de base peptidique active:
$$\texte{PNJ (%)} = \frac{\texte{Masse de base peptidique active}}{\texte{Masse totale lyophilisée}} \fois 100$$
Sans détermination de PNJ, les tests biologiques ou les calculs de dosage d'actifs cosmétiques basés sur le poids brut de la poudre introduisent des taux d'erreur systématiques entre $15%$ et $30%$.
Clé à retenir: N’acceptez jamais un tableau récapitulatif en texte uniquement sur un CoA. Exigez le cru, Chromatogramme RP-HPLC non édité et spectre de masse ESI-MS comprenant des tableaux d'intégration spécifiques aux lots et des paramètres d'instrument.
Pilules 2: Résumés de validation des méthodes (Je Q2(R1)/T2(R2) Critères)
Un résultat analytique est aussi fiable que la méthode utilisée pour le générer. Le deuxième pilier essentiel de la documentation est le Résumé de la validation de la méthode, qui démontre que les procédures analytiques RP-HPLC et MS sont conformes au Conseil international pour l'harmonisation (je) T2(R1)/T2(R2) lignes directrices.
Comme indiqué récemment lignes directrices réglementaires pour l'analyse des peptides thérapeutiques, les fournisseurs doivent établir et résumer quatre paramètres de validation de base pour les peptides de recherche personnalisés:
                  +----------------------------------------------+
                  |    ICH Q2(R1) METHOD VALIDATION PARAMETERS    |
                  +----------------------------------------------+
                                         |
     +-------------------+---------------+-------------------+-------------------+
     |                   |                                   |                   |
     v                   v                                   v                   v
+------------+  +------------------+                +------------------+  +-------------+
| SPECIFICITY|  |    LINEARITY     |                |   REPEATABILITY  |  |   LOD / LOQ |
| R_s >= 1.5 |  | R^2 >= 0.999     |                |   RSD < 1.0%     |  | LOQ = 0.05% |
| Impurity   |  | 50% - 150%       |                | 6 Consecutive    |  | Signal/Noise|
| Resolution |  | Concentration    |                | Injection Runs   |  |   >= 10:1   |
+------------+  +------------------+                +------------------+  +-------------+
1. Spécificité & Résolution
The method must demonstrate complete separation of the target peptide from synthesis-related impurities, including $n-1$ deletion sequences, D-amino acid diastereomers, and cleavage side-products. The acceptance criterion requires peak resolution $R_s \ge 1.5$ between the target peak and nearest eluting degradation products.
2. Linéarité et portée
Linearity must be established across $50%$ à $150%$ of the target analytical concentration, achieving a coefficient of determination $R^2 \ge 0.999$. This confirms that peak area response is directly proportional to peptide concentration.
3. Précision et répétabilité
Method precision requires a Relative Standard Deviation ($\texte{RSD}$) of $< 1.0%$ across six consecutive injections of the same peptide batch. High area-percent variability indicates unstable column equilibration or temperature fluctuations.
4. Limite de détection (LOD) et limite de quantification (LQ)
For research and cosmetic developers, la LOQ définit la concentration la plus faible d'impureté qui peut être rapportée quantitativement avec une précision appropriée. Le seuil LOQ standard doit atteindre un rapport signal/bruit ($S/N$) of $\ge 10:1$, corresponding to an impurity detection threshold of $\le 0.05%$ zone.
Pilules 3: Traçabilité des matières premières & Pureté du réactif
La qualité ne peut pas être purifiée en peptide au stade HPLC préparatif final; il doit être intégré au processus de synthèse à partir des dérivés d'acides aminés de départ. Le troisième pilier de la documentation établit Traçabilité des matières premières, suivre les matières premières jusqu'aux fabricants de produits chimiques certifiés.
[ Fmoc-Amino Acid Building Blocks ] ---> (Chiral Purity GC-MS: D-Isomer < 0.1% )
                                                  |
[ Coupling Reagents & Solvents   ] ---> (HATU/DMF: Res. Solvent ICH Q3C Limits)
                                                  |
[ Solid-Phase Resin Substrate    ] ---> (Leachable Testing: Heavy Metals USP <232>)
                                                  |
                                                  v
                     +------------------------------------------+
                     | Class 100 Ultra-Sterile Cleanroom SPPS   |
                     +------------------------------------------+
                                                  |
                                                  v
                     +------------------------------------------+
                     | Final Product Analytical Audit & CoAs    |
                     +------------------------------------------+
Mesures de traçabilité critiques pour les développeurs
- Pureté chirale énantiomérique:
- Le SPPS standard utilise des acides L-aminés. La racémisation thermique ou catalysée par une base pendant le couplage génère des diastéréomères d'acides aminés D. Parce que les diastéréomères peuvent posséder une activité biologique ou une immunogénicité altérée, Les CoA des matières premières doivent vérifier la pureté énantiomérique ($> 99.9%\texte{ Isomère L}$, $\texte{Isomère D} < 0.1%$).
- Limites de solvants résiduels (Je Q3C):
- SPPS utilise des solvants organiques dangereux, notamment N,N-Diméthylformamide (DMF), Dichlorométhane (DCM), et acide trifluoroacétique (ATF). Espace libre de chromatographie en phase gazeuse (GC-HS) l'analyse doit quantifier les solvants résiduels par rapport à la classe ICH Q3C 1, Classe 2, et classe 3 limites d'exposition.
- Impuretés élémentaires (USP <232> / <233>):
- Catalyseurs de métaux lourds (Palladium, Plomb, Arsenic, Cadmium, Mercure) introduit via des matières premières ou des réactifs de couplage doit être quantifié par spectrométrie de masse à plasma à couplage inductif (ICP-MS).
- Contrôle des endotoxines et de la biocharge:
- Pour la culture cellulaire, recherche in vivo, ou tests actifs de formulation cosmétique topique, la contamination bactérienne par endotoxines induit une signalisation inflammatoire indépendante de l'activité biologique du peptide.
- Les spécifications standard imposent le test des endotoxines bactériennes via le test chromogénique LAL (USP <85>) avec critères d'acceptation $< 0.01\texte{ UE/mg}$. Les opérations de fabrication avancées utilisent Classe 100 fabrication en salle blanche stérile pour maintenir un contrôle strict de la charge microbienne pendant le clivage, purification, et lyophilisation.
Pilules 4: Études de dégradation forcée & Cinétique de stabilité
Les peptides sont des biopolymères thermodynamiquement instables sujets à une dégradation chimique (désamidation, oxydation, hydrolyse, racémisation) et dégradation physique (agrégation, précipitation). La quatrième base de référence en matière de documentation nécessite Données cinétiques de dégradation forcée et de stabilité.
Les études de dégradation forcée impliquent d'exposer la séquence peptidique à des conditions de stress délibérées pour identifier les voies de dégradation et confirmer que la méthode analytique RP-HPLC est « indicatrice de stabilité ». (capable de résoudre les produits de dégradation de la molécule intacte).
+------------------------------------------------------------------------------------+
|                       FORCED DEGRADATION STRESS SCHEME                             |
+------------------------------------------------------------------------------------+
| 1. Hydrolytic Stress  : 0.1 N HCl (Acid) & 0.1 N NaOH (Base) at 25°C for 24 Hours |
| 2. Oxidative Stress   : 0.1% to 3.0% H2O2 (Hydrogen Peroxide) at 25°C             |
| 3. Thermal Stress     : 40°C / 75% RH & 60°C Dry Heat for 7 to 14 Days            |
| 4. Photolytic Stress  : ICH Q1B Photostability (1.2 Million Lux-Hours UV/Vis)      |
+------------------------------------------------------------------------------------+
Modélisation mathématique de la cinétique de dégradation
Le taux de dégradation constant ($k_{degré}$) dans des conditions isothermes accélérées, suit une cinétique de dégradation du premier ordre:
$$C(t) = C_0 \cdot \exp(-k_{degré} \cdot t)$$
Où $C_0$ est la pureté initiale du peptide et $C(t)$ est la pureté au temps $t$. La dépendance en température de la constante du taux de dégradation est régie par la relation d'Arrhenius:
$$k_{degré} = A \cdot \exp\left(-\fracturation{E_a}{R \cdot T}\droite)$$
Où $E_a$ est l'énergie d'activation de la réaction de dégradation primaire ($\texte{kJ/mole}$), $R$ est la constante universelle des gaz ($8.314\texte{ J/mol}\cdot\text{K}$), $T$ est la température absolue ($\texte{K}$), et $A$ est le facteur de fréquence.
Pour les développeurs de formulations cosmétiques, la documentation sur la stabilité doit définir la cinétique de dégradation dans les tampons du véhicule cible (par ex., pH 5.5 émulsions aqueuses) pour établir les exigences en matière de durée de conservation et de température de stockage (par ex., $-20^\circ\text{C}$ stockage déshydratant vs. $2–8^\circ\text{C}$ stabilité du liquide).
⚠️ Attention: Un CoA délivré immédiatement après la lyophilisation ne fournit aucune information concernant la stabilité du peptide reconstitué.. Demandez toujours des profils de dégradation forcée pour identifier les motifs de séquence vulnérables (par ex., Oxydation Met/Cys, Désamidation Asn-Gly).
Pilules 5: Protocoles de contrôle des changements & Accords de qualité formels
La base de référence finale de la documentation aborde la cohérence à long terme d'un lot à l'autre. Un point d'échec courant dans l'approvisionnement en peptides se produit lorsqu'un fournisseur modifie son processus de synthèse, par exemple en changeant de lieur de résine en phase solide., remplacement des solvants de purification, ou transférer la fabrication vers une autre installation, sans en informer le client.
Même si le peptide résultant répond $98%$ pureté de la zone, des changements subtils dans les profils d'impuretés traces ou dans les ratios de contre-ions peuvent perturber les essais biologiques délicats ou la stabilité des formulations cosmétiques.
Un formel Protocole de contrôle des modifications catégorise les modifications de fabrication en trois niveaux distincts:
                             +-----------------------------------+
                             |     CHANGE-CONTROL DECISION TREE   |
                             +-----------------------------------+
                                               |
         +-------------------------------------+-----------------------------------+
         |                                     |                                   |
         v                                     v                                   v
+------------------+                 +--------------------+              +-------------------+
|  LEVEL 1: MINOR  |                 |  LEVEL 2: MODERATE |              |  LEVEL 3: MAJOR   |
| Packaging Vendor |                 | Column Phase Lot / |              | Synthetic Route / |
| Secondary Spec   |                 | Equipment Model    |              | Site / Solvent    |
+------------------+                 +--------------------+              +-------------------+
         |                                     |                                   |
         v                                     v                                   v
[ Internal Record ]                  [ Customer Notification ]          [ Full Re-Validation ]
[ Annual Summary  ]                  [ Prior to Shipment    ]          [ Prior Approval     ]
- Niveau 1 (Changement mineur): Ajustements non critiques (par ex., fournisseur d'étiquettes d'emballage primaire) géré via des journaux de gestion de la qualité internes.
- Niveau 2 (Changement modéré): Evolutions des lots de phases stationnaires des colonnes analytiques ou des modèles d’équipements de purification. Nécessite une notification formelle du client ainsi que des données analytiques comparatives par lots avant l'expédition.
- Niveau 3 (Changement majeur): Modifications de la voie synthétique (par ex., phase liquide à phase solide, ou recombinant pour la synthèse chimique), chimie du clivage, système de solvant de purification primaire, ou emplacement du site de fabrication. Nécessite une revalidation complète de la méthode, profilage comparatif de dégradation forcée, et approbation écrite du client avant la libération du lot.
La liste de contrôle de la documentation sur la qualité des fournisseurs pour les développeurs
Rationaliser l'évaluation des fournisseurs pour les chercheurs en biotechnologie, Gestionnaires du CMC, et développeurs cosmétiques, la liste de contrôle suivante traduit les cinq piliers de la qualité en une matrice d'audit standardisée.
| Élément de documentation | Spécification technique / Critères d'acceptation | Méthode de vérification principale | Niveau de risque d'audit |
|---|---|---|---|
| En-tête CoA spécifique au lot | Correspond à l’ID du lot du flacon, séquence peptidique, CAS #, théorique vs. MW observé ($< 5\texte{ ppm}$). | Vérifiez l’ID du lot CoA par rapport à l’étiquette physique du flacon. | 🔴 Élevé |
| Données brutes RP-HPLC | Chromatogramme complet, double longueur d'onde ($214/280\texte{ nm}$), intégration de base, $R_s \ge 1.5$. | Inspecter le chromatogramme PDF à grande échelle & rapport d'intégration. | 🔴 Élevé |
| MS haute résolution | ESI-TOF / Spectre Orbitrap, déconvolution de l'état de charge, identification des adduits ($< 5\texte{ ppm}$). | Inspecter la plage des spectres de masse pour les adduits du groupe de protection. | 🔴 Élevé |
| Teneur nette en peptides (PNJ) | Analyse élémentaire quantitative AAA ou CHN déterminant le pourcentage de base peptidique active. | Vérifier la valeur NPC pour corriger les calculs de dosage volumétrique. | 🟡 Moyen |
| Quantification des contre-ions | CTF $< 1.0%$, Teneur en acétate ou en chlorure quantifiée par chromatographie ionique ou 19F-RMN. | Rapport d'essai de contre-ions d'audit pour la sensibilité toxique. | 🟡 Moyen |
| Résumé de la validation de la méthode | Je Q2(R1) alignement: Spécificité ($R_s \ge 1.5$), Linéarité ($R^2 \ge 0.999$), LOQ $\le 0.05%$. | Document de synthèse sur la validation de la méthode de demande. | 🔴 Élevé |
| Traçabilité des matières premières | CoAs certifiés Fmoc-acides aminés, pureté chirale énantiomérique ($\texte{Isomère D} < 0.1%$). | Examiner le certificat d'origine des matières premières & GC-MS chirale. | 🟡 Moyen |
| Solvants résiduels & Métaux | Solvants résiduels ICH Q3C (DMF, DCM, ATF) et USP <232> métaux lourds via ICP-MS. | Audit du rapport quantitatif GC-HS et ICP-MS. | 🟡 Moyen |
| Endotoxine & Biocharge | Test chromogénique LAL (USP <85>) $< 0.01\texte{ UE/mg}$; charge biologique USP <61> limites stériles. | Examiner le certificat d'endotoxine de lot pour une utilisation cellulaire/in vivo. | 🔴 Élevé |
| Profil de dégradation forcée | Profils de contraintes (acide, base, peroxyde, chaleur, lumière) établir des voies de dégradation. | Inspecter les rapports de contraintes forcées de la méthode indiquant la stabilité. | 🟡 Moyen |
| Accord Qualité & Contrôle des modifications | Contrat formel exigeant un préavis écrit pour Level 2/3 modifications synthétiques/site. | Exécuter l'accord de qualité bilatéral avant les bons de commande. | 🔴 Élevé |
Conclusion technique & Prochaines étapes de mise en œuvre
À mesure que le marché des peptides de recherche mûrit, s'appuyer sur des allégations de pureté non vérifiées et des certificats d'analyse génériques introduit un risque technique ingérable dans la recherche scientifique et le développement de produits. En exigeant des données brutes spécifiques à un lot, Je Q2(R1) résumés de validation de méthode, traçabilité des matières premières, profils de dégradation forcée, et des accords contraignants de contrôle des modifications, les équipes de développement protègent l’intégrité de leurs recherches et leur calendrier réglementaire.
Lors de l’évaluation de partenaires externes de fabrication de peptides personnalisés, assurez-vous que votre fournisseur dispose d'une infrastructure analytique robuste capable de fournir ce package de documentation complet. Des opérations de synthèse spécialisées comme le MOL modifie sa plateforme de synthèse peptidique personnalisée combiner la classe 100 fabrication en salle blanche avec Vérification par spectrométrie de masse HPLC et ESI-TOF, offrant aux équipes de développement l’assurance qualité transparente nécessaire à des performances reproductibles, découverte scientifique à fort impact.
Références
- NIH PubMed Central (PMC10338602): Normes de référence pour soutenir la qualité des substances médicamenteuses peptidiques synthétiques, Chromatographie, 2023. Lien vers l'article PMC
- NIH PubMed Central (PMC11806371): Lignes directrices réglementaires pour l'analyse des peptides et des protéines thérapeutiques, 2025. Lien vers l'article PMC
- Ligne directrice ICH Q2(R1): Validation des procédures analytiques: Texte et méthodologie, Conseil international pour l'harmonisation, 2005.
- Ligne directrice ICH Q3C(R8): Impureté: Ligne directrice pour les solvants résiduels, Conseil international pour l'harmonisation, 2021.
- Pharmacopée des États-Unis (USP <85>): Test d'endotoxines bactériennes, USP-NF.
- Pharmacopée des États-Unis (USP <1058>): Qualification des instruments analytiques, USP-NF.