<2>升级研究肽市场的质量文档: NOX Peptides 新测试纸的经验教训
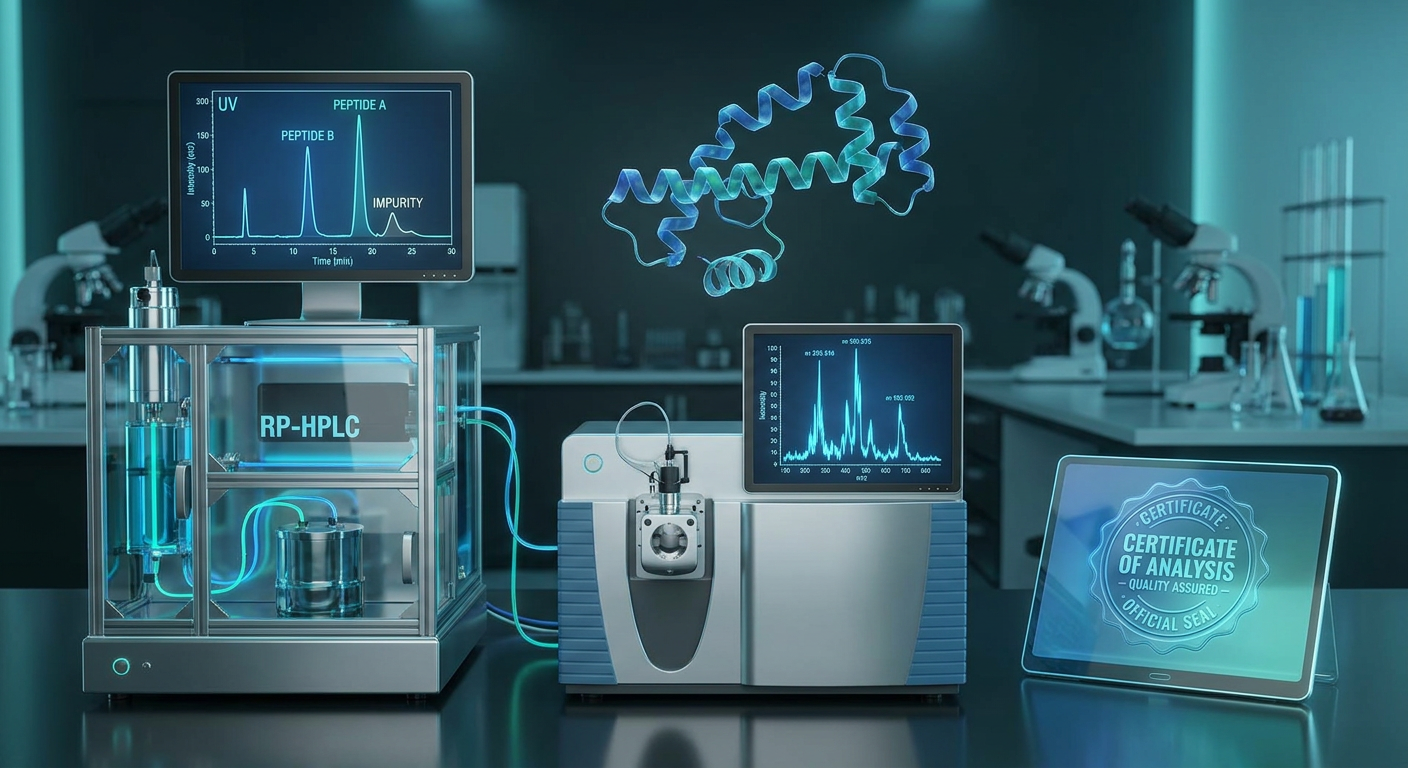
研究肽供应链正在经历根本性的结构转变. 二十多年来, 生物技术实验室采购, 学术研究, 化妆品活性物质的开发依赖于非常宽松的文档标准: 单页分析证书 (辅酶A) 声称“纯度≥98%”并附有静态文本表. 最近的跨实验室测试举措(以 NOX Peptides 发表的测试论文为例)暴露了这种极简方法固有的严重技术漏洞.
独立分析审核表明,在没有记录方法参数的情况下生成了标题纯度百分比, 原始色谱基线, 或高分辨率质谱经常掩盖关键杂质. 共洗脱缺失序列 ($n-1, n-2$), 外消旋非对映异构体, 非挥发性残余抗衡离子, 在非选择性分析条件下,未反应的偶联试剂通常不会被检测到.
对于高级首席研究员, CMC 领导, 和化妆品配方科学家, 升级 研究肽质量文件 从被动管理检查到主动审计协议不再是可选的. 该技术分析检查了研发所需的现代质量文档的五个关键支柱, 将它们置于国际分析框架中, 并将其转化为可操作的供应商评估清单.
超越标题的纯粹性: 为什么研究肽基线正在演变
在合成肽化学中, 固相肽合成 (统计软件) 涉及 Fmoc/tBu 脱保护的重复循环序列, 氨基酸偶联, 全局分裂, 和反相制备色谱. 因为副反应——例如天冬酰亚胺的形成, 蛋氨酸氧化, 和不完全耦合——发生在每个周期, 所得粗混合物含有结构相似的杂质.
标准反相高效液相色谱 (反相高效液相色谱法) assay evaluates purity by calculating the area-percent of the target peak relative to total integrated peaks at a UV wavelength of $214\text{ 纳米}$ (肽骨架吸收) or $280\text{ 纳米}$ (芳香氨基酸吸收). 然而, 面积百分比纯度完全取决于色谱分辨率 ($R_s$).
目标肽峰之间的色谱分离度 ($t_{r2}$) 和相邻的杂质峰 ($t_{r1}$) 基线峰宽 $w_1$ 和 $w_2$ 由数学关系定义:
$$R_s = \frac{2 (t_{r2} – t_{r1})}{w_1 + w_2}$$
当分析型 RP-HPLC 方法使用过陡的有机溶剂梯度时 (例如, $10%$ 到 $90%$ 乙腈在 10 分钟), $R_s$ 跌破 1.0. 在这些压缩条件下, 密切洗脱的杂质在主峰正下方共同洗脱. 在压缩梯度上显示单个表观峰并产生“99% 面积纯度”值的样品实际上可能包含 15% 或更多非对映异构体或缺失杂质,当通过浅层分析时, 优化梯度法.
根据 NIH PMC 合成肽参考标准框架, 合成肽原料药的分析表征需要严格的正交方法,其中 RP-HPLC 纯度直接与液相色谱-质谱联用 (液质联用/质谱), 氨基酸分析 (AAA), 和核磁共振 (核磁共振) 光谱学. 高规格合成提供商, 包括 MOL 改变定制肽合成平台, 通过提供原始数据来符合这些标准, 每个制造批次的未压缩色谱数据和高分辨率质谱.
药丸 1: 特定批次的分析证书 (辅酶A) 与原始数据
A defensible Certificate of Analysis must be an auditable scientific document reflecting a specific, isolated manufacturing run. Generic or “template” CoAs that reprint identical chromatograms across multiple batch numbers represent a severe compliance breach.
+-----------------------------------------------------------------------------------+
|                        BATCH-SPECIFIC CoA COMPONENT ARCHITECTURE                  |
+-----------------------------------------------------------------------------------+
| 1. Traceability Header : Batch ID, Sequence, CAS, Theoretical MW, Manufacturing Date |
| 2. Raw RP-HPLC Data   : UV Wavelength (214/280 nm), Mobile Phase, Column, R_s > 1.5   |
| 3. HR-MS Spectra      : ESI-TOF / Orbitrap, Mass Accuracy < 5 ppm, Charge Deconvolution  |
| 4. Net Peptide Content: AAA / CHN Elemental Analysis vs. Acetate/TFA Salt Content |
| 5. Safety Assays      : Bioburden (USP <61>), Endotoxin (USP <85> LAL Chromogenic)     |
+-----------------------------------------------------------------------------------+
综合 CoA 的基本分析要求
- 原始 RP-HPLC 色谱图:
- Must display full axis scales (retention time in minutes vs. absorbance in mAU), complete baseline integration, and peak report tables listing retention time, peak area, peak height, and individual area percentages.
- Dual-wavelength detection ($214\文本{ 纳米}$ for peptide amide bonds and $280\text{ 纳米}$ for Trp/Tyr/Phe residues) to prevent under-quantification of non-aromatic impurities.
- 高分辨率质谱分析 (高分辨质谱):
- Electrospray Ionization Time-of-Flight (电喷雾飞行时间) or Orbitrap mass spectrometry providing mass accuracy within $< 5\文本{ 百万分之一}$ of the theoretical monoisotopic or average molecular weight.
- Deconvoluted spectra showing multi-charge state ions ($[\文本{中号}+\文本{H}]^+$, $[\文本{中号}+2\文本{H}]^{2+}$, $[\文本{中号}+3\文本{H}]^{3+}$) 排除截短的序列或共价加合物 (例如, $+100\文本{ 和}$ trifluoroacetyl adducts or $+56\text{ 和}$ tBu 保护残余物).
- 净肽含量 (全国人大) 与. 总干质量:
- 冻干肽不是 100% 纯肽碱; 它们由游离肽组成, 结合抗衡离子 (通常是三氟乙酸盐或乙酸盐), 和残留水分 ($3–8%$).
- 净肽含量 (通过氨基酸分析或氮元素分析测定) 计算活性肽碱的真实浓度:
$$\文本{全国人大 (%)} = \frac{\文本{活性肽基质量}}{\文本{冻干总质量}} \次 100$$
没有NPC决定, 基于总粉末重量的生物测定或化妆品活性剂量计算会引入系统误差率 $15%$ 和 $30%$.
要点: 切勿接受 CoA 上的纯文本汇总表. 要求原料, 未经编辑的 RP-HPLC 色谱图和 ESI-MS 质谱图,具有特定批次的积分表和仪器参数.
药丸 2: 方法验证总结 (我Q2(R1)/Q2(R2) 标准)
分析结果的可靠性取决于生成该结果的方法. 第二个关键的文档支柱是 方法验证总结, 这表明分析型 RP-HPLC 和 MS 程序符合国际协调委员会的要求 (我) Q2(R1)/Q2(R2) 指导方针.
正如最近概述的 治疗性肽分析监管指南, 供应商必须建立并总结定制研究肽的四个核心验证参数:
                  +----------------------------------------------+
                  |    ICH Q2(R1) METHOD VALIDATION PARAMETERS    |
                  +----------------------------------------------+
                                         |
     +-------------------+---------------+-------------------+-------------------+
     |                   |                                   |                   |
     v                   v                                   v                   v
+------------+  +------------------+                +------------------+  +-------------+
| SPECIFICITY|  |    LINEARITY     |                |   REPEATABILITY  |  |   LOD / LOQ |
| R_s >= 1.5 |  | R^2 >= 0.999     |                |   RSD < 1.0%     |  | LOQ = 0.05% |
| Impurity   |  | 50% - 150%       |                | 6 Consecutive    |  | Signal/Noise|
| Resolution |  | Concentration    |                | Injection Runs   |  |   >= 10:1   |
+------------+  +------------------+                +------------------+  +-------------+
1. 特异性 & 解决
该方法必须证明目标肽与合成相关杂质完全分离, 包括$n-1$删除序列, D-氨基酸非对映体, 和裂解副产物. The acceptance criterion requires peak resolution $R_s \ge 1.5$ 目标峰和最近的洗脱降解产物之间.
2. 线性度和范围
必须在整个范围内建立线性 $50%$ 到 $150%$ 目标分析浓度, achieving a coefficient of determination $R^2 \ge 0.999$. 这证实峰面积响应与肽浓度成正比.
3. 精度和重复性
方法精度需要相对标准偏差 ($\文本{相对标准差}$) 的 $< 1.0%$ 同一批次肽连续六次进样. 高面积百分比变异表明柱平衡不稳定或温度波动.
4. 检测限 (细节层次) 和定量限 (最小起订量)
对于研究和化妆品开发商, LOQ 定义了可以以适当精度定量报告的最低杂质浓度. 标准 LOQ 阈值必须达到信噪比 ($序列号/N$) of $\ge 10:1$, corresponding to an impurity detection threshold of $\le 0.05%$ 区域.
药丸 3: 原材料追溯 & 试剂纯度
在最后的制备 HPLC 阶段无法将质量纯化为肽; 它必须被纳入从氨基酸衍生物开始的合成过程中. 第三个文档支柱建立 原材料追溯, 追踪起始原料至经过认证的化学品制造商.
[ Fmoc-Amino Acid Building Blocks ] ---> (Chiral Purity GC-MS: D-Isomer < 0.1% )
                                                  |
[ Coupling Reagents & Solvents   ] ---> (HATU/DMF: Res. Solvent ICH Q3C Limits)
                                                  |
[ Solid-Phase Resin Substrate    ] ---> (Leachable Testing: Heavy Metals USP <232>)
                                                  |
                                                  v
                     +------------------------------------------+
                     | Class 100 Ultra-Sterile Cleanroom SPPS   |
                     +------------------------------------------+
                                                  |
                                                  v
                     +------------------------------------------+
                     | Final Product Analytical Audit & CoAs    |
                     +------------------------------------------+
开发人员的关键可追溯性指标
- 对映体手性纯度:
- 标准 SPPS 利用 L-氨基酸. 偶联过程中热或碱催化的外消旋作用生成 D-氨基酸非对映体. 因为非对映异构体可能具有改变的生物活性或免疫原性, 原材料 CoA 必须验证对映体纯度 ($> 99.9%\文本{ L-异构体}$, $\文本{D-异构体} < 0.1%$).
- 残留溶剂限度 (我Q3C):
- SPPS 使用有害有机溶剂,包括 N,N-二甲基甲酰胺 (二甲基甲酰胺), 二氯甲烷 (扩张型心肌病), 和三氟乙酸 (三氟乙酸). 气相色谱顶空 (气相色谱法) 分析必须根据 ICH Q3C 类别量化残留溶剂 1, 班级 2, 和班级 3 暴露限制.
- 元素杂质 (美国药典 <232> / <233>):
- 重金属催化剂 (钯, 带领, 砷, 镉, 汞) 通过原材料或偶联试剂引入的物质必须通过电感耦合等离子体质谱法进行定量 (ICP-MS).
- 内毒素和生物负载控制:
- 用于细胞培养, 体内研究, 或局部化妆品配方活性测试, 细菌内毒素污染诱导炎症信号传导,与肽生物活性无关.
- 标准规范要求通过鲎试剂显色法进行细菌内毒素检测 (美国药典 <85>) 有接受标准 $< 0.01\文本{ 欧盟/毫克}$. 先进的制造业务利用 班级 100 无菌洁净室制造 在裂解过程中保持严格的生物负载控制, 纯化, 和冻干.
药丸 4: 强制降解研究 & 稳定性动力学
肽是热力学不稳定的生物聚合物,容易发生化学降解 (脱酰胺化, 氧化, 水解, 外消旋化) 和物理退化 (聚合, 沉淀). 第四个文档基线要求 强制降解和稳定性动力学数据.
强制降解研究涉及将肽序列暴露于有意的应激条件下,以识别降解途径并确认分析型 RP-HPLC 方法具有“稳定性指示” (capable of resolving degradation products from the intact molecule).
+------------------------------------------------------------------------------------+
|                       FORCED DEGRADATION STRESS SCHEME                             |
+------------------------------------------------------------------------------------+
| 1. Hydrolytic Stress  : 0.1 N HCl (Acid) & 0.1 N NaOH (Base) at 25°C for 24 Hours |
| 2. Oxidative Stress   : 0.1% to 3.0% H2O2 (Hydrogen Peroxide) at 25°C             |
| 3. Thermal Stress     : 40°C / 75% RH & 60°C Dry Heat for 7 to 14 Days            |
| 4. Photolytic Stress  : ICH Q1B Photostability (1.2 Million Lux-Hours UV/Vis)      |
+------------------------------------------------------------------------------------+
降解动力学的数学模型
The degradation rate constant ($k_{deg}$) under isothermal accelerated conditions follows first-order degradation kinetics:
$$C(t) = C_0 \cdot \exp(-k_{deg} \cdot t)$$
Where $C_0$ is the initial peptide purity and $C(t)$ is the purity at time $t$. The temperature dependence of the degradation rate constant is governed by the Arrhenius relation:
$$k_{deg} = A \cdot \exp\left(-\frac{E_a}{R \cdot T}\正确的)$$
Where $E_a$ is the activation energy of the primary degradation reaction ($\文本{kJ/mol}$), $R$ is the universal gas constant ($8.314\文本{ J/mol}\cdot\text{K}$), $T$ is absolute temperature ($\文本{K}$), and $A$ is the frequency factor.
For cosmetic formulation developers, stability documentation must define degradation kinetics in target vehicle buffers (例如, 酸碱度 5.5 aqueous emulsions) to establish shelf-life and storage temperature requirements (例如, $-20^\circ\text{C}$ 干燥剂储存对比. $2–8^\circ\text{C}$ 液体稳定性).
⚠️警告: 冻干后立即发出的 CoA 提供有关重构肽稳定性的零信息. 始终请求强制降解配置文件以识别易受攻击的序列基序 (例如, 蛋氨酸/半胱氨酸氧化, Asn-Gly 脱酰胺).
药丸 5: 变更控制协议 & 正式质量协议
最终的文档基线解决了长期批次间的一致性问题. 当供应商改变其合成工艺(例如改变固相树脂连接体)时,肽采购中的一个常见故障点就会出现, 替代纯化溶剂, 或在不通知客户的情况下将制造转移到备用工厂.
即使所得的肽满足 $98%$ 面积纯度, 微量杂质分布或抗衡离子比例的细微变化可能会破坏精细的生物测定或化妆品配方的稳定性.
正式的 变更控制协议 将制造修改分为三个不同的级别:
                             +-----------------------------------+
                             |     CHANGE-CONTROL DECISION TREE   |
                             +-----------------------------------+
                                               |
         +-------------------------------------+-----------------------------------+
         |                                     |                                   |
         v                                     v                                   v
+------------------+                 +--------------------+              +-------------------+
|  LEVEL 1: MINOR  |                 |  LEVEL 2: MODERATE |              |  LEVEL 3: MAJOR   |
| Packaging Vendor |                 | Column Phase Lot / |              | Synthetic Route / |
| Secondary Spec   |                 | Equipment Model    |              | Site / Solvent    |
+------------------+                 +--------------------+              +-------------------+
         |                                     |                                   |
         v                                     v                                   v
[ Internal Record ]                  [ Customer Notification ]          [ Full Re-Validation ]
[ Annual Summary  ]                  [ Prior to Shipment    ]          [ Prior Approval     ]
- 等级 1 (小改动): 非关键调整 (例如, 初级包装标签供应商) 通过内部质量管理日志进行管理.
- 等级 2 (适度变化): 分析柱固定相批次或纯化设备型号的变化. 发货前需要正式通知客户以及比较批次分析数据.
- 等级 3 (主要变化): 合成路线的改变 (例如, 液相到固相, 或重组化学合成), 裂解化学, 初级纯化溶剂系统, 或生产地点. 需要完整的方法重新验证, 比较强制降解分析, 并在批次发布前获得客户书面批准.
面向开发人员的供应商质量文档清单
简化生物技术研究人员的供应商评估, 管委会经理, 和化妆品开发商, 以下清单将五个质量支柱转化为标准化审核矩阵.
| 文档项目 | 技术规格 / 验收标准 | 主要验证方法 | 审计风险级别 |
|---|---|---|---|
| 批次特定的 CoA 标头 | 匹配小瓶批次 ID, 肽序列, 中科院 #, 理论与. 观察到的分子量 ($< 5\文本{ 百万分之一}$). | 对照物理小瓶标签交叉检查 CoA 批次 ID. | 🔴高 |
| RP-HPLC 原始数据 | 完整色谱图, 双波长 ($214/280\文本{ 纳米}$), 基线整合, $R_s \ge 1.5$. | 检查全尺寸 PDF 色谱图 & 整合报告. | 🔴高 |
| 高分辨率质谱仪 | 电喷雾飞行时间 / 轨道阱光谱, 电荷态反卷积, 加合物鉴定 ($< 5\文本{ 百万分之一}$). | 检查保护基加合物的质谱范围. | 🔴高 |
| 净肽含量 (全国人大) | 定量 AAA 或 CHN 元素分析确定活性肽碱基百分比. | 验证 NPC 值以纠正体积剂量计算. | 🟡 中等 |
| 抗衡离子定量 | 反式脂肪酸$< 1.0%$, 通过离子色谱法或 19F-NMR 定量乙酸盐或氯化物含量. | 审核毒性敏感性抗衡测试报告. | 🟡 中等 |
| 方法验证总结 | 我Q2(R1) 结盟: 特异性 ($R_s \ge 1.5$), 线性度 ($R^2 \ge 0.999$), LOQ $\le 0.05%$. | 请求方法验证执行摘要文件. | 🔴高 |
| 原材料追溯 | 经认证的 Fmoc-氨基酸 CoA, 对映体手性纯度 ($\文本{D-异构体} < 0.1%$). | 审核原材料原产地证书 & 手性GC-MS. | 🟡 中等 |
| 残留溶剂 & 金属 | ICH Q3C 残留溶剂 (二甲基甲酰胺, 扩张型心肌病, 三氟乙酸) 和美国药典 <232> 通过 ICP-MS 检测重金属. | 审核 GC-HS 和 ICP-MS 定量报告. | 🟡 中等 |
| 内毒素 & 生物负荷 | 鲎试剂显色法 (美国药典 <85>) $< 0.01\文本{ 欧盟/毫克}$; 生物负载USP <61> 无菌限度. | 审查细胞/体内使用的批次内毒素证书. | 🔴高 |
| 强制降解概况 | 应力分布 (酸, 根据, 过氧化物, 热, 光) 建立降解途径. | 检查稳定性指示方法受迫应力报告. | 🟡 中等 |
| 质量协议 & 变更控制 | 正式合同要求事先书面通知级别 2/3 合成/位点变化. | 在采购订单之前执行双边质量协议. | 🔴高 |
技术结论 & 实施后续步骤
随着研究肽市场的成熟, 依赖未经验证的纯度声明和通用分析证书会给科学研究和产品开发带来难以管理的技术风险. 通过强制指定批次特定的原始数据, 我Q2(R1) 方法验证总结, 原材料可追溯, 强制降解曲线, 和具有约束力的变更控制协议, 开发团队保护其研究完整性和监管时间表.
在评估外部定制肽制造合作伙伴时, 确保您的供应商拥有强大的分析基础设施,能够提供完整的文档包. 专门的合成操作,例如 MOL 改变定制肽合成平台 结合类 100 洁净室制造具有全面的 HPLC 和 ESI-TOF 质谱验证, 为开发团队提供可重复性所需的透明质量保证, 高影响力的科学发现.