<2>Aggiornamento della documentazione di qualità nel mercato dei peptidi di ricerca: Lezioni dai nuovi documenti di prova di NOX Peptides
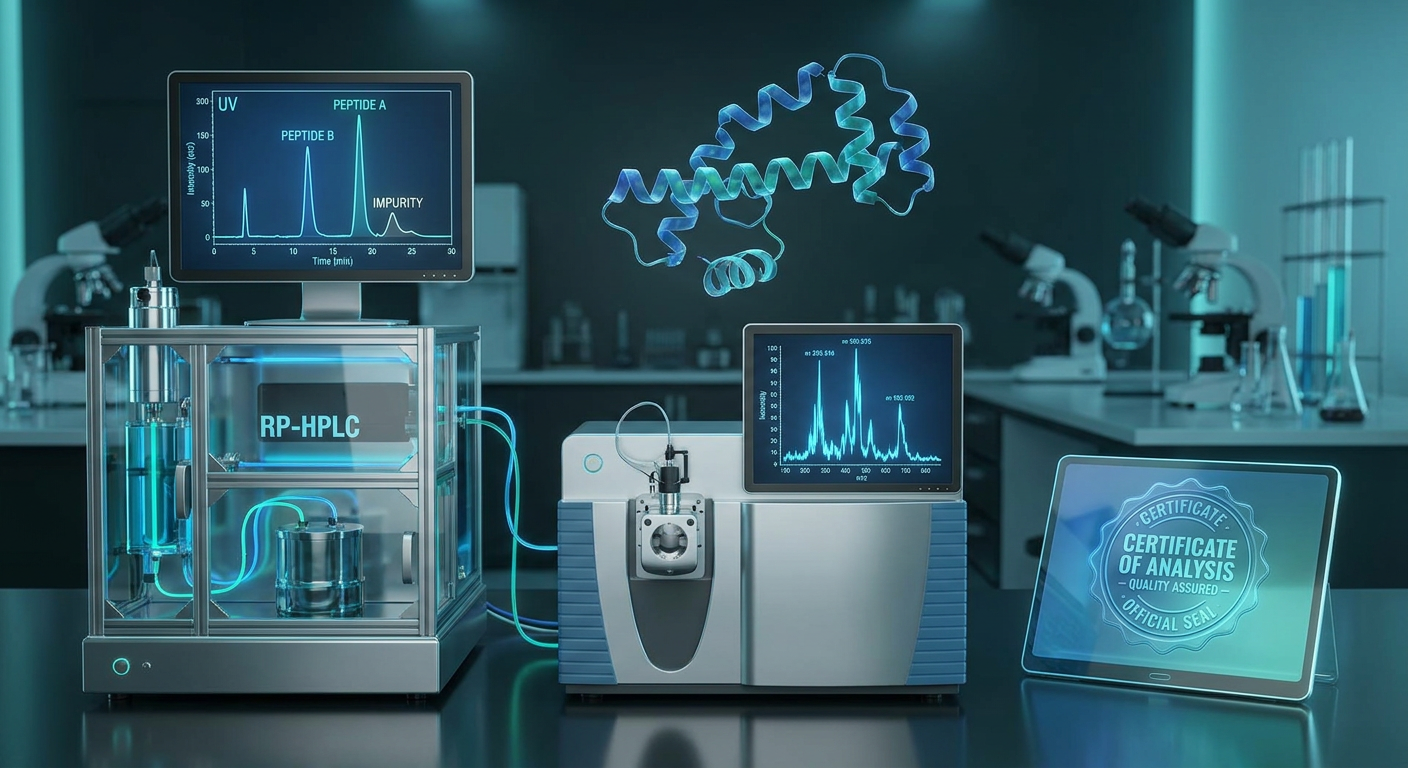
La catena di approvvigionamento dei peptidi per la ricerca sta attraversando una transizione strutturale fondamentale. Per oltre due decenni, appalti di laboratorio nel settore biotecnologico, ricerca accademica, e lo sviluppo attivo cosmetico si basava su uno standard di documentazione notevolmente permissivo: un certificato di analisi di una sola pagina (CoA) dichiarando "purezza ≥98%" accompagnato da una tabella di testo statica. Recenti iniziative di test interlaboratorio, esemplificate dai documenti di test pubblicati da NOX Peptides, hanno messo in luce le gravi vulnerabilità tecniche inerenti a questo approccio minimalista.
Audit analitici indipendenti rivelano che le percentuali di purezza principali sono state generate senza parametri di metodo documentati, linee di base cromatografiche grezze, o gli spettri di massa ad alta risoluzione spesso mascherano le impurità critiche. Sequenze di delezione coeluite ($n-1, n-2$), Diastereomeri racemizzati, controioni residui non volatili, e i reagenti di accoppiamento non reagiti normalmente passano inosservati in condizioni analitiche non selettive.
Per investigatori principali avanzati, Conduce CMC, e scienziati della formulazione cosmetica, aggiornamento ricercare la documentazione sulla qualità dei peptidi passare da un controllo amministrativo passivo a un protocollo di audit attivo non è più facoltativo. Questa analisi tecnica esamina i cinque pilastri critici della moderna documentazione di qualità richiesta per la ricerca e lo sviluppo, radicarli in quadri analitici internazionali, e li traduce in una checklist di valutazione del fornitore utilizzabile.
Oltre la purezza dei titoli: Perché la base di ricerca sui peptidi si sta evolvendo
Nella chimica dei peptidi sintetici, sintesi peptidica in fase solida (SPSS) comporta sequenze di cicli ripetitivi di deprotezione Fmoc/tBu, accoppiamento di amminoacidi, scollamento globale, e cromatografia preparativa in fase inversa. Perché reazioni collaterali, come la formazione di aspartimide, ossidazione della metionina, e accoppiamento incompleto: si verificano ad ogni ciclo, la miscela grezza risultante contiene impurità strutturalmente simili.
Una cromatografia liquida ad alte prestazioni a fase inversa standard (RP-HPLC) assay evaluates purity by calculating the area-percent of the target peak relative to total integrated peaks at a UV wavelength of $214\text{ nm}$ (assorbimento della struttura peptidica) or $280\text{ nm}$ (assorbimento degli aminoacidi aromatici). Tuttavia, la purezza percentuale dell'area dipende interamente dalla risoluzione cromatografica ($R_s$).
Risoluzione cromatografica tra il picco del peptide target ($T_{r2}$) e un picco di impurità adiacente ($T_{r1}$) con larghezze di picco della linea di base $w_1$ e $w_2$ è definita dalla relazione matematica:
$$R_s = \frac{2 (T_{r2} - T_{r1})}{w_1 + w_2}$$
Quando un metodo analitico RP-HPLC utilizza un gradiente di solvente organico eccessivamente ripido (per esempio., $10%$ A $90%$ acetonitrile dentro 10 minuti), $R_s$ scende sotto 1.0. In queste condizioni compresse, le impurità che eluiscono da vicino coeluiscono direttamente sotto il picco principale. Un campione che mostra un singolo picco apparente che produce un valore di “purezza dell'area del 99%” su un gradiente compresso può effettivamente contenere 15% o più impurezze diastereomeriche o di delezione quando analizzate tramite un metodo superficiale, metodo del gradiente ottimizzato.
Secondo il Quadro degli standard di riferimento dei peptidi sintetici NIH PMC, la caratterizzazione analitica delle sostanze farmaceutiche peptidiche sintetiche richiede metodi ortogonali rigorosi in cui la purezza RP-HPLC è accoppiata direttamente con la cromatografia liquida-spettrometria di massa (LC-MS/MS), analisi degli aminoacidi (AAA), e risonanza magnetica nucleare (RMN) spettroscopia. Fornitori di sintesi ad alta specifica, compreso il MOL Cambia la piattaforma personalizzata di sintesi dei peptidi, allinearsi a questi standard fornendo informazioni grezze, dati cromatografici non compressi e spettri di massa ad alta risoluzione per ogni lotto prodotto.
Pillole 1: Certificati di analisi specifici per lotto (CoA) con dati grezzi
Un certificato di analisi difendibile deve essere un documento scientifico verificabile che riflette uno specifico, ciclo produttivo isolato. I certificati di autenticità generici o “modello” che ristampano cromatogrammi identici su più numeri di lotto rappresentano una grave violazione della conformità.
+-----------------------------------------------------------------------------------+
|                        BATCH-SPECIFIC CoA COMPONENT ARCHITECTURE                  |
+-----------------------------------------------------------------------------------+
| 1. Traceability Header : Batch ID, Sequence, CAS, Theoretical MW, Manufacturing Date |
| 2. Raw RP-HPLC Data   : UV Wavelength (214/280 nm), Mobile Phase, Column, R_s > 1.5   |
| 3. HR-MS Spectra      : ESI-TOF / Orbitrap, Mass Accuracy < 5 ppm, Charge Deconvolution  |
| 4. Net Peptide Content: AAA / CHN Elemental Analysis vs. Acetate/TFA Salt Content |
| 5. Safety Assays      : Bioburden (USP <61>), Endotoxin (USP <85> LAL Chromogenic)     |
+-----------------------------------------------------------------------------------+
Requisiti analitici essenziali per un certificato di autenticità completo
- Cromatogrammi grezzi RP-HPLC:
- Deve visualizzare le scale dell'asse completo (tempo di ritenzione in minuti vs. assorbanza in mAU), completa integrazione di base, e tabelle dei rapporti di picco che elencano il tempo di conservazione, zona di punta, altezza di picco, e percentuali individuali di area.
- Rilevamento a doppia lunghezza d'onda ($214\testo{ nm}$ for peptide amide bonds and $280\text{ nm}$ per residui Trp/Tyr/Phe) per evitare una sottoquantificazione delle impurità non aromatiche.
- Spettrometria di massa ad alta risoluzione (HR-MS):
- Ionizzazione elettrospray Tempo di volo (ESI-TOF) o spettrometria di massa Orbitrap che fornisce una precisione di massa entro $< 5\testo{ ppm}$ del peso molecolare teorico monoisotopico o medio.
- Spettri deconvoluti che mostrano ioni con stati multi-carica ($[\testo{M}+\testo{H}]^+$, $[\testo{M}+2\testo{H}]^{2+}$, $[\testo{M}+3\testo{H}]^{3+}$) per escludere sequenze troncate o addotti covalenti (per esempio., $+100\testo{ E}$ trifluoroacetyl adducts or $+56\text{ E}$ Resti di protezione tBu).
- Contenuto netto di peptidi (PNG) contro. Massa secca totale:
- I peptidi liofilizzati no 100% base peptidica pura; sono costituiti da peptidi liberi, contromisure legate (tipicamente trifluoroacetato o acetato), e umidità residua ($3–8%$).
- Contenuto netto di peptidi (determinato mediante analisi degli amminoacidi o analisi elementare dell'azoto) calcola la vera concentrazione della base peptidica attiva:
$$\testo{PNG (%)} = \frac{\testo{Massa della base peptidica attiva}}{\testo{Massa liofilizzata totale}} \volte 100$$
Senza determinazione dell'NPC, i test biologici o i calcoli del dosaggio dei cosmetici attivi basati sul peso lordo della polvere introducono tassi di errore sistematici tra $15%$ E $30%$.
Chiave da asporto: Non accettare mai una tabella riepilogativa di solo testo su un certificato di autenticità. Richiedi il crudo, Cromatogramma RP-HPLC e spettro di massa ESI-MS non modificati con tabelle di integrazione specifiche del lotto e parametri dello strumento.
Pillole 2: Riepiloghi di convalida del metodo (Io Q2(R1)/Q2(R2) Criteri)
Un risultato analitico è affidabile tanto quanto il metodo utilizzato per generarlo. Il secondo pilastro fondamentale della documentazione è il Riepilogo della convalida del metodo, che dimostra che le procedure analitiche RP-HPLC e MS aderiscono al Consiglio Internazionale per l'Armonizzazione (IO) Q2(R1)/Q2(R2) linee guida.
Come delineato di recente linee guida normative per l’analisi dei peptidi terapeutici, i fornitori devono stabilire e riassumere quattro parametri fondamentali di convalida per i peptidi di ricerca personalizzati:
                  +----------------------------------------------+
                  |    ICH Q2(R1) METHOD VALIDATION PARAMETERS    |
                  +----------------------------------------------+
                                         |
     +-------------------+---------------+-------------------+-------------------+
     |                   |                                   |                   |
     v                   v                                   v                   v
+------------+  +------------------+                +------------------+  +-------------+
| SPECIFICITY|  |    LINEARITY     |                |   REPEATABILITY  |  |   LOD / LOQ |
| R_s >= 1.5 |  | R^2 >= 0.999     |                |   RSD < 1.0%     |  | LOQ = 0.05% |
| Impurity   |  | 50% - 150%       |                | 6 Consecutive    |  | Signal/Noise|
| Resolution |  | Concentration    |                | Injection Runs   |  |   >= 10:1   |
+------------+  +------------------+                +------------------+  +-------------+
1. Specificità & Risoluzione
Il metodo deve dimostrare la completa separazione del peptide bersaglio dalle impurità legate alla sintesi, comprese le sequenze di cancellazione $n-1$, Diastereoisomeri di D-amminoacidi, e prodotti collaterali della scissione. The acceptance criterion requires peak resolution $R_s \ge 1.5$ tra il picco target e i prodotti di degradazione eluiti più vicini.
2. Linearità e portata
La linearità deve essere stabilita $50%$ A $150%$ della concentrazione analitica target, achieving a coefficient of determination $R^2 \ge 0.999$. Ciò conferma che la risposta dell'area del picco è direttamente proporzionale alla concentrazione del peptide.
3. Precisione e ripetibilità
La precisione del metodo richiede una deviazione standard relativa ($\testo{RSD}$) di $< 1.0%$ attraverso sei iniezioni consecutive dello stesso lotto di peptidi. Un'elevata variabilità percentuale dell'area indica un equilibrio instabile della colonna o fluttuazioni di temperatura.
4. Limite di rilevamento (LOD) e limite di quantificazione (LOQ)
Per la ricerca e gli sviluppatori di cosmetici, il LOQ definisce la concentrazione più bassa di impurità che può essere riportata quantitativamente con adeguata precisione. La soglia LOQ standard deve raggiungere un rapporto segnale-rumore ($S/N$) of $\ge 10:1$, corresponding to an impurity detection threshold of $\le 0.05%$ zona.
Pillole 3: Tracciabilità delle materie prime & Purezza dei reagenti
La qualità non può essere purificata in un peptide nella fase preparativa finale dell'HPLC; deve essere integrato nel processo sintetico partendo dai derivati degli amminoacidi. Stabilisce il terzo pilastro della documentazione Tracciabilità delle materie prime, rintracciare i materiali di partenza fino ai produttori chimici certificati.
[ Fmoc-Amino Acid Building Blocks ] ---> (Chiral Purity GC-MS: D-Isomer < 0.1% )
                                                  |
[ Coupling Reagents & Solvents   ] ---> (HATU/DMF: Res. Solvent ICH Q3C Limits)
                                                  |
[ Solid-Phase Resin Substrate    ] ---> (Leachable Testing: Heavy Metals USP <232>)
                                                  |
                                                  v
                     +------------------------------------------+
                     | Class 100 Ultra-Sterile Cleanroom SPPS   |
                     +------------------------------------------+
                                                  |
                                                  v
                     +------------------------------------------+
                     | Final Product Analytical Audit & CoAs    |
                     +------------------------------------------+
Metriche di tracciabilità critiche per gli sviluppatori
- Purezza chirale enantiomerica:
- L'SPPS standard utilizza L-amminoacidi. La racemizzazione termica o catalizzata da base durante l'accoppiamento genera diastereomeri di D-amminoacidi. Perché i diastereomeri possono possedere attività biologica o immunogenicità alterate, I CoA delle materie prime devono verificare la purezza enantiomerica ($> 99.9%\testo{ L-isomero}$, $\testo{D-isomero} < 0.1%$).
- Limiti dei solventi residui (Io Q3C):
- SPPS utilizza solventi organici pericolosi tra cui N,N-dimetilformammide (DMF), Diclorometano (DCM), e acido trifluoroacetico (TFA). Spazio di testa della gascromatografia (GC-HS) l'analisi deve quantificare i solventi residui rispetto alla classe ICH Q3C 1, Classe 2, e Classe 3 limiti di esposizione.
- Impurità elementali (USP <232> / <233>):
- Catalizzatori di metalli pesanti (Palladio, Guida, Arsenico, Cadmio, Mercurio) introdotti tramite materie prime o reagenti di accoppiamento devono essere quantificati tramite spettrometria di massa al plasma accoppiato induttivamente (ICP-MS).
- Controllo delle endotossine e della carica batterica:
- Per colture cellulari, ricerca in vivo, o test attivi di formulazione cosmetica topica, La contaminazione da endotossine batteriche induce segnali infiammatori indipendentemente dall’attività biologica del peptide.
- Le specifiche standard impongono il test delle endotossine batteriche tramite test cromogenico LAL (USP <85>) con criteri di accettazione $< 0.01\testo{ UE/mg}$. Le operazioni di produzione avanzate utilizzano Classe 100 produzione di camere bianche sterili per mantenere un rigoroso controllo della carica batterica durante la scissione, purificazione, e liofilizzazione.
Pillole 4: Studi sul degrado forzato & Cinetica di stabilità
I peptidi sono biopolimeri termodinamicamente instabili soggetti a degradazione chimica (deamidazione, ossidazione, idrolisi, racemizzazione) e degrado fisico (aggregazione, precipitazione). La quarta documentazione di base richiede Dati cinetici di degrado forzato e stabilità.
Gli studi sulla degradazione forzata comportano l'esposizione della sequenza peptidica a condizioni di stress deliberate per identificare i percorsi di degradazione e confermare che il metodo analitico RP-HPLC è "indicativo di stabilità" (in grado di risolvere i prodotti di degradazione dalla molecola intatta).
+------------------------------------------------------------------------------------+
|                       FORCED DEGRADATION STRESS SCHEME                             |
+------------------------------------------------------------------------------------+
| 1. Hydrolytic Stress  : 0.1 N HCl (Acid) & 0.1 N NaOH (Base) at 25°C for 24 Hours |
| 2. Oxidative Stress   : 0.1% to 3.0% H2O2 (Hydrogen Peroxide) at 25°C             |
| 3. Thermal Stress     : 40°C / 75% RH & 60°C Dry Heat for 7 to 14 Days            |
| 4. Photolytic Stress  : ICH Q1B Photostability (1.2 Million Lux-Hours UV/Vis)      |
+------------------------------------------------------------------------------------+
Modellazione matematica della cinetica di degradazione
La costante di velocità di degradazione ($k_{grado}$) in condizioni isoterme accelerate segue una cinetica di degradazione del primo ordine:
$$C(T) = C_0 \cdot \exp(-k_{grado} \cdot t)$$
Dove $C_0$ è la purezza iniziale del peptide e $C(T)$ è la purezza al tempo $t$. La dipendenza dalla temperatura della costante di velocità di degradazione è governata dalla relazione di Arrhenius:
$$k_{grado} = A \cdot \exp\left(-\frac{E_a}{R \cdot T}\Giusto)$$
Dove $E_a$ è l'energia di attivazione della reazione di degradazione primaria ($\testo{kJ/mol}$), $R$ è la costante universale dei gas ($8.314\testo{ J/mol}\cdot\text{K}$), $T$ è la temperatura assoluta ($\testo{K}$), e $A$ è il fattore di frequenza.
Per gli sviluppatori di formulazioni cosmetiche, la documentazione sulla stabilità deve definire la cinetica di degradazione nei tamponi del veicolo target (per esempio., pH 5.5 emulsioni acquose) per stabilire i requisiti relativi alla durata di conservazione e alla temperatura di conservazione (per esempio., $-20^\circ\text{C}$ stoccaggio dell'essiccante vs. $2–8^\circ\text{C}$ stabilità liquida).
⚠️ Attenzione: Un CoA rilasciato immediatamente dopo la liofilizzazione non fornisce informazioni sulla stabilità del peptide ricostituito. Richiedere sempre profili di degrado forzato per identificare motivi di sequenza vulnerabili (per esempio., Ossidazione Met/Cys, Deammidazione di Asn-Gly).
Pillole 5: Protocolli di controllo delle modifiche & Accordi formali sulla qualità
La base di riferimento della documentazione finale affronta la coerenza batch-to-batch a lungo termine. Un punto di fallimento comune nell’approvvigionamento di peptidi si verifica quando un fornitore altera il suo processo sintetico, ad esempio cambiando i linker della resina in fase solida, sostituzione dei solventi di purificazione, o trasferire la produzione in una struttura alternativa, senza avvisare il cliente.
Anche se il peptide risultante si incontra $98%$ purezza dell'area, sottili cambiamenti nei profili delle impurità in tracce o nei rapporti dei controioni possono alterare i delicati test biologici o la stabilità della formulazione cosmetica.
Un formale Protocollo di controllo delle modifiche classifica le modifiche di produzione in tre livelli distinti:
                             +-----------------------------------+
                             |     CHANGE-CONTROL DECISION TREE   |
                             +-----------------------------------+
                                               |
         +-------------------------------------+-----------------------------------+
         |                                     |                                   |
         v                                     v                                   v
+------------------+                 +--------------------+              +-------------------+
|  LEVEL 1: MINOR  |                 |  LEVEL 2: MODERATE |              |  LEVEL 3: MAJOR   |
| Packaging Vendor |                 | Column Phase Lot / |              | Synthetic Route / |
| Secondary Spec   |                 | Equipment Model    |              | Site / Solvent    |
+------------------+                 +--------------------+              +-------------------+
         |                                     |                                   |
         v                                     v                                   v
[ Internal Record ]                  [ Customer Notification ]          [ Full Re-Validation ]
[ Annual Summary  ]                  [ Prior to Shipment    ]          [ Prior Approval     ]
- Livello 1 (Modifica minore): Aggiustamenti non critici (per esempio., fornitore di etichette per imballaggi primari) gestiti tramite registri interni di gestione della qualità.
- Livello 2 (Cambiamento moderato): Modifiche ai lotti della fase stazionaria della colonna analitica o ai modelli delle apparecchiature di purificazione. Richiede una notifica formale al cliente insieme ai dati analitici comparativi del lotto prima della spedizione.
- Livello 3 (Cambiamento importante): Modifiche al percorso sintetico (per esempio., fase liquida a fase solida, o ricombinante alla sintesi chimica), chimica della scissione, sistema solvente di purificazione primaria, o l'ubicazione del sito di produzione. Richiede la riconvalida completa del metodo, profilazione comparativa del degrado forzato, e approvazione scritta del cliente prima del rilascio del lotto.
L'elenco di controllo della documentazione sulla qualità del fornitore per gli sviluppatori
Per semplificare la valutazione dei fornitori per i ricercatori biotecnologici, Responsabili della CMC, e sviluppatori di cosmetici, la seguente checklist traduce i cinque pilastri della qualità in una matrice di audit standardizzata.
| Elemento di documentazione | Specifica tecnica / Criteri di accettazione | Metodo di verifica principale | Livello di rischio di revisione |
|---|---|---|---|
| Intestazione CoA specifica del batch | Corrisponde all'ID lotto della fiala, sequenza peptidica, CAS #, teorico vs. MW osservato ($< 5\testo{ ppm}$). | Effettuare un controllo incrociato dell'ID lotto CoA con l'etichetta fisica della fiala. | 🔴Alto |
| Dati grezzi RP-HPLC | Cromatogramma completo, doppia lunghezza d'onda ($214/280\testo{ nm}$), integrazione di base, $R_s \ge 1.5$. | Ispezionare il cromatogramma PDF a grandezza naturale & rapporto di integrazione. | 🔴Alto |
| MS ad alta risoluzione | ESI-TOF / Spettro orbitrap, deconvoluzione dello stato di carica, identificazione dell'addotto ($< 5\testo{ ppm}$). | Ispezionare l'intervallo degli spettri di massa per gli addotti dei gruppi protettivi. | 🔴Alto |
| Contenuto netto di peptidi (PNG) | Analisi elementare quantitativa AAA o CHN che determina la percentuale di base peptidica attiva. | Verificare il valore NPC per correggere i calcoli del dosaggio volumetrico. | 🟡 Medio |
| Quantificazione della controione | TFA$< 1.0%$, Contenuto di acetato o cloruro quantificato tramite cromatografia ionica o 19F-NMR. | Verifica il rapporto del test di contrasto per la sensibilità alla tossicità. | 🟡 Medio |
| Riepilogo della convalida del metodo | Io Q2(R1) allineamento: Specificità ($R_s \ge 1.5$), Linearità ($R^2 \ge 0.999$), LOQ $\le 0.05%$. | Richiedi il documento di riepilogo esecutivo della convalida del metodo. | 🔴Alto |
| Tracciabilità delle materie prime | CoA certificati Fmoc-aminoacidi, purezza chirale enantiomerica ($\testo{D-isomero} < 0.1%$). | Revisione del certificato di origine della materia prima & GC-MS chirale. | 🟡 Medio |
| Solventi residui & Metalli | Solventi residui ICH Q3C (DMF, DCM, TFA) e USP <232> metalli pesanti tramite ICP-MS. | Controllare il rapporto quantitativo GC-HS e ICP-MS. | 🟡 Medio |
| Endotossina & Carico biologico | Saggio cromogenico LAL (USP <85>) $< 0.01\testo{ UE/mg}$; USP della carica batterica <61> limiti sterili. | Esaminare il certificato del lotto di endotossine per l'uso cellulare/in vivo. | 🔴Alto |
| Profilo di degrado forzato | Profili di stress (acido, base, perossido, Calore, leggero) stabilire percorsi di degrado. | Ispezionare i rapporti sulle sollecitazioni forzate del metodo di indicazione della stabilità. | 🟡 Medio |
| Accordo sulla qualità & Cambia controllo | Contratto formale che impone un preavviso scritto per Level 2/3 modifiche sintetiche/del sito. | Eseguire l'accordo bilaterale sulla qualità prima degli ordini di acquisto. | 🔴Alto |
Conclusione tecnica & Passaggi successivi dell'implementazione
Man mano che il mercato dei peptidi di ricerca matura, fare affidamento su dichiarazioni di purezza non verificate e su certificati di analisi generici introduce rischi tecnici ingestibili nella ricerca scientifica e nello sviluppo dei prodotti. Imponendo dati grezzi specifici del lotto, Io Q2(R1) riepiloghi di validazione del metodo, tracciabilità delle materie prime, profili di degrado forzato, e accordi vincolanti sul controllo delle modifiche, i team di sviluppo proteggono la loro integrità di ricerca e la tempistica normativa.
Quando si valutano partner esterni per la produzione di peptidi personalizzati, assicurati che il tuo fornitore gestisca una solida infrastruttura analitica in grado di fornire questo pacchetto di documentazione completo. Operazioni di sintesi specializzate come il MOL Cambia la piattaforma personalizzata di sintesi dei peptidi combinare classe 100 produzione di camere bianche con una gamma completa Verifica mediante spettrometria di massa HPLC ed ESI-TOF, offrendo ai team di sviluppo la garanzia di qualità trasparente richiesta per la riproducibilità, scoperta scientifica di grande impatto.
Riferimenti
- NIH PubMed Centrale (PMC10338602): Standard di riferimento a supporto della qualità delle sostanze farmaceutiche peptidiche sintetiche, Cromatografia, 2023. Collegamento all'articolo PMC
- NIH PubMed Centrale (PMC11806371): Linee guida normative per l'analisi di peptidi e proteine terapeutici, 2025. Collegamento all'articolo PMC
- Linea guida ICH Q2(R1): Validazione delle procedure analitiche: Testo e metodologia, Consiglio internazionale per l'armonizzazione, 2005.
- Linea guida ICH Q3C(R8): Impurità: Linee guida per solventi residui, Consiglio internazionale per l'armonizzazione, 2021.
- Farmacopea degli Stati Uniti (USP <85>): Test delle endotossine batteriche, USP-NF.
- Farmacopea degli Stati Uniti (USP <1058>): Qualificazione dello strumento analitico, USP-NF.