<2>연구 펩타이드 시장의 품질 문서 업그레이드: NOX Peptides의 새로운 테스트 논문에서 얻은 교훈
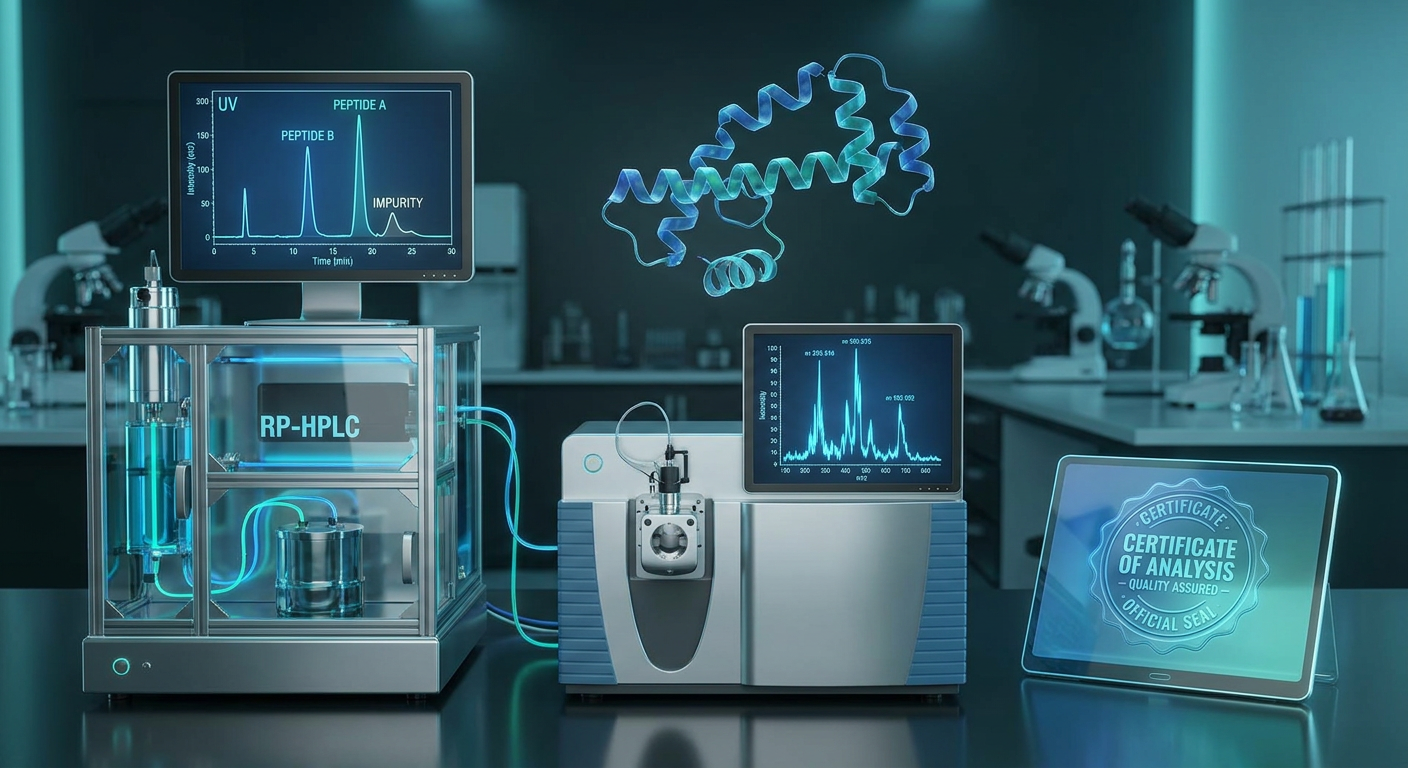
연구용 펩타이드 공급망은 근본적인 구조적 전환을 겪고 있습니다.. 20년 넘게, 생명공학 분야의 실험실 조달, 학술 연구, 매우 허용적인 문서 표준에 의존하는 미용적 활성 개발: 단일 페이지 분석 증명서 (CoA) 정적 텍스트 테이블과 함께 "≥98% 순도"를 주장함. NOX Peptides가 발표한 테스트 논문에서 예시된 최근의 실험실 간 테스트 계획은 이러한 미니멀리즘 접근 방식에 내재된 심각한 기술적 취약점을 노출시켰습니다..
독립적인 분석 감사를 통해 문서화된 분석법 매개변수 없이 생성된 헤드라인 순도 비율이 밝혀졌습니다., 원시 크로마토그래피 베이스라인, 또는 고분해능 질량 스펙트럼은 중요한 불순물을 가리는 경우가 많습니다.. 동시 용리 결실 서열 ($n-1, n-2$), 라세미화된 부분입체이성질체, 비휘발성 잔류 반대이온, 반응하지 않은 커플링 시약은 비선택적 분석 조건에서 검출되지 않고 통과하는 경우가 많습니다..
고급 수석 조사관용, CMC 리드, 화장품 제형 과학자, 업그레이드 연구 펩타이드 품질 문서화 수동적 관리 검사에서 활성 감사 프로토콜로의 전환은 더 이상 선택 사항이 아닙니다.. 이 기술 분석에서는 연구 개발에 필요한 최신 품질 문서의 5가지 핵심 요소를 검토합니다., 국제 분석 프레임워크에 기반을 둡니다., 이를 실행 가능한 공급업체 평가 체크리스트로 변환합니다..
헤드라인의 순수함을 넘어: 연구 펩타이드 베이스라인이 진화하는 이유
합성 펩타이드 화학에서, 고체상 펩타이드 합성 (SPSS) Fmoc/tBu 탈보호의 반복적인 사이클 시퀀스를 포함합니다., 아미노산 결합, 글로벌 분열, 및 역상 분취 크로마토그래피. 왜냐하면 아스파르트이미드 형성과 같은 부반응이 있기 때문입니다., 메티오닌 산화, 불완전한 결합 - 매 사이클마다 발생, 생성된 조 혼합물에는 구조적으로 유사한 불순물이 포함되어 있습니다..
표준 역상 고성능 액체 크로마토그래피 (RP-HPLC) assay evaluates purity by calculating the area-percent of the target peak relative to total integrated peaks at a UV wavelength of $214\text{ nm}$ (펩타이드 백본 흡수) or $280\text{ nm}$ (방향족 아미노산 흡수). 하지만, 면적% 순도는 크로마토그래피 분해능에 전적으로 의존합니다. ($R_s$).
표적 펩타이드 피크 사이의 크로마토그래피 분해능 ($티_{r2}$) 인접한 불순물 피크 ($티_{r1}$) 기준선 피크 폭 $w_1$ 및 $w_2$는 수학적 관계로 정의됩니다.:
$$R_s = \frac{2 (티_{r2} – t_{r1})}{w_1 + w_2}$$
분석용 RP-HPLC 방법이 지나치게 가파른 유기 용매 기울기를 사용하는 경우 (예를 들어, $10%$ 에게 $90%$ 아세토니트릴 10 분), $R_s$가 아래로 떨어짐 1.0. 이러한 압축된 조건에서, 밀접하게 용리되는 불순물은 주 피크 바로 아래에서 공동 용리됩니다.. 압축된 기울기에서 "99% 면적 순도" 값을 산출하는 단일 겉보기 피크를 표시하는 샘플에는 실제로 다음이 포함될 수 있습니다. 15% 얕은 분석법을 통해 분석할 때 부분입체이성질체 또는 결실 불순물이 더 많습니다., 최적화된 그래디언트 방법.
에 따르면 NIH PMC 합성 펩타이드 참조 표준 프레임워크, 합성 펩타이드 약물 물질의 분석적 특성 분석에는 RP-HPLC 순도가 액체 크로마토그래피-질량 분석법과 직접 결합되는 엄격한 직교 방법이 필요합니다. (LC-MS/MS), 아미노산 분석 (AAA), 그리고 핵자기공명 (NMR) 분광학. 고사양 합성 제공업체, 포함하여 MOL, 맞춤형 펩타이드 합성 플랫폼 변경, 원시를 제공하여 이러한 표준에 부합, 제조된 모든 로트에 대한 비압축 크로마토그래피 데이터 및 고해상도 질량 스펙트럼.
의사 1: 배치별 분석 증명서 (CoA) 원시 데이터 포함
방어 가능한 분석 인증서는 특정 내용을 반영하는 감사 가능한 과학 문서여야 합니다., 고립된 제조 실행. 여러 배치 번호에 걸쳐 동일한 크로마토그램을 다시 인쇄하는 일반 또는 "템플릿" CoA는 심각한 규정 준수 위반을 나타냅니다..
+-----------------------------------------------------------------------------------+
|                        BATCH-SPECIFIC CoA COMPONENT ARCHITECTURE                  |
+-----------------------------------------------------------------------------------+
| 1. Traceability Header : Batch ID, Sequence, CAS, Theoretical MW, Manufacturing Date |
| 2. Raw RP-HPLC Data   : UV Wavelength (214/280 nm), Mobile Phase, Column, R_s > 1.5   |
| 3. HR-MS Spectra      : ESI-TOF / Orbitrap, Mass Accuracy < 5 ppm, Charge Deconvolution  |
| 4. Net Peptide Content: AAA / CHN Elemental Analysis vs. Acetate/TFA Salt Content |
| 5. Safety Assays      : Bioburden (USP <61>), Endotoxin (USP <85> LAL Chromogenic)     |
+-----------------------------------------------------------------------------------+
포괄적인 CoA를 위한 필수 분석 요구 사항
- 원시 RP-HPLC 크로마토그램:
- 전체 축 배율을 표시해야 합니다. (보존 시간(분) 대. 흡광도(mAU)), 완전한 기준 통합, 보존 시간을 나열하는 피크 보고서 테이블, 피크 지역, 피크 높이, 및 개별 면적 비율.
- 이중 파장 감지 ($214\텍스트{ nm}$ for peptide amide bonds and $280\text{ nm}$ Trp/Tyr/Phe 잔기의 경우) 비방향족 불순물의 과소정량을 방지하기 위해.
- 고분해능 질량분석법 (HR-MS):
- 전기분무 이온화 비행 시간 (ESI-TOF) 또는 $ 이내의 질량 정확도를 제공하는 Orbitrap 질량 분석기< 5\텍스트{ ppm}$ 이론적 단일동위원소 또는 평균 분자량.
- 다중 전하 상태 이온을 보여주는 디콘볼루션된 스펙트럼 ($[\텍스트{중}+\텍스트{시간}]^+$, $[\텍스트{중}+2\텍스트{시간}]^{2+}$, $[\텍스트{중}+3\텍스트{시간}]^{3+}$) 잘린 서열이나 공유 부가물을 배제하기 위해 (예를 들어, $+100\텍스트{ 그리고}$ trifluoroacetyl adducts or $+56\text{ 그리고}$ tBu 보호 잔여물).
- 순 펩타이드 함량 (NPC) 대. 총 건조 질량:
- 동결건조된 펩타이드는 그렇지 않습니다. 100% 순수 펩타이드 베이스; 그들은 유리 펩타이드로 구성되어 있습니다, 결합된 반대이온 (일반적으로 트리플루오로아세테이트 또는 아세테이트), 그리고 잔여 수분 ($3-8%$).
- 순 펩타이드 함량 (아미노산 분석 또는 질소 원소 분석으로 결정) 활성 펩타이드 염기의 실제 농도를 계산합니다.:
$$\텍스트{NPC (%)} = \frac{\텍스트{활성 펩타이드 염기의 질량}}{\텍스트{총 동결건조 질량}} \타임스 100$$
NPC 결정 없이, 총 분말 중량을 기반으로 한 생물학적 분석 또는 미용 활성 투여량 계산은 사이의 체계적인 오류율을 초래합니다. $15%$ 그리고 $30%$.
핵심 내용: CoA에 텍스트로만 구성된 요약표를 허용하지 마세요.. 원시를 요구하다, 배치별 통합 테이블과 장비 매개변수를 갖춘 편집되지 않은 RP-HPLC 크로마토그램 및 ESI-MS 질량 스펙트럼.
의사 2: 분석법 검증 요약 (나는 Q2(R1)/2분기(R2) 기준)
분석 결과의 신뢰성은 이를 생성하는 데 사용된 방법만큼만 신뢰할 수 있습니다.. 두 번째로 중요한 문서 기반은 분석법 검증 요약, 이는 분석 RP-HPLC 및 MS 절차가 국제 조화 협의회를 준수함을 입증합니다. (나) 2분기(R1)/2분기(R2) 지침.
최근에 설명된 대로 치료 펩타이드 분석을 위한 규제 지침, 공급업체는 맞춤형 연구 펩타이드에 대한 4가지 핵심 검증 매개변수를 설정하고 요약해야 합니다.:
                  +----------------------------------------------+
                  |    ICH Q2(R1) METHOD VALIDATION PARAMETERS    |
                  +----------------------------------------------+
                                         |
     +-------------------+---------------+-------------------+-------------------+
     |                   |                                   |                   |
     v                   v                                   v                   v
+------------+  +------------------+                +------------------+  +-------------+
| SPECIFICITY|  |    LINEARITY     |                |   REPEATABILITY  |  |   LOD / LOQ |
| R_s >= 1.5 |  | R^2 >= 0.999     |                |   RSD < 1.0%     |  | LOQ = 0.05% |
| Impurity   |  | 50% - 150%       |                | 6 Consecutive    |  | Signal/Noise|
| Resolution |  | Concentration    |                | Injection Runs   |  |   >= 10:1   |
+------------+  +------------------+                +------------------+  +-------------+
1. 특성 & 해결
이 방법은 합성 관련 불순물로부터 표적 펩타이드의 완전한 분리를 입증해야 합니다., $n-1$ 삭제 시퀀스 포함, D-아미노산 부분입체이성질체, 및 절단 부산물. The acceptance criterion requires peak resolution $R_s \ge 1.5$ 목표 피크와 가장 가까운 용리 분해 산물 사이.
2. 선형성과 범위
선형성은 전체에 걸쳐 설정되어야 합니다. $50%$ 에게 $150%$ 목표 분석 농도, achieving a coefficient of determination $R^2 \ge 0.999$. 이는 피크 면적 반응이 펩타이드 농도에 정비례한다는 것을 확인시켜 줍니다..
3. 정밀도와 반복성
분석법 정밀도에는 상대 표준 편차가 필요합니다. ($\텍스트{RSD}$) $의< 1.0%$ 동일한 펩타이드 배치를 6회 연속 주입하여. 높은 면적% 변동성은 컬럼 평형이 불안정하거나 온도 변동이 있음을 나타냅니다..
4. 검출 한계 (LOD) 및 정량한계 (LOQ)
연구 및 화장품 개발자용, LOQ는 적절한 정밀도로 정량적으로 보고될 수 있는 최저 불순물 농도를 정의합니다.. 표준 LOQ 임계값은 신호 대 잡음비를 달성해야 합니다. ($S/N$) of $\ge 10:1$, corresponding to an impurity detection threshold of $\le 0.05%$ 영역.
의사 3: 원자재 추적성 & 시약 순도
최종 분취 HPLC 단계에서는 품질을 펩타이드로 정제할 수 없습니다.; 아미노산 유도체를 시작하는 합성 과정에 포함되어야 합니다.. 세 번째 문서 원칙은 다음과 같습니다. 원자재 추적성, 출발 물질을 인증된 화학 제조업체로 추적.
[ Fmoc-Amino Acid Building Blocks ] ---> (Chiral Purity GC-MS: D-Isomer < 0.1% )
                                                  |
[ Coupling Reagents & Solvents   ] ---> (HATU/DMF: Res. Solvent ICH Q3C Limits)
                                                  |
[ Solid-Phase Resin Substrate    ] ---> (Leachable Testing: Heavy Metals USP <232>)
                                                  |
                                                  v
                     +------------------------------------------+
                     | Class 100 Ultra-Sterile Cleanroom SPPS   |
                     +------------------------------------------+
                                                  |
                                                  v
                     +------------------------------------------+
                     | Final Product Analytical Audit & CoAs    |
                     +------------------------------------------+
개발자를 위한 중요한 추적성 지표
- 거울상 이성질체 키랄 순도:
- 표준 SPPS는 L-아미노산을 활용합니다.. 커플링 중 열 또는 염기 촉매 라세미화는 D-아미노산 부분입체이성체를 생성합니다.. 부분입체이성질체는 변경된 생물학적 활성이나 면역원성을 가질 수 있기 때문에, 원료 CoA는 거울상이성질체 순도를 검증해야 합니다. ($> 99.9%\텍스트{ L-이성체}$, $\텍스트{D-이성질체} < 0.1%$).
- 잔류 용매 한계 (나는 Q3C):
- SPPS는 N을 포함한 유해 유기 용매를 사용합니다.,N-디메틸포름아미드 (DMF), 디클로로메탄 (DCM), 및 트리플루오로아세트산 (TFA). 가스 크로마토그래피 헤드스페이스 (GC-HS) 분석에서는 ICH Q3C 클래스에 대해 잔류 용매를 정량화해야 합니다. 1, 수업 2, 및 클래스 3 노출 제한.
- 원소 불순물 (USP <232> / <233>):
- 중금속 촉매 (보장, 선두, 비소, 카드뮴, 수은) 원료 또는 결합 시약을 통해 도입된 물질은 유도 결합 플라즈마 질량 분석법을 통해 정량화되어야 합니다. (ICP-MS).
- 내독소 및 바이오버든 제어:
- 세포 배양용, 생체 내 연구, 또는 국소 화장품 제형 활성 테스트, 박테리아 내독소 오염은 펩타이드 생물학적 활성과 무관하게 염증 신호를 유도합니다.
- 표준 사양에서는 LAL 발색 분석을 통한 세균 내독소 테스트를 요구합니다. (USP <85>) 승인 기준 포함 $< 0.01\텍스트{ EU/mg}$. 고급 제조 작업에서는 수업 100 멸균 클린룸 제조 절단 중 엄격한 바이오버든 제어를 유지하기 위해, 정화, 및 동결건조.
의사 4: 강제 분해 연구 & 안정성 역학
펩티드는 화학적 분해를 받기 쉬운 열역학적으로 불안정한 생체고분자입니다. (탈아미드화, 산화, 가수 분해, 인종화) 그리고 물리적인 저하 (집합, 강수량). 네 번째 문서 기준선에는 다음이 필요합니다. 강제 분해 및 안정성 동역학 데이터.
강제 분해 연구에는 펩타이드 서열을 의도적인 스트레스 조건에 노출시켜 분해 경로를 식별하고 분석 RP-HPLC 방법이 "안정성을 나타내는"지 확인하는 작업이 포함됩니다. (온전한 분자로부터 분해 생성물을 분해할 수 있음).
+------------------------------------------------------------------------------------+
|                       FORCED DEGRADATION STRESS SCHEME                             |
+------------------------------------------------------------------------------------+
| 1. Hydrolytic Stress  : 0.1 N HCl (Acid) & 0.1 N NaOH (Base) at 25°C for 24 Hours |
| 2. Oxidative Stress   : 0.1% to 3.0% H2O2 (Hydrogen Peroxide) at 25°C             |
| 3. Thermal Stress     : 40°C / 75% RH & 60°C Dry Heat for 7 to 14 Days            |
| 4. Photolytic Stress  : ICH Q1B Photostability (1.2 Million Lux-Hours UV/Vis)      |
+------------------------------------------------------------------------------------+
분해 동역학의 수학적 모델링
분해율 상수 ($케이_{정도}$) 등온 가속 조건에서는 1차 분해 동역학을 따릅니다.:
$$기음(티) = C_0 \cdot \exp(-케이_{정도} \cdot t)$$
$C_0$는 초기 펩타이드 순도이고 $C는(티)$ $t$ 시간의 순도는 다음과 같습니다.. 분해 속도 상수의 온도 의존성은 Arrhenius 관계에 의해 결정됩니다.:
$$케이_{정도} = A \cdot \exp\left(-\분수{E_a}{R \cdot T}\오른쪽)$$
여기서 $E_a$는 1차 분해 반응의 활성화 에너지입니다. ($\텍스트{kJ/mol}$), $R$는 보편적인 기체 상수입니다. ($8.314\텍스트{ J/mol}\cdot\text{케이}$), $T$는 절대온도 ($\텍스트{케이}$), $A$는 주파수 요소입니다..
화장품 제형 개발자를 위한, 안정성 문서는 대상 차량 버퍼의 저하 동역학을 정의해야 합니다. (예를 들어, pH 5.5 수성 에멀젼) 유통 기한 및 보관 온도 요구 사항 설정 (예를 들어, $-20^\circ\text{기음}$ 건조제 저장 대. $2–8^\circ\text{기음}$ 액체 안정성).
⚠️ 경고: 동결건조 직후 발급된 CoA는 재구성된 펩타이드 안정성에 관한 정보를 전혀 제공하지 않습니다.. 취약한 서열 모티프를 식별하기 위해 항상 강제 분해 프로파일을 요청하십시오. (예를 들어, Met/Cys 산화, Asn-Gly 탈아미드화).
의사 5: 변경 제어 프로토콜 & 공식 품질 계약
최종 문서 기준선은 장기적인 배치 간 일관성을 다룹니다.. 펩타이드 조달에서 흔히 발생하는 실패 지점은 공급업체가 고체상 수지 링커를 변경하는 등 합성 공정을 변경할 때 발생합니다., 정제용매 대체, 또는 고객에게 알리지 않고 제조 시설을 대체 시설로 이전.
생성된 펩타이드가 만나도 $98%$ 면적 순도, 미량 불순물 프로파일 또는 반대이온 비율의 미묘한 변화는 섬세한 생물학적 검정 또는 화장품 제제 안정성을 방해할 수 있습니다..
형식적인 변경 제어 프로토콜 제조 수정을 세 가지 수준으로 분류합니다.:
                             +-----------------------------------+
                             |     CHANGE-CONTROL DECISION TREE   |
                             +-----------------------------------+
                                               |
         +-------------------------------------+-----------------------------------+
         |                                     |                                   |
         v                                     v                                   v
+------------------+                 +--------------------+              +-------------------+
|  LEVEL 1: MINOR  |                 |  LEVEL 2: MODERATE |              |  LEVEL 3: MAJOR   |
| Packaging Vendor |                 | Column Phase Lot / |              | Synthetic Route / |
| Secondary Spec   |                 | Equipment Model    |              | Site / Solvent    |
+------------------+                 +--------------------+              +-------------------+
         |                                     |                                   |
         v                                     v                                   v
[ Internal Record ]                  [ Customer Notification ]          [ Full Re-Validation ]
[ Annual Summary  ]                  [ Prior to Shipment    ]          [ Prior Approval     ]
- 수준 1 (사소한 변화): 중요하지 않은 조정 (예를 들어, 주요 포장 라벨 공급업체) 내부 품질관리 로그를 통해 관리.
- 수준 2 (적당한 변화): 분석 컬럼 고정상 로트 또는 정제 장비 모델의 변경. 배송 전 비교 배치 분석 데이터와 함께 공식적인 고객 통지가 필요합니다..
- 수준 3 (주요 변경 사항): 합성 경로 변경 (예를 들어, 액체상에서 고체상으로, 또는 화학적 합성에 대한 재조합), 분열 화학, 1차 정제 용매 시스템, 또는 제조현장 위치. 전체 방법 재검증 필요, 비교 강제 저하 프로파일링, 일괄 출시 전 서면 고객 승인.
개발자를 위한 공급업체 품질 문서 체크리스트
생명공학 연구자를 위한 벤더 평가를 간소화하기 위해, CMC 관리자, 그리고 화장품 개발자, 다음 체크리스트는 5가지 품질 원칙을 표준화된 감사 매트릭스로 변환합니다..
| 문서 항목 | 기술 사양 / 수락 기준 | 1차 검증 방법 | 감사 위험 수준 |
|---|---|---|---|
| 배치별 CoA 헤더 | 바이알 로트 ID와 일치, 펩티드 서열, 카스 #, 이론적 대. 관찰된 MW ($< 5\텍스트{ ppm}$). | CoA 로트 ID를 실제 바이알 라벨과 대조 확인. | 🔴 높음 |
| RP-HPLC 원시 데이터 | 완전한 크로마토그램, 이중 파장 ($214/280\텍스트{ nm}$), 기준 통합, $R_s \ge 1.5$. | 전체 규모 PDF 크로마토그램 검사 & 통합 보고서. | 🔴 높음 |
| 고해상도 MS | ESI-TOF / Orbitrap 스펙트럼, 충전 상태 디콘볼루션, 부가물 식별 ($< 5\텍스트{ ppm}$). | 보호 그룹 부가물의 질량 스펙트럼 범위 검사. | 🔴 높음 |
| 순 펩타이드 함량 (NPC) | 활성 펩타이드 기본 비율을 결정하는 정량적 AAA 또는 CHN 원소 분석. | NPC 값을 확인하여 용적 투여량 계산을 수정하세요.. | 🟡 중간 |
| 반대이온 정량화 | TFA$< 1.0%$, 이온 크로마토그래피 또는 19F-NMR을 통해 정량화된 아세트산염 또는 염화물 함량. | 독성 민감도에 대한 반대이온 시험 보고서 감사. | 🟡 중간 |
| 분석법 검증 요약 | 나는 Q2(R1) 조정: 특성 ($R_s \ge 1.5$), 선형성 ($R^2 \ge 0.999$), LOQ $\le 0.05%$. | 요청 방법 검증 요약 문서. | 🔴 높음 |
| 원자재 추적성 | 인증된 Fmoc-아미노산 CoA, 거울상이성질체 키랄 순도 ($\텍스트{D-이성질체} < 0.1%$). | 원자재 원산지 증명서 검토 & 키랄 GC-MS. | 🟡 중간 |
| 잔류용매 & 궤조 | ICH Q3C 잔류용매 (DMF, DCM, TFA) 그리고 USP <232> ICP-MS를 통한 중금속. | GC-HS 및 ICP-MS 정량 보고서 감사. | 🟡 중간 |
| 내독소 & 바이오버든 | LAL 발색 분석 (USP <85>) $< 0.01\텍스트{ EU/mg}$; 바이오버든 USP <61> 무균 한도. | 세포/생체 내 사용을 위한 배치 엔도톡신 인증서 검토. | 🔴 높음 |
| 강제 저하 프로필 | 스트레스 프로필 (산, 베이스, 과산화물, 열, 빛) 분해 경로 확립. | 안정성 표시 방법 강제 응력 보고서 검사. | 🟡 중간 |
| 품질 계약 & 변경 제어 | 레벨에 대한 사전 서면 통지를 의무화하는 공식 계약 2/3 합성/사이트 변경. | 구매 주문 전 상호 품질 계약 체결. | 🔴 높음 |
기술적 결론 & 구현 다음 단계
연구용 펩타이드 시장이 성숙해짐에 따라, 검증되지 않은 순도 주장과 일반 분석 인증서에 의존하면 과학 연구 및 제품 개발에 관리하기 어려운 기술적 위험이 발생합니다.. 배치별 원시 데이터를 의무화함으로써, 나는 Q2(R1) 방법 검증 요약, 원료 추적성, 강제 저하 프로필, 구속력 있는 변경 통제 계약, 개발팀은 연구 무결성과 규제 일정을 보호합니다..
외부 맞춤형 펩타이드 제조 파트너 평가 시, 공급업체가 완벽한 문서 패키지를 제공할 수 있는 강력한 분석 인프라를 운영하는지 확인하세요.. 다음과 같은 특수 합성 작업 MOL, 맞춤형 펩타이드 합성 플랫폼 변경 결합 클래스 100 포괄적인 클린룸 제조 HPLC 및 ESI-TOF 질량 분석법 검증, 개발 팀에 재현 가능 제품에 필요한 투명한 품질 보증을 제공합니다., 영향력이 큰 과학적 발견.
참고자료
- NIH 퍼브메드 센트럴 (PMC10338602): 합성 펩타이드 원료의약품의 품질을 뒷받침하는 참조 표준, 크로마토그래피, 2023. PMC 기사 링크
- NIH 퍼브메드 센트럴 (PMC11806371): 치료 펩타이드 및 단백질 분석을 위한 규제 지침, 2025. PMC 기사 링크
- ICH 가이드라인 Q2(R1): 분석 절차의 검증: 텍스트 및 방법론, 국제조화협의회, 2005.
- ICH 가이드라인 Q3C(R8): 불결: 잔류용매 가이드라인, 국제조화협의회, 2021.
- 미국 약전 (USP <85>): 세균 내독소 테스트, USP-NF.
- 미국 약전 (USP <1058>): 분석 기기 적격성 평가, USP-NF.