Überbrückung von ML-Peptidvorhersagen zu laborfertigen Sequenzen: Lehren aus Modellen mit großen Merkmalen und Designstudien
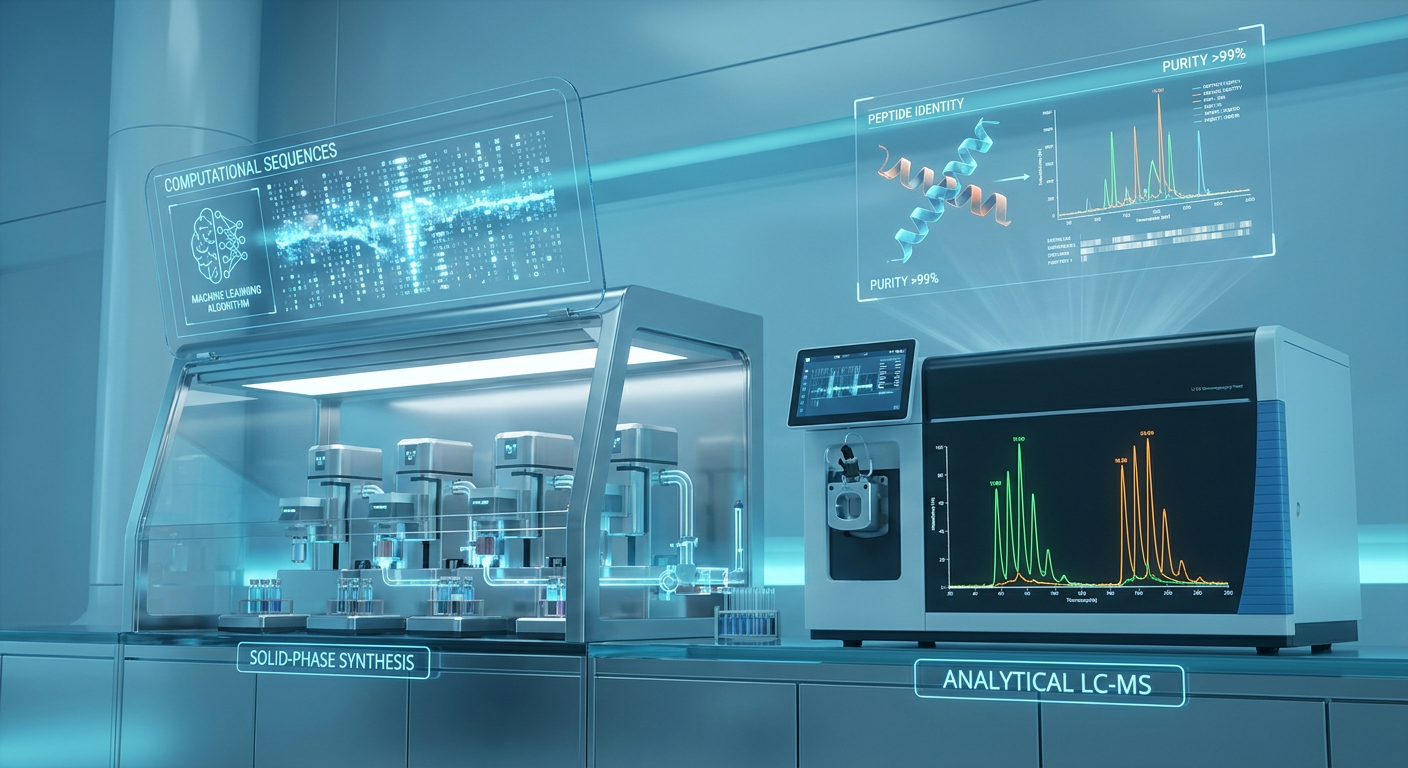
Generative künstliche Intelligenz, Diffusionsalgorithmen, und Sprachmodelle mit großen Merkmalen haben den Verlauf der Peptidentdeckung verändert. Computerplattformen können Milliarden von Kandidatensequenzen innerhalb von Stunden auswerten, Bewertung von Kandidaten hinsichtlich ihrer Bindungsaffinität, Rezeptorselektivität, und vorhergesagte Sekundärstruktur. Jedoch, Forschungsteams erleben beim Übergang von In-silico-Hits zu physischen Nasslabortests häufig einen starken Rückgang der Erfolgsquoten. Ein rechnerisch optimiertes Peptid, das ganz oben punktet 0.1% eines virtuellen Screens kann während der Festphasen-Peptidsynthese völlig ausfallen (SPSS), Aggregat während der TFA-Spaltung, oder kolloidale Anordnungen bilden, die in Screening-Assays falsch positive Signale erzeugen.
Übersetzen von Vorhersagen des maschinellen Lernens in testbare Ergebnisse, Die Herstellung hochreiner Peptide erfordert ein experimentell geeignetes Sequenztriage-Framework. Anstatt Rechenergebnisse als endgültige Kandidaten zu behandeln, Führende Entdeckungsteams wenden einen sekundären Herstellbarkeitsfilter an, der die physischen Montagegrenzen bewertet, führt vorhersehbare Modifikationschemien ein, und unterzieht Kandidaten einer vierstufigen orthogonalen Validierungspipeline, bevor in umfangreiche Bioassays investiert wird.
Warum Modelle des maschinellen Lernens zu Wet-Lab-Ausfällen führen
Die meisten Deep-Learning-Modelle für das Peptiddesign arbeiten in einem idealen Energie- oder Strukturraum. Algorithmen, die auf statischen PDB-Cokristallstrukturen oder Affinitätsdaten trainiert werden, optimieren die Zielinteraktionsenergie, elektrostatische Komplementarität, und Diederstabilität des Rückgrats. Jedoch, Diese Modelle berücksichtigen selten die chemische Physik der schrittweisen Peptidkettenverlängerung auf einem festen Träger.
Wenn ein Computermodell eine 20-mer- oder 30-mer-Sequenz generiert, die reich an hydrophoben Resten ist, β-Faltblatt-fördernde Motive, oder sperrige Seitenketten, es übersieht die physikalischen Mechanismen der Peptidassemblierung. Während der Fmoc-Festphasenpeptidsynthese, wie die wachsende Peptidkette reicht 8 Zu 15 Aminosäuren lang, Wasserstoffbrückenbindungen zwischen Ketten und innerhalb der Kette können die Bildung einer β-Faltblatt-Sekundärstruktur direkt auf der Harzmatrix induzieren. Dieses Phänomen, bekannt als Harzaggregation, schränkt das Quellen des Lösungsmittels ein und schützt das N-terminale Amin vor eindringenden aktivierten Aminosäuren.
Schlüssel zum Mitnehmen: Hohe rechnerische Bindungswerte garantieren keine physikalische Synthetisierbarkeit. Ungefilterte Ergebnisse des maschinellen Lernens konzentrieren häufig hydrophobe und β-Faltblatt-fördernde Rückstände, die eine starke Harzaggregation verursachen, unvollständige Kopplung, und verkürzte Verunreinigungen während der Festphasensynthese.
Die Harzaggregation führt bei der Ausführung im Nasslabor zu zwei primären Fehlerarten:
- Unvollständige Fmoc-Entschützung: Die Aggregation zwischen den Ketten schränkt den Zugang von Piperidin zur N-terminalen Fmoc-Gruppe ein. In der Flusssynthese, Dies äußert sich in abgeflachten und verbreiterten UV-Entschützungsprofilen. In der Batch-Synthese, Bei unvollständiger Entschützung sind die Blätter abgeschnitten, Fmoc-geschützt, oder acetylierte Nebenprodukte, die sich durch präparative Umkehrphasen-HPLC nur schwer vom Zielpeptid trennen lassen.
- Kopplungsabschwächung und sterische Hinderung: Sperrige oder ladungsdichte benachbarte Reste (wie aufeinanderfolgende Arg, Mit, Val, oder Leu-Gruppen) erzeugen lokale sterische Überlastung. Standardmäßige kolorimetrische Kopplungstests, einschließlich Ninhydrin und TNBS, führen häufig zu falsch-negativen Ergebnissen, sobald ein schwerer Harzkollaps auftritt, Verstecken nicht umgesetzter Ketten, bis Massenspektrometrie umfangreiche Deletionssequenzen enthüllt.
Quantitative Sequenzherstellbarkeitsfilter
Um zu verhindern, dass Dead-End-Sequenzen in die Synthesepipeline gelangen, Rechentreffer müssen quantitative Triage-Filter durchlaufen, bevor die chemische Synthese beginnt.
Kandidatengeneration (In Silico) → Herstellbarkeit & Aggregationsscreening → Chemische Modifikation & Schutzstrategie → Physische SPPS-Montage → Abgestufte biophysikalische Qualitätskontrolle
1. Inline-Fmoc-Entschützung & Lösungsaggregationsmetriken
Beim Synthetisierbarkeitsscreening werden historische Flusssynthesespuren mit den Regeln der physikalischen Chemie kombiniert. Zwei Schlüsselkennzahlen quantifizieren das Aggregationsrisiko:
- Aggregationsfaktor (VON): Abgeleitet aus der Inline-UV-Absorption während der Fmoc-Entfernung in der Flusssynthese, definiert als die Differenz zwischen der Breite des Entschützungspeaks und seiner Höhe (AF = Wₙ – Hₙ). Sequenzen mit AF-Anzeige > 20 oder Entschützungspeakverbreiterung größer als 20% Im Vergleich zu frühen Zyklen besteht ein erhebliches Syntheserisiko. Wie gezeigt in die Nature Chemistry-Studie zur Peptidsyntheseaggregation (2026), Sequenzzusammensetzung und hydrophobe Clusterbildung sind die Ursache für diese Entschützungsanomalien.
- Aggregationsindex (KI): Bewertet die kolloidale Anordnung im Lösungszustand mittels UV-Spektrophotometrie über zwei Wellenlängen: KI = (A₃₅₀/A₂₈₀ – A₃₅₀) × 100 Eine KI unten 3 zeigt ein klares Zeichen an, Monomerlösung. Eine KI dazwischen 3 Und 30 spiegelt leichte Oligomerisierung wider, während eine KI oben 30 weist auf eine starke kolloidale Aggregation hin, die die Flüssigkeitschromatographie und biologische Tests beeinträchtigen kann.
2. Hydropathie, Aufladung, und strukturelle Tendenz
Die Sequenzzusammensetzung bestimmt sowohl die Durchführbarkeit von SPPS als auch die Wasserlöslichkeit:
- SOSSE (Großer Durchschnitt der Hydropathie): Sequenzen mit einem GRAVY-Score größer als +0.4 sind stark hydrophob und neigen während der HPLC-Reinigung zur Ausfällung.
- Hydrophobe Triaden: Aufeinanderfolgende hydrophobe Aminosäuren (z.B., Wahl-Wahl-Wahl, Phe-Ile-Leu, Trp-Trp-Val) lösen während SPPS eine schnelle β-Faltblatt-Aggregation aus. Einfügen geladener Rückstände (Lys, Arg, Glu) oder strukturstörende Aminosäuren reduzieren diese Tendenz.
- Isoelektrischer Punkt (Pi) Ausrichtung: Peptide mit einem pI nahe dem pH-Wert des physiologischen Puffers (pH-Wert 7,0–7,4) weisen bei zellbasierten Tests häufig eine schlechte Löslichkeit auf.
3. Chemische Instabilität und Nebenreaktionsmotive
Computerdesigns müssen auf reaktive Aminosäurepaare überprüft werden, die während der Synthese spontan abgebaut werden, Spaltung, oder Lagerung:
- Asp-Pro-Spaltung: Säurelabile Dipeptidbindungen, die während der Standardisierung einer schnellen Autolyse unterliegen 95% TFA-Spaltung.
- Asn-Gly- und Asp-Gly-Aspartimid-Bildung: Der Ringschluss unter basischen Piperidin-Entschützungsbedingungen führt zu Succinimid-Zwischenprodukten, was zu α führt- und β-Aspartyl-Nebenprodukte.
- Met- und Trp-Oxidation: Methioninreste oxidieren leicht zu Sulfoxiden, während Tryptophan bei der TFA-Spaltung in Scavenger-Cocktails t-butylierte oder polymere Nebenprodukte bildet (z.B., Sommerzeit, Thioanisol, Wasser, Phenol) sind falsch ausbalanciert.
- N-terminale Gln-Cyclisierung: Glutamin an Position 1 unter sauren oder neutralen Lagerungsbedingungen spontan zu Pyroglutamat zyklisiert.
Quantitative Herstellbarkeits-Triage-Matrix
| Metrisch / Besonderheit | Idealer Zielbereich | Grenze (Benötigt chemische Hilfsmittel) | Schwellenwert für die Ablehnung bei hohem Risiko | Konsequenz aus dem Nasslabor |
|---|---|---|---|---|
| Länge (Rückstände) | 5 – 25 Aminosäuren | 26 – 40 Aminosäuren | > 45 Aminosäuren | Exponentieller Rückgang der Rohölausbeute; hohe Kürzungsrate |
| GRAVY-Ergebnis | -0.8 Zu +0.2 | +0.2 Zu +0.5 | > +0.5 | Schwere Wasserunlöslichkeit; Reinigungsfehler |
| Aggregationsfaktor (VON) | < 10 | 10 – 20 | > 20 | Abgeflachte Fmoc-Entschützungspeaks; nicht umgesetzte Aminosäuren |
| Isoelektrischer Punkt (Pi) | < 5.5 oder > 8.5 | 5.8 – 6.5 oder 7.8 – 8.2 | 6.8 – 7.5 | Isoelektrische Ausfällung in physiologischen Puffern |
| Cys-Inhalt | 0 – 2 Rückstände | 3 – 4 Rückstände (kontrolliert) | > 4 ungepaarte Cys Peptidsynthese | Fehlpaarige Disulfidbrücken; oxidative Oligomerisierung |
| Ungeschütztes Met / Trp | 0 Rückstände | 1 Rückstand (Aasfresser erforderlich) | ≥ 2 Rückstände | Schnelle Oxidation und Adduktbildung während der TFA-Spaltung |
In Silico Vorhersage vs. Physische Nasslabor-Realität
<Fokus auf tIn Silico-Optimierung Lieferant von Code-Peptiden„>Feature-Domäne
Fokus auf In-Silico-Optimierung
Physische Einschränkungen im Nasslabor / Fehlermodus
Praktische Minderungsstrategie
<Verwenden Sie PEG-Harze mit geringer Substitution und chaotrope Additive (LiCl/DMF) Ch-Peptid(Arg, Mit, Val)
| Sekundärstruktur | Maximiert die α-Helix / Stabilität des β-Faltblatts an der Zielbindungsstelle | β-Faltblatt-Aggregation zwischen den Ketten direkt auf dem Harzträger | Fügen Sie Pseudoprolin-Dipeptide oder Rückgrat-Schutzgruppen ein (Dmb/Hmb) |
| Rückstandshydrophobie | Verpackt hydrophobe Kerne für eine hohe Bindungsaffinität | Geringe Wasserlöslichkeit, HPLC-Fällung, und Säulenverschmutzung | Ausgleichsladungsverteilung; enthalten polare solubilisierende Tags |
| Kettenverlängerung | Geht von einer linearen Sequenzaddition ohne sterische Barriere aus | Verwenden Sie PEG-Harze mit geringer Substitution und chaotrope Additive (LiCl/DMF) | |
| Peptidverkäufer Zielaffinität | Scores ΔG and binding kinetics in ideal monomeric state | Non-specific colloidal self-assembly causing promiscuous binding | Validate solution state monodispersity via DLS (PdI <0.15) & SEC-MALS |
Vorhersagbare Modifikationschemikalien und Synthesehilfsmittel
When a computationally promising sequence exhibits borderline manufacturability, researchers do not need to discard the hit entirely. Chemical biology offers structural interventions that temporarily disrupt secondary structure during SPPS or stabilize the sequence for lab handling.
1. Pseudoprolin-Dipeptide und Rückgrat-Schutzgruppen
To prevent resin aggregation during chain elongation, synthesis chemists introduce reversi
Pseudoprolin-Dipeptide: Incorporating oxazolidine derivatives of Serine or Threonine—such as Fmoc-Xaa-Thr(Ψᵐᵉ˒ᵐᵉpro)-OH or Fmoc-Xaa-Ser(Ψᵐᵉ˒ᵐᵉpro)-OH—introduces a cis-conformation at the peptide bond. This kink acts as a β-sheet breaker during SPPS, preserving resin swelling. Nach der abschließenden TFA-Spaltung, Der Oxazolidinring öffnet sich quantitativ und liefert natives Ser oder Thr. Peptid
n abschließende TFA-Spaltung, Der Oxazolidinring öffnet sich quantitativ und liefert natives Ser oder Thr.
- N-Dmb- und N-Hmb-Backbone-Schutz: Derivate wie N-(2,4-Dimethoxybenzyl) (Dmb) oder N-(2-Hydroxy-4-methoxybenzyl) (Hmb) Ersetzen Sie Amidprotonen entlang des Rückgrats, Eliminierung des Wasserstoffbindungsnetzwerks zwischen den Ketten, das die Aggregation vorantreibt.
Für Trinkgeld: Bei der Synthese von Computerdesigns länger als 20 Reste, die hydrophobe Domänen enthalten, Planen Sie die Insertion von Pseudoprolin-Dipeptiden an nativen Xaa-Ser- oder Xaa-Thr-Positionen im Voraus. Diese einzige Modifikation kann eine völlig entkoppelbare Sequenz in eine Synthese mit hoher Ausbeute umwandeln.
</co
Ghp Peptide Company Pseudoprolin-Intervention
rowspan=“1″>
Artikel
| Detail | |
|---|---|
| Native Aggregationssequenz | H-Leu-Val-Val-Ile-Thr-Leu-Val-Gly-OH (Hohe Harzaggregation) |
| Pseudoprolin-Intervention | H-Leu-Val-Val-Ile-[Thr(Ψᵐᵉ˒ᵐᵉpro)]-Leu-Val-Gly-OH (Gestörte β-Faltblattstruktur) |
| Post-TFA-Spaltungsprodukt | H-Leu-Val-Val-Ile-Thr-Leu-Val-Gly-OH (Native Zielsequenz) |
2. Optimierung der Harzarchitektur und des Lösungsmittelsystems
Bei schwierigen Peptiden ist die Anpassung des physikalischen Trägers an die Sequenzeigenschaften von entscheidender Bedeutung:
- PEG-Harze mit geringer Substitution: Traditionelle Polystyrolharze mit hoher Substitution (0.6–1,0 mmol/g) verursachen eine schnelle sterische Überlastung bei langen oder strukturierten Peptiden. Umstellung auf Träger auf Polyethylenglykolbasis (z.B., TentaGel, NovaPEG, PEGA) mit niedrigen Substitutionsraten (0.15–0,25 mmol/g) Erhöht das Quellvolumen des Harzes und sorgt für einen offenen Zugang zu den Kopplungsstellen.
- Chaotrope Additive und gemischte Lösungsmittel: Zugabe chaotroper Salze wie LiCl (0.8 M in DMF) oder Ersetzen von Standard-DMF durch NMP, DMA, oder binäre Mischungen, die DMSO enthalten, zerstören nichtkovalente Aggregate während schwieriger Kopplungsschritte.
3. Bioorthogonale Konjugation und Cyclisierung
Änderungen sollten vorhersehbar sein, Chemikalien mit hoher Ausbeute, die unspezifische Nebenreaktionen vermeiden:
- Klicken Sie auf Chemie (SPAAC & CuAAC): Zur standortspezifischen Kennzeichnung, Einbau nichtkanonischer Aminosäuren, die Azid tragen (z.B., L-Azidohomoalanin) oder Alkin-Griffe ermöglichen eine kupferfreie, spannungsgeförderte Azid-Alkin-Cycloaddition (SPAAC) mit DBCO-funktionalisierten Fluorophoren, Biotin, oder PEG-Ketten unter milden wässrigen Bedingungen.
- Heftung und Zyklisierung: Um vorhergesagte α-helikale Konformationen zu sperren, Kohlenwasserstoffverknüpfung mittels Ringschlussmetathese (RCM) oder die Cyclisierung einer Lactambrücke zwischen Lys- und Asp/Glu-Resten erhöht die proteolytische Stabilität und Zellpermeabilität und fixiert gleichzeitig die bioaktive Konformation.
Meilensteine der abgestuften orthogonalen Validierung
Eine große Gefahr bei der rechnergestützten Peptidentdeckung besteht darin, rohe synthetische Treffer direkt in Hochdurchsatz-Bindungs- oder zellbasierte Tests zu übertragen. Proben mit schlechter Reinheit, Spuren von Verkürzungsprodukten, Rest-TFA, und kolloidale Aggregate erzeugen häufig falsch positive Aktivität.
Um sicherzustellen, dass In-Silico-Treffer zuverlässig werden, überprüfbare wissenschaftliche Hinweise, Discovery-Programme sollten eine vierstufige orthogonale Validierungs-Roadmap implementieren.
Meilenstein 1: Intakte Masse & Reinheit (HR-ESI-MS / RP-HPLC ≥95 %)
Meilenstein 2: Monodispersität & Lösungsstatus (DLS PdI <0.15 / SEC-MALS) Meilenstein 3: Sekundärstruktur-Gesundheitsprüfung (Fern-UV-CD 190–250 nm) Meilenstein 4: Direkte kinetische Bindung (SPR / WERDEN SIE ZU Echtzeit-Sensorgrammen)
Meilenstein 1: Überprüfung der intakten Masse und Reinheit (LC-MS)
- Analytisches Ziel: Bestätigen Sie, dass das physikalische Material der genauen atomaren Zusammensetzung der entworfenen Sequenz entspricht und die Mindestreinheitsschwellenwerte erfüllt.
- Methodik: Hochauflösende ESI-TOF- oder Orbitrap-Flüssigkeitschromatographie-Massenspektrometrie (LC-MS) Betrieb im Positiv-Ionen-Modus, gepaart mit Ultra-Performance RP-HPLC unter Verwendung einer C18-Säule und a 0.1% TFA-Wasser/Acetonitril-Gradient.
- Akzeptanzkriterien: Exakter Massenfehler ≤ 5 ppm; chromatographische Reinheit ≥ 95% durch UV-Peakflächenintegration bei 214 nm und 280 nm; völliges Fehlen verkürzter Deletionssequenzen oder ungespaltener Schutzgruppen. Wie detailliert in das PMC-Protokoll zur biophysikalischen Früherkennung von Arzneimitteln (2020), Eine strenge Massenverifizierung ist das nicht verhandelbare Eingangstor für alle nachgelagerten biophysikalischen Bewertungen.
Meilenstein 2: Lösungsverhalten und Monodispersität (DLS & SEC-MALS)
- Analytisches Ziel: Stellen Sie sicher, dass das Peptid im physiologischen Puffer monodispers bleibt und keine unspezifischen kolloidalen Aggregate bildet, die eine promiskuitive Hemmung oder falsche Bindung verursachen.
- Methodik: Dynamische Lichtstreuung (DLS) Messung des hydrodynamischen Radius (Rₕ) über einen Konzentrationsgradienten (10 µM bis 1 mm), unterstützt durch Größenausschlusschromatographie gepaart mit Mehrwinkel-Lichtstreuung (SEC-MALS).
- Akzeptanzkriterien: Polydispersitätsindex (PdI) < 0.15; einzelner symmetrischer Peak auf SEC-MALS, der mit dem berechneten Monomer übereinstimmt (oder absichtlich dimer) Molekulargewicht; kein zeitabhängiges Partikelwachstum über 24 Stunden bei 25°C.
Warnung: Überspringen Sie niemals DLS oder SEC-MALS vor optischen oder oberflächenbasierten Bindungstests. Kolloidale Aggregate im Submikronbereich können unspezifisch an Mikroplattenwänden oder Sensorchips adsorbieren, Erzeugen künstlicher nanomolarer Affinitätssignale, die verschwinden, wenn sie mit monodispersen Kontrollen getestet werden.
Meilenstein 3: Überprüfung der Sekundärstruktur und Faltgesundheit (CD-Spektroskopie)
- Analytisches Ziel: Bestimmen Sie, ob das synthetisierte Peptid die von AlphaFold vorhergesagte Sekundärstruktur annimmt, Rosetta, oder generative Modelle.
- Methodik: Fern-UV-Zirkulardichroismus (CD) Spektroskopie aufgezeichnet von 190 nm zu 250 nm in Quarzküvetten (1 mm Weglänge) unter unterschiedlichen Pufferbedingungen, Temperaturen, und membranähnliche Umgebungen (z.B., TFE- oder SDS-Mizellen).
- Akzeptanzkriterien: Deutliche Spektralsignaturen, die mit den vorhergesagten Falten übereinstimmen:
- α-Helix: Doppelte Minima bei 208 nm und 222 nm, mit einem positiven Peak in der Nähe 190 nm.
- β-Faltblatt: Einzelnes negatives Minimum bei 218 nm und ein positiver Peak in der Nähe 195 nm.
- Zufällige Spule: Negatives Minimum nahe 198 nm (weist auf eine unstrukturierte Konformation in Lösung hin).
Meilenstein 4: Direkte kinetische Bindung und funktioneller Assay (SPR / WERDEN)
- Analytisches Ziel: Quantifizieren Sie die Bindungskinetik in Echtzeit (Assoziationsrate kₒₙ, Dissoziationsrate kₒff, und Gleichgewichtsdissoziationskonstante K D) gegen das Zielprotein.
- Methodik: Oberflächenplasmonresonanz (SPR) oder Bioschichtinterferometrie (WERDEN). Zielproteine werden über Aminkopplung oder ortsspezifische Biotinylierung auf Sensorchips immobilisiert. Peptide werden in einer Mehrfachkonzentrationsreihe von 0,1× K D bis 10× K D injiziert.
- Akzeptanzkriterien: Konzentrationsabhängig, sättigbare Sensorgramme passend zu a 1:1 Langmuir-Bindungsmodell; Zweikanal-Referenzkanalsubtraktion, die bestätigt, dass keine unspezifische Bindung an die Matrix vorliegt; Übereinstimmung zwischen kinetischer K D (kₒff / kₒₙ) und Steady-State-Affinitätsberechnungen.
Partnerschaften für komplexe Synthese und Prozessskalierung
Die Umsetzung von Vorhersagen des maschinellen Lernens in laborreife Sequenzen erfordert eine enge Koordination zwischen Computerbiologie und spezialisiertem Fachwissen in der Peptidchemie. Wenn die interne Kapazität des Nasslabors oder die Syntheseausrüstung die Handhabung schwieriger Sequenzen einschränkt, Die Partnerschaft mit einer speziellen Forschungssyntheseplattform schließt die Lücke bei der Umsetzung.
Bei MOL-Änderungen, Wir sind darauf spezialisiert, die Kluft zwischen Computer und Labor für fortgeschrittene Biotechnologie zu überbrücken, pharmazeutisch, und akademische Forschungsteams:
- Benutzerdefinierte Sequenz-Triage & SPSS: Fachmännische Ausführung komplexer, hydrophob, oder aggregationsanfällige Sequenzen unter Verwendung spezieller Festphasen- und Flusssynthesetechnologien, die auf schwierige Designs zugeschnitten sind. In Benchmark-Versuchen mit High-GRAVY (>+0.4) Computerdesigns, Unsere proaktive Pseudoprolin-Dipeptid-Strategie verbesserte die durchschnittlichen Rohölsyntheseausbeuten <15% zu Ende 82%.
- Klasse 100 Ultrasterile Reinraumverarbeitung: Für zellbasierte, Organoid, oder in vivo-Anwendungen, Peptide werden innerhalb der Klasse synthetisiert und verarbeitet 100 sterile Umgebungen, bietet strenge Sterilitätskontrollen und eine garantiert endotoxinarme Verarbeitung (< 0.01 EU/mg).
- Umfangreiches Modifikationsportfolio: Zugriff auf über 300 funktionale Modifikationen, einschließlich nicht-kanonischer Aminosäuren, Pseudoprolin-Dipeptide, Site-spezifische Klick-Handles, fluoreszierende Etiketten, und stabile Isotopenmarkierung.
- Auditfähige analytische Qualitätskontrolle: Jedes gelieferte Peptid beinhaltet umfassende, Chargenspezifische Dokumentation – Merkmale Chargenspezifische HPLC-Chromatogramme und Massenspektren Identität zu gewährleisten, hohe Reinheit (≥95 %), und vollständige Chargenkonsistenz.
Umsetzbare Checkliste für die In-Silico-Peptidübersetzung
Standardisierung des Übergangs von Vorhersagen des maschinellen Lernens in testbare Laborressourcen, Verwenden Sie die folgende Betriebscheckliste:
- Sequenzprüfung vor der Synthese
- Berechnen Sie den GRAVY-Score, isoelektrischer Punkt, und Aggregationsfaktor (VON).
- Markieren Sie Asp-Pro, Asn-Gly, und ungeschützte Met/Trp-Motive zur chemischen Abschwächung.
- Überprüfen Sie die Gesamtlänge und die Nettoladung unter den pH-Bedingungen des Tests.
- Auswahl der synthetischen Strategie
- Wählen Sie PEG-Harze mit geringer Substitution (0.15–0,25 mmol/g) für Sequenzen > 20 Rückstände.
- Pseudoprolin-Dipeptide an nativen Xaa-Ser/Thr-Stellen innerhalb hydrophober Regionen vorab einfügen.
- Planen Sie Scavenger-Cocktails für Sequenzen, die oxidationsempfindliche Rückstände enthalten.
- Abgestufte Laborvalidierung
- Bestätigen Sie die intakte Masse durch hochauflösendes ESI-MS (Fehler ≤ 5 ppm) und Reinheit (≥ 95% durch HPLC).
- Bewerten Sie die Monodispersität durch DLS (PdI < 0.15) bevor mit Bindungsstudien begonnen wird.
- Validieren Sie die vorhergesagte Faltung durch Fern-UV-CD-Spektroskopie.
- Führen Sie eine kinetische SPR/BLI-Bindung mit zweikanaliger Referenzsubtraktion durch.